EP0814168B1 - Verfahren zur Gerbung von Leder - Google Patents
Verfahren zur Gerbung von Leder Download PDFInfo
- Publication number
- EP0814168B1 EP0814168B1 EP97109282A EP97109282A EP0814168B1 EP 0814168 B1 EP0814168 B1 EP 0814168B1 EP 97109282 A EP97109282 A EP 97109282A EP 97109282 A EP97109282 A EP 97109282A EP 0814168 B1 EP0814168 B1 EP 0814168B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- tanning
- chromium
- iii
- leather
- process according
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C3/00—Tanning; Compositions for tanning
- C14C3/02—Chemical tanning
- C14C3/28—Multi-step processes
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C3/00—Tanning; Compositions for tanning
- C14C3/02—Chemical tanning
- C14C3/08—Chemical tanning by organic agents
- C14C3/18—Chemical tanning by organic agents using polycondensation products or precursors thereof
Definitions
- the invention relates to a method for pretanning and tanning leather using blocked polyisocyanates containing ether groups and mineral tannins.
- the tanning transforms animal skins into leather by cross-linking the collagen.
- One of the most important characteristics of leather is that of untanned hides increased shrinkage temperature, i.e. the improved hot water resistance, and the white appearance (non-transparent, non-pigment-like) after the Dry.
- the type of tanning that is still dominant today is chrome tanning that using chromium (III) compounds under the influence of OH ions cross-linking covalent bonds with the carboxyl groups of Collagen are formed.
- the one with polyfunctional vegetable tannins available hydrogen bonds to the amide groups of collagen are, however, much weaker, which can also be seen in a moderately increased shrinking temperature affects.
- Aliphatic aldehydes, e.g. Glutaraldehyde, which lead to crosslinking via the primary amino groups of the collagen, has been recommended as tanning agents (US Pat. No. 2,941,859).
- the emerging aldimines can, however, react reversibly back to aldehyde and amine in the presence of water.
- aliphatic diisocyanates such as hexamethylene diisocyanate (DE-PS 72 981) has not been able to assert itself for toxicological reasons.
- the invention relates to a method for tanning using
- reaction products to be used according to the invention can be derived from the from A, B and optionally C available intermediates with NCO contents from 3 to 50, preferably 5 to 45, in particular 20 to 45% by weight (based on Intermediate) by subsequent blocking of the free isocyanate groups receive.
- the products according to the invention then contain - calculated as sodium salt and solids-related - 9.7 to 78, preferably 14 to 74, in particular 46.5 to 74% by weight carbamoyl sulfonate groups.
- Suitable organic polyisocyanates A) are aliphatic, cycloaliphatic, araliphatic, aromatic or heterocyclic polyisocyanates as described, for example, by W. Siefken in Liebigs Annalen der Chemie 562, pages 75 to 136.
- Preferred polyisocyanates A) are compounds of the formula Q (NCO) n with an average molecular weight below 800, where n is a number of at least 2, preferably from 2 to 4, Q is an aliphatic C 4 -C 12 -hydrocarbon radical, a cycloaliphatic C 6 - C 15 hydrocarbon radical, an araliphatic C 7 -C 15 hydrocarbon radical or a heterocyclic C 2 -C 12 radical with 1 to 3 heteroatoms from the series oxygen, sulfur, nitrogen, for example (i) diisocyanates such as ethylene diisocyanate, 1.4 -Tetramethylene diisocyanate, 1,6-hexamethylene diisocyanate, 1,12-dodecane diisocyanate, cyclobutane-1,3-diisocyanate, cyclohexane-1,3- and -1,4-diisocyanate and any mixtures of these isomers, 1-isocyanato-2-isocyana
- Particularly preferred polyisocyanates A are those with a molecular weight of 140 to 400 with NCO groups bonded to aliphatics or cycloaliphatics, such as, for example, 1,4-diisocyanatobutane, 1,6-diisocyanatohexane, 1,5-diisocyanato-2,2-dimethylpentane, 2 , 2,4- or 2,4,4-trimethyl-1,6-diisocyanatohexane, 1,3- and 1,4-diisocyanatohexane, 1-isocyanato-3,3,5-trimethyl-5-isocyanatomethyl-cyclohexane, 1-isocyanato-1-methyl-4-isocyanatomethyl-cyclohexane and 4,4'-diisocyanatodicyclohexyl-methane, and any mixtures of such diisocyanates.
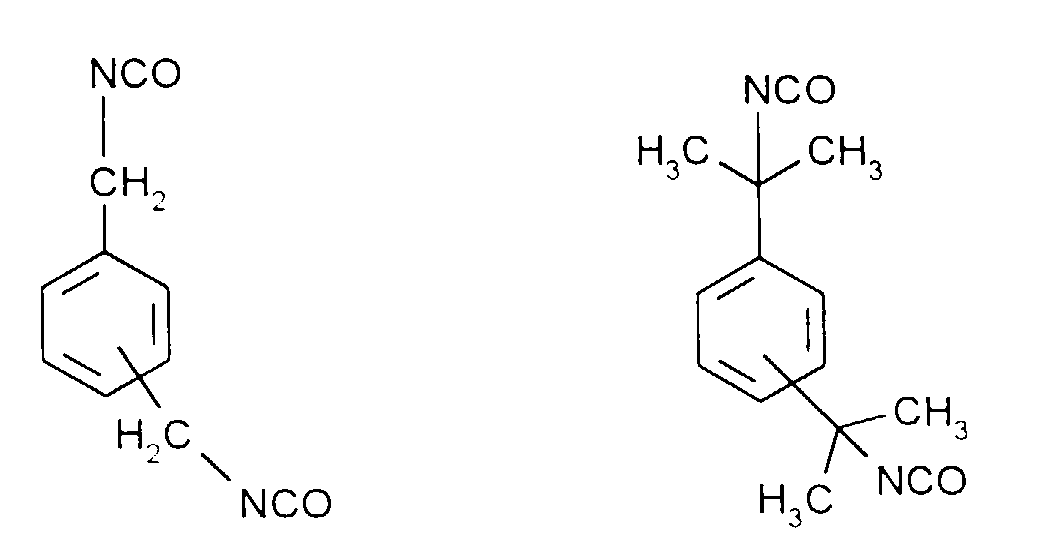
- araliphatic polyisocyanates such as the xylylene di
- diisocyanates are preferably used.
- the higher-functionality polyisocyanates are preferably im essentially from trimeric 1,6-diisocyanatohexane or 1-isocyanato-3,3,5-trimethyl-5-isocyanatomethyl-cyclohexane and optionally dimeric 1,6-diisocyanatohexane or 1-isocyanato-3,3,5-trimethyl-5-isocyanatomethyl-cyclohexane and the corresponding higher homologues of isocyanurate groups and optionally polyisocyanate mixtures containing uretdione groups with a NCO content of 19 to 24 wt .-%, as is known by catalytic Trimerization and with the formation of isocyanurate of 1,6-diisocyanatohexane or 1-isocyanato-3,3,5-trimethyl-5-isocyanatomethyl-cyclohexane can be obtained and which preferably have an (average) NCO functionality of 3.2 to 4.2.
- Suitable polyisocyanates A are modified by aliphatic or Polyisocyanates prepared with cycloaliphatic diisocyanates with uretdione and / or Isocyanurate, urethane and / or allophanate, biuret or oxadiazine structure, such as they for example in DE-OS 1 670 666, 3 700 209 and 3 900 053 and in the EP 336 205 and 339 396 are described by way of example.
- Suitable polyisocyanates are e.g. also the ester group-containing polyisocyanates, e.g.
- the use of monofunctional and more than difunctional isocyanates in both cases is preferably to a maximum of each 10 mol%, based on all polyisocyanates A, limited.
- the polyether alcohols B are accessible in a manner known per se by alkoxylation of suitable starter molecules. Any mono- or polyhydric alcohols with a molecular weight of 32 to 250 can be used as starter molecules to produce the polyether alcohols. Monofunctional aliphatic C 1 -C 18 , preferably C 1 -C 4 alcohols are preferably used as starter molecules.
- the use of methanol, butanol, ethylene glycol monomethyl ether or ethylene glycol monobutyl ether as starter is particularly preferred.
- Alkylene oxides suitable for the alkoxylation reaction are in particular Ethylene oxide and propylene oxide, which are in any order at the Alkoxylation reaction can be used. Any other epoxies such as butylene oxide, dodecene oxide or styrene oxide can also be used become. Pure polyethylene oxide alcohols are particularly preferred.
- Polyalkylene oxide alcohols containing ester groups can also be used.
- Suitable polyalkylene oxide alcohols containing ester groups are OH-terminated polyester ethers which, by reacting aliphatic C 2 -C 8 -dicarboxylic acids or their esters or acid chlorides with polyethers from the group consisting of polyethylene oxides, polypropylene oxides, their mixtures or mixed polyethers, with 0 per OH equivalent of the polyether, 8 to 0.99 equivalents of carboxyl groups or their derivatives are used, are available and have an average molecular weight below 10,000, preferably below 3,000.
- the NCO-reactive components C which may also be used include Common mono- to tetrafunctional used in polyurethane chemistry Building blocks such as alcohols, amines, amino alcohols and mercaptans with molecular weights below 6,000, preferably below 2,000, e.g. Polyester, polyetherester, Aminopolyethers and polycarbonates, provided they do not fall under definition B.
- Preferred components C are "greasing” or “re-greasing” long-chain, optionally branched so-called fatty alcohols or fatty amines 12 to 30 carbon atoms and OH groups containing esters of natural fatty acids such as stearic acid, oleic acid, palmitic acid, linoleic acid, linolenic acid etc.
- Very particularly preferred components C are natural OH groups Fats and oils such as castor oil.
- reaction products from the components to be used according to the invention A to D can contain up to 20% by weight of component C.
- Preferred blocking agents D are the sodium salts of sulphurous or disulphurous acid, ie sodium bisulphite (NaHSO 3 ) or sodium disulphite (Na 2 S 2 O 5 ).
- alkali and ammonium salts can also be used advantageously these acids, namely potassium bisulfite, potassium disulfite, lithium bisulfite, lithium disulfite, Ammonium bisulfite, ammonium disulfite and simple tetraalkylammonium salts these acids, such as, for example, tetramethylammonium bisulfite, Tetraethylammonium bisulfite, etc.
- the salts are preferred as aqueous solutions with solids contents of 5 to 40% by weight are used.
- reaction products to be used according to the invention can be, for example manufacture as follows:
- the polyisocyanate is reacted with the polyether alcohol B, until all OH groups are urethanized.
- the NCO end so obtained Prepolymer is then in a second step with alkali or Ammonium bisulfite or disulfite blocked until all NCO groups are implemented are.
- the entire process is particularly preferably carried out solvent-free as a one-pot process.
- the reaction (1st step) is carried out in the temperature range up to 130 ° C., preferably in the range between 50 ° C. and 120 ° C., particularly preferably between 80 ° C. and 110 ° C.
- the reaction can be followed by titration of the NCO content or by measuring the IR spectra and evaluating the carbonyl band at approx. 2 100 cm -1 and is complete when the isocyanate content is not more than 0.1% by weight above the value which is to be achieved with complete sales. As a rule, response times of less than 4 hours are sufficient.
- NCO prepolymers thus obtained with NCO contents of 5 to 45% by weight are now in a second step at 0 to 60 ° C, preferably at 10 to 40 ° C implemented aqueous solutions of alkali or ammonium sulfites and water, until all NCO groups have reacted. This generally includes response times from 1 to 12, preferably 3 to 8 hours.
- the end products are optically clear aqueous solutions, in a few isolated cases stable, finely divided Emulsions with average particle diameters below 8000 nanometers.
- the NCO prepolymers initially with 20 to 50 wt .-% aqueous solutions of the alkali or ammonium bisulfites or disulfites implement and add the remaining water after 5 to 45 minutes, so that then a solids content of the aqueous preparations of 10 to 50% by weight, preferably 25 to 40 wt .-% results.
- reaction products to be used according to the invention one uses generally amounts of 1 to 20, preferably 3 to 15% by weight of reaction product, based on sheer weight.
- Suitable mineral tannins are salts of aluminum, chromium, iron, titanium and zircon.
- 100 ° C are reached and - in Dependence of the quantity used and process control (pH, temperature etc.) - clearly exceeded.
- a particularly preferred working method is the use of tanning chromium compounds that are stable at high pH values.
- pH-resistant chromium compounds are described, for example, in EP-A 304 677; there one uses an aqueous solution of basic chromium (III) sulfate and, per mole of chromium oxide of the basic chromium (III) sulfate, 0.2 to 0.8 mol of aliphatic C 4 -C 6 dicarboxylic acid and subsequent adjustment of the theoretical Basicity to 0 to 50% prepared reaction product, the addition of the reaction product to the pickling liquor as an aqueous solution with a chromium oxide content of at least 5% by weight or in powdered form in an amount of 0.9 to 1.5% by weight chromium oxide (based on pelt weight), the liquor volume is less than 100% by weight (based on pelt weight), the final pH is above 4.0 and the final temperature is above 40 ° C.
- a chromium (III) compound tans
- Example 1 of EP-A 304 677 describes a product which has 0.2 mol of glutaric acid with a basicity of 30 per mol of Cr 2 O 3 .
- This product can be added free of salt and pimples in a short liquor of up to pH 9, preferably 5-8, to the material to be tanned without spontaneous precipitation.
- the tanning proceeds without having to be basified.
- Shrinking temperatures of approximately 100 ° C. are achieved with quantities of 1.25% by weight of Cr 2 O 3 (based on shaved weight).
- a particular advantage of such a combined procedure is the high exhaustion of chromium III salt from the residual liquor of the tanning: With a liquor length of, for example, 50 wt leather tanned through (with a Cr 2 O 3 content in the leather of approx. 3% by weight) and in the remaining liquor of this tanning a Cr 2 O 3 content of 0.4 g per liter at a final pH (the pH -Value drops due to the added tanning agent) of 4.1 found.
- tanning is described in example A 66, in which after pre-tanning with carbamoylsulfonate formic acid and then a commercial self-dulling chrome tanning agent was added. That kind of Tanning already provides leather with a high shrinking temperature and residual liquors sufficiently good chromium depletion. But if you use a formate or dicarboxylate stabilized Chromium tanning agent according to EP-A 304 677 results in one further reduction in the chromium 3 + ion content of the remaining liquor.
- retanning can be carried out using synthetic organic polymers (incl. resin tanning agents) or with vegetable tanning agents.
- the average molecular weights mentioned in this application are number average certain molecular weights.
- the percentages in the following examples relate to the Weight and on nakedness / leather.
- the liquor is drained, the leathers are rinsed for 10 minutes at room temperature, then they are wilted and folded to a thickness of 1 mm.
- the folded leather is placed in a barrel and washed for 10 minutes with 200% (based on the fold weight) of water (from room temperature). The fleet is released.
- the subsequent mineral tanning is carried out by 50% water at 35 ° C (the pH value has set itself to 6.8) and 5% of a product that after Example 1 of EP-A 304677 was initiated. After 150 minutes Movement sets a pH value of 4.1.
- the fleet is drained, the leathers have a Ts of 100 ° C. After a Wash the fleet with 300% water at 40 ° C (10 minutes). In The neutralization that now begins becomes 200% water (40 ° C), 3% TANIGAN PAK-N 1 hour (pH 4.7), then 4% CUTAPOL TIS-MF (diluted 1: 4) 30 Leave on for minutes. Then drain and 10 minutes at 200% Washed water (35 ° C).
- the retanning is done with 150% water (40 ° C) started: 3% TANIGAN BN and 2% TANIGAN LF 20 minutes, then one Solution made of 3% BAYGENAL Braun CGG and 2% BAYKANOL TF-2N (1:20 in 60 ° C warm water) added. After 60 minutes, 100% water (70 ° C) added, after a further 10 minutes 2% formic acid (diluted 1: 5) added and let it run for 30 minutes (pH 3.4). After draining the fleet is in 200% water (50 ° C) with a mixture of 8% CORIPOL MK, 6% CUTAPOL TIS-MF and 1% TETRAPOL SAF (1: 4 diluted with 60 ° C water) Greased for 90 minutes.
- Example A 1 of EP-A 690 135 12 pieces of 100 g of bare bark in 40% liquor with 0.35% magnesium oxide were allowed to run for 1 hour in a test kettle from Dose (pH 7.4), then 7 , 5% (active substance) of a product according to Example 1 of EP-A 690 135 added, after 3 hours a further 0.35% magnesium oxide (pH 6.6) and then let it run overnight.
- the resulting leather had a Ts of 77 ° C. 5 of these leathers were treated in 100% liquor with 0.05% formic acid and 0.08% sulfuric acid to a pH of 3, a further 3 with 0.08% sulfuric acid to a pH of 4, and one each with 0.
Landscapes
- Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Treatment And Processing Of Natural Fur Or Leather (AREA)
Description
Natriumcarbonat und -hydrogencarbonat, Magnesiumoxid, Dolomit, tertiäre Amine usw. Auch die kontrollierte Zugabe von Natrium- oder Kaliumhydroxid ist generell möglich (aber ungebräuchlich). Besonders bevorzugt ist Magnesiumoxid.
| Vergleich: Materialbilanz konventionell gegen Carbamoylsulfonat | ||
| hochauszehrende Gerbung gemäß EP-A 304 677 | Carbamoylsulfonat gemäß EP-A 690 135 | |
| Salzgewicht | 430 kg | 430 kg |
| Spaltgewicht (Blöße) | 142 kg | |
| Falzgewicht | 67 kg | |
| Flotte | 72 kg | 34 kg |
| NaCl | 7,2 kg | 0 |
| Schwefelsäure | 1,5 kg | 0 |
| Cr2O3/l Restflotte | 0,3 g | 0,4 g |
| Cr in Gesamtflotte | 14,4 g | 9,2 g |
| Vergleich / erfindungsgemäß | |||
| Rohhaut | Beispiel 12 der EP-A 304 677 | Beispiel Carbamoylsulfonat/Chrom | |
| Einsatz gesalzen | 1000 kg | 430 kg | 430 kg |
| Gesamtabwasser | 18000 kg | 7740 kg | 7740 kg |
| Cr-haltige Falzspäne | 145 kg | 65 kg | 0 |
| Cr-freie Falzspäne | 0 | 0 | 23 kg |
| Cr im Gesamt-Abwasser | 0 | 2 ppm | 1,2 ppm |
- ®BAYCHROM A
- selbstabstumpfender Chromgerbstoff. der Bayer AG mit 21 % Chromoxid
- ®BAYKANOL TF-2N
- Färbereihilfsmittel auf Basis aromatischer Sulfonsäure der Bayer AG
- ®BAYGENAL Braun CGG
- Acid Brown 83 der Bayer AG
- ®BAYMOL FD fl.
- 80 %ige wäßrige Lösung eines nichtionischen Emulgators der Bayer AG
- ®BLANCOROL ZB 33
- 0 % basisches Zirkonsulfat mit 33 % Zirkonoxid der Bayer AG
- ®BLANCOROL ZBE
- 50 % basisches Zirkonsulfat mit 31 % Zirkonoxid der Bayer AG
- ®TANIGAN BN
- Organisch synthetischer Austauschgerbstoff der Bayer AG auf Basis Dioxy-diphenyl-sulfon und Naphthalinsulfosäure; Säurezahl 85
- ®TANIGAN LF
- Synthetischer Austausch- und Weißgerbstoff der Bayer AG
- ®TANIGAN PAK-N
- Neutralisationsgerbstoff auf Basis aromatischer, Sulfonsäure der Bayer AG
- ®TANIGAN OS
- analog TANIGAN BN aufgebauter Austauschgerbstoff der Bayer AG der Säurezahl 32
- ®RETINGAN R7
- anionischer Harzgerbstoff der Bayer AG mit selektiver Füllwirkung auf Basis Dicyandiamid
- Quebracho, Mimosa, Kastanie:
- handelsübliche Vegetabilgerbstoffe
- ®CUTAPOL TIS-MF
- sulfitiertes Fischöl, 65 % WS von Dr.Th.Böhme
- ®CORIPOL MK
- Mischung aus sulfitierten, natürlichen Ölen und synthetischen Sulfoestern von Stockhausen & Cie.
- ®LUTAN BN
- basisches Aluminiumchlorid der BASF AG
- ®TETRAPOL SAF
- weichmachendes Stabilisierungsmittel auf Grundlage von Fettalkoholen von Stockhausen & Cie.
- ®POLYZIM 202
- proteolytisches Beizmittel auf Basis Pankreas der Fa. Diamalt
- Magnesiumoxid
- Magnesia 322 der Fa. Magnesia GmbH, Lüneburg
Am nächsten Morgen hat das entstandene Leder eine Schrumpfungstemperatur von 78°C.
Man gibt die gefalzten Leder in ein Faß und wäscht sie 10 Minuten lang mit 200 % (bezogen auf Falzgewicht) Wasser (von Raumtemperatur). Man läßt die Flotte ab.
Alle diese Leder wurden nun mineralisch nachgegerbt.
| Leder | Anfangs pH | Gegerbt mit | % | End pH | Additive | % | Ts °C |
| 1 | 6,6 | - | - | 6,6 | - | - | 77 |
| 2 | 5 | Chrom des Beispiels 1 | 5 | 3,7 | - | - | 100 |
| 3 | 6,5 | " | 5 | 3,9 | - | - | 100 |
| 4 | 8,2 | " | 6 | 3.7 | - | - | 100 |
| 5 | 3 | LUTAN BN | 6 | 3 | - | - | 80 |
| 6 | 4 | " | 6 | 4,1 | - | - | 79 |
| 7 | 3 | BLANCOROL ZB 33 | 4 | 3 | - | - | 74 |
| 8 | 4 | " | 4 | 4 | - | - | 75 |
| 9 | 3 | BLANCOROL ZBE | 4 | 3 | - | - | 74 |
| 10 | 3 | Ammonium-titanyl-sulfat (22%TiO2) | 6 | 4,2 | Zitronensäure | 1 | 82 |
| Versuchsbeschreibung | ||||
| Vergleichs-Beispiel 3 | Vergleichs-Beispiel 4 | Vergleichs-Beispiel 5 | Beispiel 6 | |
| Gewicht Blöße | 190 g | 180 g | 150g | 150g |
| Wasser (30°C) | 50 % | 50 % | 50% | 50% |
| Carbamoylsulfonat gemäß | ||||
| Beispiel 7 der EP-A 690 135 | 30% | 10 % | 30% | 30% |
| MgO | 0,5 % | 0,3 % | 0,5% | 0,5% |
| nach 3h | ||||
| MgO | 0,5 % | 0,2% | 0,5% | 0,5% |
| Laufzeit 12h | ||||
| End pH | 7,2 | 9,5 | 6.7 | 6,9 |
| Schrumpfungstemperatur (°C) | 84 | 85 | 80 | 80 |
| spülen, auf 1 mm falzen | ||||
| dann gerben | ||||
| Falzgewicht (g) | 67 | 75 | 72 | 78 |
| Wasser 40°C | 100 % | 100 % | 100% | 100% |
| Ameisensäure | 0,25 % | 0,25% | ||
| Schwefelsäure | 1 % | 1% | ||
| nach 2 h; pH | 3,6 | 3,5 | 6,7 | 6,9 |
| Flotte ab | ||||
| Wasser 25 °C | 100 % | 100% | 100% | 100% |
| BAYCHROM A | 6% | 6% | 6% | - |
| mit 21,2% Cr2O3 | ||||
| Chromgerbstoff gemäß | ||||
| Beispiel 1 der EP 304 677 | ||||
| mit 24,8 % Cr2O3 | - | - | - | 5% |
| innerhalb 6b von 25°C auf 40°C | ||||
| dann 2h bei 40°C | ||||
| End pH | 6,3 | 6,2 | 6,7 | 4,3 |
| Schrumpftemp. (°C) | 93 | 90 | 85 | 100 |
| Gehalt Cr2O3 | ||||
| im Leder (%) | 3,2 | 3,2 | 3,3 | 3,3 |
| Gehalt Cr2O3 in Restflotte | 0,1 g/l | 0,1 g/l | 0,5g/l | 0,3 g/l |
Claims (5)
- Verfahren zur Gerbung unter VerwendungI. Carbamoylsulfonatgruppen-haltiger Umsetzungsprodukte ausund nachfolgendA. organischem Polyisocyanat,B. pro Isocyanatgruppe von A. 0,01 bis 0,4 Äquivalenten Polyetheralkohol mit eingebauten Polyalkylenoxideinheiten (die Äquivalente beziehen sich auf die Hydroxylgruppen des Polyetheralkohols), wobei die Polyalkylenoxideinheiten zu 40 bis 100 Mol-% aus Polyethylenoxideinheiten einer Sequenzlänge von 5 bis 70 bestehen,C. gegebenenfalls anderen NCO-reaktiven Komponenten, undD. Ammonium- oder Alkalibisulfiten oder -disulfiten,II. mineralischer Gerbstoffe aus der Reihe Chrom(III), Eisen(II), Eisen(III), Aluminium(lII), Titan(IV) und Zirkon(IV) ohne Pickel bei einem pH-Wert über 4.
- Verfahren nach Anspruch 1, wonach als mineralischer Gerbstoff ein C4-C6-Dicarboxylatkomplex des Chroms eingesetzt wird
- Verfahren nach Anspruch 1, wobei als Mineralgerbstoff ein Ammoniumtitanylsulfat und/oder ein Zitrat-komplexiertes Titanylsulfat verwandt wird
- Verfahren nach Anspruch 1, wobei ein basisches, gerbaktives Aluminiumsalz verwandt wird
- Verfahren nach Anspruch 1, wobei eine gerbaktive Zirkonverbindung benutzt wird.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE19624821A DE19624821A1 (de) | 1996-06-21 | 1996-06-21 | Verfahren zur Gerbung von Leder |
| DE19624821 | 1996-06-21 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0814168A1 EP0814168A1 (de) | 1997-12-29 |
| EP0814168B1 true EP0814168B1 (de) | 2000-10-18 |
Family
ID=7797601
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP97109282A Expired - Lifetime EP0814168B1 (de) | 1996-06-21 | 1997-06-09 | Verfahren zur Gerbung von Leder |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US5820634A (de) |
| EP (1) | EP0814168B1 (de) |
| JP (1) | JPH1060499A (de) |
| DE (2) | DE19624821A1 (de) |
| ES (1) | ES2152594T3 (de) |
Families Citing this family (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE102004050284A1 (de) * | 2004-10-15 | 2006-04-27 | Lanxess Deutschland Gmbh | Isocyanat-basierende Gerbstoffe |
| EP2415879A1 (de) * | 2010-08-06 | 2012-02-08 | LANXESS Deutschland GmbH | Zusammensetzungen enthaltend wenigstens eine Carbamoylsulfonatgruppen-haltige Verbindung und ihre Verwendung als Gerbstoffe |
| CN102168154B (zh) * | 2011-03-24 | 2013-05-08 | 黄石圣康医药化工有限公司 | 一种多核低铬革鞣剂的制备方法 |
| EP2508626A1 (de) | 2011-04-04 | 2012-10-10 | LANXESS Deutschland GmbH | Feste, partikuläre Gerbstoffpräparationen |
| EP2508627A1 (de) | 2011-04-04 | 2012-10-10 | LANXESS Deutschland GmbH | Festes, partikuläres Material auf Basis Carbamoylsulfonatgruppen-haltiger Verbindungen |
| CN102242228A (zh) * | 2011-05-18 | 2011-11-16 | 齐河力厚化工有限公司 | 一种新型的无盐浸酸皮革助剂 |
| EP2540753A1 (de) | 2011-06-29 | 2013-01-02 | LANXESS Deutschland GmbH | Zusammensetzung auf Basis Carbamoylsulfonatgruppen-haltiger Verbindungen |
| AR087018A1 (es) | 2011-06-29 | 2014-02-05 | Lanxess Deutschland Gmbh | Composicion basada en compuestos que contienen grupos carbamoilsulfonato |
| EP2557224A1 (de) | 2011-08-12 | 2013-02-13 | LANXESS Deutschland GmbH | Verfahren zum Färben von collagenfaserhaltigen Substraten |
| EP2557181A1 (de) | 2011-08-12 | 2013-02-13 | LANXESS Deutschland GmbH | Verfahren zum Hydrophobieren von collagenfaserhaltigen Substraten |
| CN102321771B (zh) * | 2011-08-22 | 2015-03-11 | 温州大学 | 一种非铬类金属复合鞣剂及其制备方法 |
| CN103060484B (zh) * | 2013-01-24 | 2015-03-11 | 焦作隆丰皮草企业有限公司 | 一种无盐鞣制的制革方法 |
| EP2607499A3 (de) * | 2013-02-14 | 2013-07-10 | Basf Se | Verfahren zur Herstellung von Leder |
| CN104046707B (zh) * | 2014-06-30 | 2016-05-11 | 四川大学 | 铁-锆-铝配合鞣剂及其制备方法 |
| CN104073575B (zh) * | 2014-07-16 | 2016-07-06 | 四川大学 | 基于异氰酸酯的毛皮鞣剂及其制备方法 |
| CN105969920B (zh) * | 2016-07-25 | 2018-02-27 | 兴业皮革科技股份有限公司 | 一种基于铁锆铝配合物制备黄牛鞋面革的无铬湿态染整工艺 |
| CN114479061A (zh) * | 2022-01-21 | 2022-05-13 | 四川大学 | 一种聚醚胺氯三嗪遥爪聚合物鞣剂、制备方法及应用 |
Family Cites Families (18)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2923594A (en) * | 1958-05-29 | 1960-02-02 | Ethicon Inc | Method of tanning |
| US2941859A (en) * | 1959-04-08 | 1960-06-21 | Martin L Fein | Tanning with glutaraldehyde |
| US3748329A (en) * | 1970-07-08 | 1973-07-24 | Bayer Ag | Compounds containing the 2,4,6-triketo-1,3,5-oxadiazine ring |
| US3976622A (en) * | 1973-02-17 | 1976-08-24 | Bayer Aktiengesellschaft | Process for the production of polyisocyanates with a biuret structure |
| DE2308015B2 (de) * | 1973-02-17 | 1980-07-31 | Bayer Ag, 5090 Leverkusen | Verfahren zur Herstellung von Polyisocyanaten mit Biuretstruktur |
| DE2739378A1 (de) * | 1977-09-01 | 1979-03-15 | Bayer Ag | Wasserloesliche kationische oligourethan-harze und deren verwendung zur behandlung von bloesse oder leder |
| EP0085107B1 (de) * | 1981-05-19 | 1986-09-03 | Institut Khimii I Tekhnologii Redkikh Elementov I Mineralnogo Syrya Kolskogo Filiala Akademii Nauk Sssr | Gerbmittel für häute und verfahren zu dessen herstellung |
| US4413997A (en) * | 1983-02-07 | 1983-11-08 | The United States Of America As Represented By The Secretary Of Agriculture | Dicarbamoylsulfonate tanning agent |
| GB8426851D0 (en) * | 1984-10-24 | 1984-11-28 | British Leather Manufacturers | Tanning agents |
| DE3700209A1 (de) * | 1987-01-07 | 1988-07-21 | Bayer Ag | Verfahren zur herstellung von polyisocyanaten mit biuretstruktur |
| ES2028275T3 (es) * | 1987-04-24 | 1992-07-01 | I.C.I. Francolor Snc | Un agente de curtido. |
| DE3726796A1 (de) * | 1987-08-12 | 1989-02-23 | Bayer Ag | Verfahren zur hochauszehrenden chromgerbung |
| DE3743782A1 (de) * | 1987-12-23 | 1989-07-13 | Bayer Ag | Ester-urethan-(meth)-acrylsaeurederivate |
| DE3811350A1 (de) * | 1988-04-02 | 1989-10-19 | Bayer Ag | Verfahren zur herstellung von isocyanuratpolyisocyanaten, die nach diesem verfahren erhaltenen verbindungen und ihre verwendung |
| DE3814167A1 (de) * | 1988-04-27 | 1989-11-09 | Bayer Ag | Verfahren zur herstellung von isocyanuratgruppen aufweisenden polyisocyanaten und ihre verwendung |
| DE3900053A1 (de) * | 1989-01-03 | 1990-07-12 | Bayer Ag | Verfahren zur herstellung von uretdion- und isocyanuratgruppen aufweisenden polyisocyanaten, die nach diesem verfahren erhaeltlichen polyisocyanate und ihre verwendung in zweikomponenten-polyurethanlacken |
| US5417723A (en) * | 1993-03-25 | 1995-05-23 | Bayer Aktiengesellschaft | Use of ester urethanes for retanning |
| DE4422569A1 (de) * | 1994-06-28 | 1996-01-04 | Bayer Ag | Bisulfit-blockierte Polyisocyanate als Gerbstoffe |
-
1996
- 1996-06-21 DE DE19624821A patent/DE19624821A1/de not_active Withdrawn
-
1997
- 1997-06-09 EP EP97109282A patent/EP0814168B1/de not_active Expired - Lifetime
- 1997-06-09 ES ES97109282T patent/ES2152594T3/es not_active Expired - Lifetime
- 1997-06-09 DE DE59702486T patent/DE59702486D1/de not_active Expired - Fee Related
- 1997-06-17 US US08/877,381 patent/US5820634A/en not_active Expired - Fee Related
- 1997-06-17 JP JP9175148A patent/JPH1060499A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| JPH1060499A (ja) | 1998-03-03 |
| DE59702486D1 (de) | 2000-11-23 |
| US5820634A (en) | 1998-10-13 |
| ES2152594T3 (es) | 2001-02-01 |
| DE19624821A1 (de) | 1998-01-02 |
| EP0814168A1 (de) | 1997-12-29 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP2601317B1 (de) | Zusammensetzungen enthaltend wenigstens eine carbamoylsulfonatgruppen-haltige verbindung und ihre verwendung als gerbstoffe | |
| EP0814168A1 (de) | Verfahren zur Gerbung von Leder | |
| EP0690135B1 (de) | Bisulfit-blockierte Polyisocyanate als Gerbstoffe | |
| EP0963445A1 (de) | Biologisch abbaubares leder | |
| EP1647563A2 (de) | Tanning agents based on isocyanates | |
| EP0429830A2 (de) | Verfahren zum Alleingerben von Blössen und zum Nachgerben von Chromleder | |
| WO2013023979A1 (de) | Verfahren zum färben von collagenfaserhaltigen substraten | |
| EP0533011B1 (de) | Verfahren zur Herstellung von Chromleder | |
| AT409384B (de) | Wässerige zusammensetzung zum vorgerben von hautblössen oder nachgerben von leder | |
| EP0526815B1 (de) | Verfahren zum füllenden Gerben und/oder Nachgerben von Leder | |
| EP1941065B1 (de) | Verfahren zur herstellung von leder und dafür geeignete produkte | |
| DE3540211A1 (de) | Gerbstoff und verfahren zu seiner herstellung | |
| EP0347373B1 (de) | Wässrige Lösungen von synthetischen Gerbstoffen | |
| EP3390673B1 (de) | Verfahren zur herstellung von leder- oder pelz-halbfabrikaten | |
| DE2504081C3 (de) | Verfahren zum Gerben bzw. Nachgerben von Blößen oder Leder mit hydrophilen Oligourethanen | |
| EP0574800B1 (de) | Verfahren zum Gerben von Leder und Pelzen | |
| AT124692B (de) | Verfahren zum Ausgerben von Leder. | |
| DE19707578A1 (de) | Biologisch abbaubares Leder | |
| DE1284028C2 (de) | Verfahren zum schnellgerben von haeuten | |
| DE1000563B (de) | Gerben von Haeuten und Fellen | |
| DE1289941B (de) | Wasserloesliche Kondensationsprodukte aus Dicyandiamid, Oxoverbindungen und Salzen der schwefligen Saeure zum Gerben von Haeuten oder Fellen | |
| DE19736309A1 (de) | Biologisch abbaubares Leder | |
| DE3306374A1 (de) | Verfahren zum gerben von haeuten mit einem hochbasischen chromgerbstoff | |
| DE2416485A1 (de) | Ledergerbung mit oligourethanen | |
| WO2001002533A1 (de) | Mittel und verfahren zur herstellung von lederhalbfabrikaten |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): DE ES GB IT NL SE |
|
| 17P | Request for examination filed |
Effective date: 19980629 |
|
| AKX | Designation fees paid |
Free format text: DE ES GB IT NL SE |
|
| RBV | Designated contracting states (corrected) |
Designated state(s): DE ES GB IT NL SE |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| 17Q | First examination report despatched |
Effective date: 19991019 |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): DE ES GB IT NL SE |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20001018 |
|
| GBT | Gb: translation of ep patent filed (gb section 77(6)(a)/1977) |
Effective date: 20001018 |
|
| REF | Corresponds to: |
Ref document number: 59702486 Country of ref document: DE Date of ref document: 20001123 |
|
| ITF | It: translation for a ep patent filed | ||
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FG2A Ref document number: 2152594 Country of ref document: ES Kind code of ref document: T3 |
|
| EN | Fr: translation not filed | ||
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 20010515 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: ES Payment date: 20010605 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 20010606 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: NL Payment date: 20010630 Year of fee payment: 5 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed | ||
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: IF02 |
|
| EUG | Se: european patent has lapsed |
Ref document number: 97109282.0 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20020609 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: ES Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20020610 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: NL Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20030101 Ref country code: DE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20030101 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee |
Effective date: 20020609 |
|
| NLV4 | Nl: lapsed or anulled due to non-payment of the annual fee |
Effective date: 20030101 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FD2A Effective date: 20030711 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES;WARNING: LAPSES OF ITALIAN PATENTS WITH EFFECTIVE DATE BEFORE 2007 MAY HAVE OCCURRED AT ANY TIME BEFORE 2007. THE CORRECT EFFECTIVE DATE MAY BE DIFFERENT FROM THE ONE RECORDED. Effective date: 20050609 |