文脈上複数表記を示さないことが明らかである場合を除き、本明細書及び添付の特許請求の範囲において使用される、単数形「a」、「an」及び「the」には、複数表記が含まれる。従って、例えば、「1つのタンパク質」という表記は複数のタンパク質を含み、「細胞」という表記は複数の細胞の集団を含む。
「ポリペプチド」及び「タンパク質」は、本明細書において互換的に使用され、ペプチド結合を通じて共有的に連結された2つ又はそれ以上のアミノ酸の分子鎖を含む。この用語は、産物の特定の長さを表さない。従って、ポリペプチドの定義の中には「ペプチド」及び「オリゴペプチド」が含まれる。この用語には、ポリペプチドの翻訳後修飾、例えば、グリコシル化、アセチル化、リン酸化などが含まれる。さらに、タンパク質断片、類縁体、変異された又はバリアントタンパク質、融合タンパク質などが、ポリペプチドの意味の中に含まれる。公知のタンパク質改変技術を用いて組換え的に発現することができる、1つ又はそれ以上のアミノ酸類縁体又は非標準的若しくは異常なアミノ酸がその中に含まれる分子も、この用語に含まれる。さらに、本発明の融合タンパク質は、周知の有機化学技術によって本明細書中に記載されているように誘導化することができる。
「融合タンパク質」という用語は、タンパク質が2以上の親タンパク質又はポリペプチドに由来するポリペプチド成分を含むことを示す。典型的には、融合タンパク質は、あるタンパク質由来のポリペプチド配列をコードするヌクレオチド配列が別のタンパク質由来のポリペプチド配列をコードするヌクレオチド配列と同じ翻訳領域中に隣接しており、場合によってリンカーによって隔てられている融合遺伝子から発現される。次いで、組換え宿主細胞によって、単一のタンパク質として融合遺伝子を発現させることができる。
タンパク質の「ドメイン」とは、完全なタンパク質のあらゆる一部(最大完全なタンパク質までであり、完全なタンパク質を含むが、典型的には、完全なタンパク質より短い部分を含む。)ドメインは、タンパク質鎖の残りとは独立して折り畳むことができ(但し、折り畳む必要はない。)、及び/又は特定の生物学的、生化学的又は構造的機能又は位置(例えば、リガンド結合ドメイン又は細胞質、膜貫通又は細胞外ドメイン)と相関し得る。
宿主細胞中において組換えDNA技術によって作製されたタンパク質に関して本明細書中で使用される「可溶性」とは、水溶液中に存在するタンパク質であり、タンパク質がツインアルギニンシグナルアミノ酸配列を含有する場合には、グラム陰性細菌宿主中において、可溶性タンパク質が周辺質腔へ排出され、又は分泌可能な真核生物宿主細胞によって若しくは適切な遺伝子(例えば、kil遺伝子)を有する細菌宿主によって培地中に分泌される。従って、可溶性タンパク質は、宿主細胞内部の封入体中に見出されないタンパク質である。あるいは、文脈に応じて、可溶性タンパク質は、細胞膜中に組み込まれた状態で見出されないタンパク質である。これに対して、不溶性タンパク質は、宿主細胞中において細胞質顆粒(封入体と称される。)内の変性された形態で存在するタンパク質であり、又は、同じく、文脈に応じて、不溶性タンパク質は、形質膜、ミトコンドリアの膜、葉緑体の膜、小胞体の膜など(但し、これらに限定されない。)細胞膜中に存在するタンパク質である。
イオン性界面活性剤(例えば、SDS)又は変性剤(例えば、尿素、塩酸グアニジン)の著しい量なしに、水溶液中に「可溶性」である(すなわち、溶解された又は溶解され得る)タンパク質と溶液内に分散された不溶性タンパク質分子の懸濁液として存在するタンパク質との間でも区別が為される。「可溶性」タンパク質は、液体培地中に存在する細胞を除去するのに十分な条件を用いた遠心(例えば、5000gでの4から5分間の遠心)によって、タンパク質を含有する溶液から除去されない。本発明の組成物の幾つかの実施形態において、組換え融合タンパク質は宿主細胞によって合成され、細胞の封入体内において不溶性形態で隔離され、これは、次いで、比較的容易に、細胞抽出物中の他の細胞成分から精製することが可能であり、続いて、組換え融合タンパク質は可溶化され、再折り畳みされ、及び/又はさらに精製され得る。
「可溶性」タンパク質(すなわち、宿主細胞中で発現されたときに、可溶性形態で産生されるタンパク質)と「可溶化された」タンパク質との間では、区別が為される。封入体の内側に見出される又は細胞膜中に埋め込まれて見出される不溶性組換えタンパク質は、精製された封入体又は細胞膜を塩酸グアニジン、尿素又はドデシル硫酸ナトリウム(SDS)などの変性剤で処理することによって、可溶化(すなわち、可溶性形態にされる。)され得る。これらの変性剤は、次いで、回収されたタンパク質の再生(再折り畳み)を可能とするために、可溶化されたタンパク質調製物から除去されなければならない。本発明の組成物は活性形態へ再折り畳みされ得るが、変性剤中への可溶化及び変性剤の除去後に、全てのタンパク質が活性を有する立体構造へ再折り畳みするとは限らない。変性剤を除去すると、多くのタンパク質は沈殿する。封入体及び細胞膜を可溶化するために、SDSが使用され得、タンパク質を溶液中に低濃度で維持する。しかしながら、透析は、SDSの全てを常に除去するとは限らず(SDSは、透析では除去されないミセルを形成し得る。)、従って、SDSによって可溶化された封入体タンパク質及びSDSによって可溶化された細胞膜タンパク質は可溶性であるが、再折り畳みされない。
「分泌された」タンパク質は、分泌シグナルペプチド配列の結果として、小胞体、分泌小胞又は細胞外空間へ誘導され得るタンパク質及び必ずしもシグナル配列を含有せずに、細胞外空間中に放出されるタンパク質を表す。分泌されたタンパク質が細胞外空間中へ放出されるのであれば、分泌されたタンパク質は、「成熟した」タンパク質を産生するために、細胞外プロセッシングを受け得る。細胞外空間中への放出は、エキソサイトーシス及びタンパク質分解性切断などの多くの機序によって起こり得る。本発明の組成物の幾つかの他の実施形態において、組換え融合タンパク質は分泌されたタンパク質として、宿主細胞によって合成されることができ、これは、その後、細胞外空間及び/又は培地からさらに精製することができる。
「組換え」という用語は、物質(例えば、核酸又はポリペプチド)が、ヒトの介入によって人工的に又は合成的に(すなわち、非天然に)変化されていることを示す。その天然環境若しくは状態内の物質に対して、又はその天然環境若しくは状態から取り出された物質に対して、改変を行うことができる。例えば、「組換え核酸」とは、例えば、クローニング、DNAシャフリング又は他の周知の分子生物学的操作の間に、核酸を組換えることによって作製された核酸である。「組換えDNA分子」は、このような分子生物学的技術を用いて、一緒に連結されたDNAのセグメントから構成される。本明細書において使用される「組換えタンパク質」又は「組換えポリペプチド」という用語は、組換えDNA分子を用いて発現されるタンパク質分子を表す。「組換え宿主細胞」とは、組換え核酸を含有及び/又は発現する細胞である。
本明細書において互換的に使用される「ポリヌクレオチド配列」又は「ヌクレオチド配列」又は「核酸配列」は、文脈に応じて、オリゴヌクレオチド、DNA及びRNA、核酸又はヌクレオチドポリマーに相当する文字列を含むヌクレオチドのポリマーである。あらゆる特定されたポリヌクレオチド配列から、所定の核酸又は相補的ポリヌクレオチド配列を決定することが可能である。一本鎖又は二本鎖であり得るゲノム又は合成起源のDNA又はRNAが含まれ、センス鎖又はアンチセンス鎖に相当する。
本明細書において使用される「コードする核酸分子」、「コードするDNA配列」及び「コードするDNA」という用語は、デオキシリボ核酸の鎖に沿ったデオキシリボヌクレオチドの順序又は配列を表す。これらのデオキシリボヌクレオチドの順序はmRNA鎖に沿ったリボヌクレオチドの順序を決定し、ポリペプチド(タンパク質)鎖に沿ったアミノ酸の順序も決定する。従って、DNA配列はRNA配列をコードし、アミノ酸配列をコードする。
「遺伝子の発現」又は「核酸の発現」は、文脈によって示されるように、RNAへのDNAの転写(RNAの修飾、例えば、スプライシングを場合によって含む。)、ポリペプチドへのRNAの翻訳(ポリペプチドのその後の翻訳後修飾を含み得る。)又は転写及び翻訳の両者を意味する。
「遺伝子」という用語は、生物学的機能を伴うあらゆる核酸を表すために広義に使用される。遺伝子は、通例、コード配列及び/又はこのようなコード配列の発現のために必要とされる制御配列を含む。「遺伝子」という用語は、特異的なゲノム配列又は組換え配列及びその配列によってコードされるcDNA又はmRNAに適用される。「融合遺伝子」は、融合タンパク質をコードするコード領域を含有する。遺伝子は、例えば、他のタンパク質に対する認識配列を形成する発現されない核酸セグメントも含む。転写因子などの制御タンパク質が結合されている転写調節要素を含む発現されない制御配列は、隣接する配列又は付近の配列の転写をもたらす。
構造遺伝子に関して使用される場合、本明細書において使用される「コード領域」という用語は、mRNA分子の翻訳の結果としての新生ポリペプチド中に見出されるアミノ酸をコードするヌクレオチド配列を表す。真核細胞中では、コード領域の5’側には、開始メチオニンをコードするヌクレオチドトリプレット「ATG」が結合されており、停止コドンを指定する3つのトリプレット(すなわち、TAA、TAG、TGA)の1つが3’側に結合されている。
真核生物中の転写調節シグナルは、「プロモーター」及び「エンハンサー」要素を含む。プロモーター及びエンハンサーは、転写に関与する細胞のタンパク質と特異的に相互作用するDNA配列の短い連なりからなる(Maniatis,et al.,Science236:1237(1987))。プロモーター及びエンハンサー要素は、酵母、昆虫及び哺乳動物細胞中の遺伝子を含む様々な真核生物源及びウイルス(類似の調節要素、すなわち、プロモーターも、原核生物中に見出されている。)から単離されている。具体的なプロモーター及びエンハンサーの選択は、対象となるタンパク質を発現させるためにどの細胞種が使用されるかに依存する。幾つかの真核生物のプロモーター及びエンハンサーは広い宿主域を有しているが、他の真核生物のプロモーター及びエンハンサーは細胞種類の限られた一部において機能的である(総説として、Voss,et al.,Trends Biochem.Sci.,11 :287(1986)及びManiatis,et al.,Science 236:1237(1987)参照)。
本明細書において使用される「発現ベクター」という用語は、所望のコード配列及び特定の宿主細胞中で作用可能に連結されたコード配列を発現させるために必要な適切な核酸配列を含有する組換えDNA分子を表す。原核生物中での発現に必要な核酸配列には、プロモーター、場合によってオペレーター配列、リボソーム結合部位及びおそらく他の配列が含まれる。真核生物の細胞は、プロモーター、エンハンサー並びに終結及びポリアデニル化シグナルを使用することが知られている。分泌性シグナルペプチド配列は、所望であれば、融合タンパク質を細胞からより容易に単離するために、発現される融合タンパク質が組換え宿主細胞によって分泌できるように、本発明の組換え融合タンパク質に対するコード配列へ作用可能に連結された発現ベクターによっても場合によってコードされ得る。このような技術は、本分野において周知である。(例えば、Goodey,Andrew R.;et al.,Peptide and DNA sequences,米国特許第5,302,697号;Weiner et al.,Compositions and methods for protein secretion,米国特許第6,022,952号及び米国特許第6,335,178号;Uemura et al.,Protein expression vector and utilization thereof,米国特許第7,029,909号;Ruben et al.,27 human secreted proteins,US 2003/0104400A1)。
本明細書において使用される「作用可能な組み合わせで」、「作用可能な順序で」及び「作用可能に連結されて」という用語は、ある遺伝子の転写及び/又は所望されるタンパク質分子の合成を誘導することができる核酸分子が作製される様式で、核酸配列が結合されていることを表す。この用語は、機能的なタンパク質が作製される様式でアミノ酸配列が結合されていることも表す。
組換えDNA及び/又はRNAによって媒介されるタンパク質発現技術又はペプチドを調製する他のあらゆる技術を、本発明の組換え融合タンパク質の作製に適用することができる。例えば、形質転換された宿主細胞中でペプチドを作製することができる。簡潔に述べれば、ペプチドをコードする組換えDNA分子又は構築物が調製される。このようなDNA分子を調製する方法は、本分野において周知である。例えば、適切な制限酵素を用いて、ペプチドをコードする配列をDNAから切り出すことができる。本発明の実施において、利用可能な周知の多数の宿主細胞の何れをも使用し得る。具体的な宿主の選択は、本分野によって認知された多数の要因に依存する。これらには、例えば、選択された発現ベクターとの適合性、DNA分子によってコードされるペプチドの毒性、形質転換の割合、ペプチドの回収の容易さ、発現の特徴、生物的安全性及びコストが含まれる。全ての宿主が特定のDNA配列の発現に関して等しく有効であるわけではないということを理解して、これらの要因のバランスを採らなければならない。これらの一般的な指針の中で、培養される有用な微生物宿主細胞には、細菌(エシェリヒア・コリ(Escherichia coli)種など)、酵母(サッカロミセス(Saccharomyces)種など)及び他の真菌細胞、昆虫細胞、植物細胞、(ヒトを含む)哺乳動物細胞、例えば、CHO細胞及びHEK293細胞が含まれる。DNAレベルで修飾を施すこともできる。ペプチドをコードするDNA配列は、選択された宿主細胞とより適合的なコドンに変化させ得る。イー・コリに関しては、最適化されたコドンが本分野において公知である。制限部位を除去するために、又は選択された宿主細胞中でのDNAのプロセッシングを補助し得るサイレントな制限部位を含めるために、コドンを置換することができる。次に、形質転換された宿主を培養し、精製する。宿主細胞は、所望の化合物が発現されるように、慣用の発酵条件下で培養し得る。このような発酵条件は、本分野において周知である。
本明細書中において融合タンパク質をさらに記述する際には、天然に存在するペプチド及びタンパク質中に一般的に取り込まれる20の「標準的な」アミノ酸残基(表1)の種類を表記するために、一文字略号系がしばしば使用される。このような一文字略号は、三文字略号のアミノ酸名又は省略されないアミノ酸名と、意味の上で完全に互換的である。本明細書中で使用される一文字略号系において、大文字はL−アミノ酸を表し、小文字はD−アミノ酸を表す。例えば、略号「R」はL−アルギニンを表し、「r」はD−アルギニンを表す。
本明細書において、アミノ酸配列中でのアミノ酸の置換は、特定の位置のアミノ酸残基に対する一文字略号に続く、対象となる固有配列と比較した数的アミノ酸位置、これに続く、置換後のアミノ酸残基に対する一文字表記を用いて通例表記される。例えば、「T30D」は、対象となる固有配列と比較して、30位のアミノ酸位置において、スレオニン残基がアスパラギン酸残基によって置換されていることを表す。
組換え的に発現する細胞を使用するタンパク質工学の公知の技術を使用することによって、本発明の範囲内で、非標準的なアミノ酸残基をペプチド中に取り込ませることができる。(例えば、Link et al.,Non−canonical amino acids in protein engineering,Current Opinion in Biotechnology,14(6):603−609(2003)参照。)。「非標準的なアミノ酸残基」という用語は、天然に存在するタンパク質中に一般的に取り込まれる20のアミノ酸残基に属さないD又はL型のアミノ酸残基、例えば、β−アミノ酸、ホモアミノ酸、環状アミノ酸及び誘導化された側鎖を有するアミノ酸を表す。例には(L型又はD型、括弧内に略号が記されている。)、シトルリン(Cit)、ホモシトルリン(hCit)、Nα−メチルシトルリン(NMeCit)、Nα−メチルホモシトルリン(N−MeHoCit)、オルニチン(Orn)、Nα−メチルオルニチン(Nα−MeOrn又はNMeOrn)、サルコシン(Sar)、ホモリジン(hLys又はhK)、ホモアルギニン(hArg又はhR)、ホモグルタミン(hQ)、Nα−メチルアルギニン(NMeR)、Nα−メチルロイシン(Nα−MeL又はNMeL)、N−メチルホモリジン(NMeOhK)、Nα−メチルグルタミン(NMeQ)、ノルロイシン(Nle)、ノルバリン(Nva)、1,2,3,4−テトラヒドロイソキノリン(Tic)、オクタヒドロインドール−2−カルボン酸(Oic)、3−(1−ナフチル)アラニン(1−Nal)、3−(2−ナフチル)アラニン(2−Nal)、1,2,3,4−テトラヒドロイソキノリン(tic)、2−インダニルグリシン(IgI)、p−ヨードフェニルアラニン(pI−Phe)、p−アミノフェニルアラニン(4AmP又は4−アミノ−Phe)、4−グアニジノフェニルアラニン(Guf)、ニトロフェニルアラニン(nitrophe)、アミノフェニルアラニン(aminophe又はAmino−Phe)、ベンジルフェニルアラニン(benzylphe)、γ−カルボキシグルタミン酸(γ−carboxyglu)、ヒドロキシプロリン(hydroxypro)、p−カルボキシル−フェニルアラニン(Cpa)、α−アミノアジピン酸(Aad)、Nα−メチルバリン(NMeVal)、Nα−メチルロイシン(NMeLeu)、Nα−メチルノルロイシン(NMeNle)、シクロペンチルグリシン(Cpg)、シクロヘキシルグリシン(Chg)、アセチルアルギニン(acetylarg)、α,β−ジアミノプロピオン酸(Dpr)、α、γ−ジアミノ酪酸(Dab)、ジアミノプロピオン酸(Dap)、シクロヘキシルアラニン(Cha)、4−メチル−フェニルアラニン(MePhe)、β,β−ジフェニル−アラニン(BiPhA)、アミノ酪酸(Abu)、4−フェニル−フェニルアラニン(又はビフェニルアラニン;4Bip)、α−アミノ−イソ酪酸(Aib)、β−アラニン、β−アミノプロピオン酸、ピペリジン酸、アミノカプロン酸(caprioic acid)、アミノヘプタン酸、アミノピメル酸、デスモシン、ジアミノピメル酸、N−エチルグリシン、N−エチルアスパラギン、ヒドロキシルリジン、アロ−ヒドロキシリジン、イソデスモシン、アロ−イソロイシン、N−メチルグリシン、N−メチルイソロイシン、N−メチルバリン、4−ヒドロキシプロリン(Hyp)、γ−カルボキシグルタマート、ε−N,N,N−トリメチルリジン、ε−N−アセチルリジン、O−ホスホセリン、N−アセチルセリン、N−ホルミルメチオニン、3−メチルヒスチジン、5−ヒドロキシリジン、ω−メチルアルギニン及び他の類似のアミノ酸、及び本明細書中に記載されているこれらのあらゆる誘導化された形態が含まれる。表2は、本発明において有用である幾つかの典型的な非標準的アミノ酸残基及び本明細書において典型的に使用される関連する略号を含むが、同じ物質に対して異なる略号及び命名法が適用され得ること、及び本明細書中において互換的に表記され得ることが当業者に理解される。
UPAC−IUB Joint Commission on Biochemical Nomenclature (JCBN)によるアミノ酸及びペプチドの命名及び表記法が、以下の文献中に公開されている。Biochem.J.,1984,219,345−373;Eur.J.Biochem.,1984,138,9−37;1985,152,1;1993,213,2;Internat.J.Pept.Prot.Res.,1984,24,following p 84;J.Biol.Chem.,1985,260,14−42;PureAppl.Chem.,1984,56,595−624;Amino Acids and Peptides,1985,16,387−410;Biochemical Nomenclature and Related Documents,2nd edition,Portland Press,1992,pages 39−69。
本発明の組換え融合タンパク質のペプチドドメインに対する1つ又はそれ以上の有用な修飾には、アミノ酸の付加若しくは挿入、アミノ酸の欠失、ペプチドの末端切断、アミノ酸の置換及び/又は公知の化学的技術によって達成されるアミノ酸残基の化学的誘導化が含まれ得る。例えば、このように修飾されたアミノ酸配列は、対象となる固有配列のアミノ酸配列に比べて、その中に挿入又は置換された少なくとも1つのアミノ酸残基を含み、挿入された又は置換されたアミノ酸残基が、リンカー及び/又は半減期延長部分へペプチドを連結させる求核性又は求電子性の反応性官能基を含む側鎖を有する。本発明において、このような求核性又は求電子性の反応性官能基の有用な例には、チオール、一級アミン、セレノ、ヒドラジド、アルデヒド、カルボン酸、ケトン、アミノオキシ、遮蔽された(保護された)アルデヒド又は遮蔽された(保護された)ケト官能基が含まれるが、これらに限定されない。求核性の反応性官能基を含む側鎖を有するアミノ酸残基の例には、リジン残基、ホモリジン、α,β−ジアミノプロピオン酸残基、α,γ−ジアミノ酪酸残基、オルニチン残基、システイン、ホモシステイン、グルタミン酸残基、アスパラギン酸残基又はセレノシステイン残基が含まれるが、これらに限定されない。
アミノ酸残基は、異なる化学的及び/又は物理的特性に従って、一般に分類される。「酸性アミノ酸残基」という用語は、酸性の基を含む側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な酸性残基には、アスパラギン酸及びグルタミン酸残基が含まれる。「芳香族アミノ酸残基」という用語は、芳香族の基を含む側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な芳香族の残基には、トリプトファン、チロシン、3−(1−ナフチル)アラニン又はフェニルアラニン残基が含まれる。「塩基性アミノ酸残基」という用語は、塩基性の基を含む側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な塩基性のアミノ酸残基には、ヒスチジン、リジン、ホモリジン、オルニチン、アルギニン、N−メチルアルギニン、ω−アミノアルギニン、ω−メチル−アルギニン、1−メチルヒスチジン、3−メチルヒスチジン及びホモアルギニン(hR)残基が含まれる。「親水性アミノ酸残基」という用語は、極性の基を含む側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な親水性の残基には、システイン、セリン、スレオニン、ヒスチジン、リジン、アスパラギン、アスパラギン酸、グルタミン酸、グルタミン及びシトルリン(Cit)残基が含まれる。「親油性アミノ酸残基」という用語は、非帯電、脂肪族又は芳香族の基を含む側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な親油性の側鎖には、フェニルアラニン、イソロイシン、ロイシン、メチオニン、バリン、トリプトファン及びチロシンが含まれる。アラニン(A)は、両親性である。すなわち、アラニンは、親水性または親油性残基として作用することができる。従って、アラニンは、「親油性残基」と「親水性残基」の両方の定義に含まれる。「非官能性アミノ酸残基」という用語は、酸性、塩基性又は芳香族の基を欠く側鎖を有するD型又はL型のアミノ酸残基を表す。典型的な中性アミノ酸残基には、メチオニン、グリシン、アラニン、バリン、イソロイシン、ロイシン及びノルロイシン(Nle)残基が含まれる。
連結された組換え融合タンパク質のさらなる有用な実施形態は、本明細書中に開示されているポリペプチドのアミノ酸配列の保存的な修飾から生じ得る。保存的な修飾は、このような修飾が為されている連結された(例えば、PEG連結された)ペプチドのものと類似の機能的、物理的及び化学的特徴を有する半減期延長部分が連結されたペプチドを産生する。本明細書中に開示されているビヒクル又はPEG連結されたペプチドのこのような保存的に修飾された形態も、本発明の実施形態として想定される。
これに対して、融合タンパク質の機能的及び/又は化学的特徴の実質的な修飾は、(a)置換の領域中の分子骨格の構造、例えば、α−ヘリックス立体構造、(b)標的部位における分子の電荷若しくは疎水性又は(c)分子のサイズの維持に対する効果が大幅に異なるアミノ酸配列中の置換を選択することによって達成され得る。
例えば、「保存的アミノ酸置換」は、当該位置のアミノ酸残基の極性又は電荷に対して殆ど又は全く効果が存在しないように、固有のアミノ酸残基を非固有の残基で置換することを含み得る。さらに、「アラニンスキャニング突然変異誘発」に関して以前に記載されているように、ポリペプチド中のあらゆる固有の残基をアラニンで置換することもできる(例えば、アラニンスキャニング突然変異誘発について論述する、MacLennan et al.,Acta Physiol.Scand.Suppl.,643:55−67(1998);Sasaki et al.,1998,Adv.Biophys.35:1−24(1998)を参照されたい。)。
所望のアミノ酸置換(保存的であるか、又は非保存的であるかを問わない。)は、このような置換が所望される時点で、当業者によって決定することができる。例えば、アミノ酸置換は、ペプチド配列の重要な残基を同定するために、又は本明細書中に記載されているペプチド若しくはビヒクルが連結されたペプチド分子の親和性を増加又は減少させるために使用することができる。
天然に存在する残基は、共通の側鎖特性に基づいて、クラスに分類され得る。
1)疎水性:ノルロイシン(Nor)、Met、Ala、VaI、Leu、Ile;
2)中性親水性:Cys、Ser、Thr、Asn、Gln;
3)酸性:Asp、Glu;
4)塩基性:His、Lys、Arg;
5)鎖の方向性に影響を与える残基:Gly、Pro及び
6)芳香族:Trp、Tyr、Phe。
保存的アミノ酸置換は、同じクラスの別の一員で、これらのクラスの1つの一員を交換することを含み得る。保存的アミノ酸置換は、生物系内での合成ではなく、通例、化学的なペプチド合成によって取り込まれる天然に存在しないアミノ酸残基を包含することができる。これらには、ペプチド模倣物及びアミノ酸部分の他の反転された又は裏返えされた形態が含まれる。
非保存的置換は、別のクラスの一員で、これらのクラスの1つの一員を別のクラスの一員で交換することを含み得る。このような置換された残基は、融合タンパク質の領域中に導入され得る。
かかる変化を施す際には、ある実施形態によれば、アミノ酸の疎水性親水性指標を考慮することができる。各アミノ酸は、その疎水性及び電荷特性に基づいて疎水性親水性指標を割り当てられている。疎水性親水性指標は、イソロイシン(+4.5)、バリン(+4.2)、ロイシン(+3.8)、フェニルアラニン(+2.8)、システイン/シスチン(+2.5)、メチオニン(+1.9)、アラニン(+1.8)、グリシン(−0.4)、スレオニン(−0.7)、セリン(−0.8)、トリプトファン(−0.9)、チロシン(−1.3)、プロリン(−1.6)、ヒスチジン(−3.2)、グルタミン酸(−3.5)、グルタミン(−3.5)、アスパラギン酸(−3.5)、アスパラギン(−3.5)、リジン(−3.9)及びアルギニン(−4.5)である。
相互作用的な生物学的機能をタンパク質に付与する際の疎水性親水性アミノ酸指標の重要性は当分野では理解されている。(例えば、Kyte et al.,J.Mol. Biol.,157:105−131(1982)を参照されたい。)。ある種のアミノ酸は、類似の疎水性親水性指標又はスコアを有する他のアミノ酸を置換することができ、それでもなお類似の生物活性を保持することが知られている。疎水性親水性指標に基づいて変化を施す際には、ある実施形態において、その疎水性親水性指標が±2以内であるアミノ酸の置換が含まれる。ある実施形態において、±1以内であるアミノ酸の置換が含まれ、ある実施形態において、±0.5以内であるアミノ酸の置換が含まれる。
類似アミノ酸の置換は、本明細書中に開示されているように、特にそれによって産生される生物学的に機能的であるタンパク質又はペプチドが免疫学的実施形態に対して使用されることが意図されている場合には、親水性に基づいて効果的に実施することができることも当分野では理解されている。ある実施形態において、その隣接アミノ酸の親水性によって支配される、タンパク質の局所的な最大平均親水性は、その免疫原性及び抗原性、すなわち、タンパク質の生物学的特性と相関がある。
以下の親水性値がこれらのアミノ酸残基に割り当てられている:アルギニン(+3.0)、リジン(+3.0)、アスパラギン酸(+3.0±1)、グルタミン酸(+3.0±1)、セリン(+0.3)、アスパラギン(+0.2)、グルタミン(+0.2)、グリシン(0)、トレオニン(−0.4)、プロリン(−0.5±1)、アラニン(−0.5)、ヒスチジン(−0.5)、システイン(−1.0)、メチオニン(−1.3)、バリン(−1.5)、ロイシン(−1.8)、イソロイシン(−1.8)、チロシン(−2.3)、フェニルアラニン(−2.5)及びトリプトファン(−3.4)。類似の親水性値に基づいて変化を施す際には、ある実施形態において、その親水性値が±2以内であるアミノ酸の置換が含まれ、ある実施形態において、±1以内であるアミノ酸の置換が含まれ、ある実施形態において、±0.5以内であるアミノ酸の置換が含まれる。親水性に基づいて一次アミノ酸配列からエピトープを特定することもできる。これらの領域は、「エピトープコア領域」とも記述される。
保存的置換の例には、イソロイシン、バリン、ロイシン、ノルロイシン、アラニン若しくはメチオニンなどのある非極性(疎水性)アミノ酸残基を別の非極性(疎水性)アミノ酸残基と置換すること、ある極性(親水性)アミノ酸残基を別の極性(親水性)アミノ酸残基と置換すること(アルギニンとリジンの間、グルタミンとアスパラギンの間、グリシンとセリンの間など)、リジン、アルギニン若しくはヒスチジンなどのある塩基性アミノ酸残基を別の塩基性アミノ酸残基と置換すること、又はアスパラギン酸若しくはグルタミン酸などのある酸性残基を別の酸性残基と置換することが含まれる。「保存的アミノ酸置換」という用語には、誘導化されていない残基に代えて、化学的に誘導化された残基を使用することも含まれる(但し、このようなポリペプチドは、必要な生物活性を示すものとする。)。本発明において有用であり得る他の例示的なアミノ酸置換が、表2に記載されている。
本明細書中に上述されているように、本発明において、本発明の融合タンパク質のペプチド部分は、公知の有機化学技術によって、1つ又はそれ以上のアミノ酸残基において化学的に誘導化することもできる。「化学的誘導体」又は「化学的に誘導化された」とは、官能性側鎖基の反応によって化学的に誘導化された1つ又はそれ以上の残基を有する主題ペプチドを表す。このような誘導化された分子には、例えば、アミン塩酸塩、p−トルエンスルホニル基、カルボベンゾキシ基、t−ブチルオキシカルボニル基、クロロアセチル基又はホルミル基を形成するために、遊離のアミノ基が誘導化されている分子が含まれる。遊離のカルボキシル基は、塩、メチル及びエチルエステル若しくはエステルの他の種類又はヒドラジドを形成するために誘導化され得る。遊離のヒドロキシル基は、O−アシル又はO−アルキル誘導体を形成するために誘導化され得る。ヒスチジンのイミダゾール窒素は、N−im−ベンジルヒスチジンを形成するために誘導化され得る。L型又はD型であるかどうかを問わず、20の標準アミノ酸の1つ又はそれ以上の天然に存在するアミノ酸誘導体を含有するペプチドも化学的誘導体として含まれる。例えば、プロリンを4−ヒドロキシプロリンで置換することができ、リジンを5−ヒドロキシリジンで置換することができ、ヒスチジンを3−メチルヒスチジンで置換することができ、セリンをホモセリンで置換することができ、リジンをオルニチンで置換することができる。
幾つかの実施形態において、有用な誘導化には、N末端の遊離アミノ基においてビヒクルとの連結が起こらないように、ペプチドのアミノ末端が化学的に遮蔽されているものが含まれる。このような修飾の他の有益な効果、例えば、酵素的なタンパク分解に対する融合タンパク質の感受性の低減も存在し得る。N末端は、アシル化され、又は置換されたアミンへ修飾され、又は芳香族部分(例えば、インドール酸、ベンジル(Bzl又はBn)、ジベンジル(DiBzl又はBn2)若しくはベンジルオキシカルボニル(Cbz又はZ))、N,N−ジメチルグリシン若しくはクレアチンなどの別の官能基で誘導化することができる。例えば、幾つかの実施形態において、ホルミル、アセチル(Ac)、プロパノイル、ブタニル、ヘプタニル、ヘキサノイル、オクタノイル又はノナノイルなどの(但し、これらに限定されない。)アシル部分は、ペプチドのN末端へ共有結合させることができ、これにより、ビヒクルをペプチドへ連結する間に望ましくない副反応を抑制することができる。他の例示的なN末端誘導体基には、−NRR1(−NH2)、−NRC(O)R1、−NRC(O)OR1、−NRS(O)2R1、−NHC(O)NHR1、スクシンイミド又はベンジルオキシカルボニル−NH−(Cbz−NH−)が含まれ、R及びR1は、各々独立に、水素又は低級アルキルであり、フェニル環はC1−C4−アルキル、C1−C4アルコキシ、クロロ及びブロモから選択される1から3個の置換基で置換され得る。
幾つかの実施形態において、アミノ酸残基間の1つ又はそれ以上のペプチジル[−C(O)NR−]連結(結合)は、非ペプチジル連結によって置換され得る。典型的な非ペプチジル連結は、−CH2−カルバマート[−CH2−OC(O)NR−]、ホスホナート、−CH2−スルホンアミド[−CH2−S(O)2NR−]、尿素[−NHC(O)NH−]、−CH2−二級アミン及びアルキル化されたペプチド[−C(O)NR6−(R6は、低級アルキルである。)]である。
幾つかの実施形態において、1つ又はそれ以上の各アミノ酸残基を誘導化することができる。以下で詳しく例として記載されているように、選択された側鎖又は末端残基と特異的に反応する様々な誘導化剤が公知である。
リジン残基及びアミノ末端残基は、コハク酸又は他のカルボン酸無水物と反応することができ、これによって、リジン残基の電荷は逆転する。α−アミノ含有残基を誘導体化するための他の適切な試薬としては、メチルピコリンイミダートなどのイミドエステル、ピリドキサールリン酸、ピリドキサール、クロロボロヒドリド、トリニトロベンゼンスルホン酸、O−メチルイソ尿素、2,4ペンタンジオン及びグリオキシル酸とのトランスアミナーゼ触媒反応などが挙げられる。
アルギニン残基は、フェニルグリオキサール、2,3−ブタンジオン、1,2−シクロヘキサンジオン及びニンヒドリンなど、幾つかの従来の試薬のいずれか1つ又は組み合わせと反応させることによって修飾することができる。アルギニン残基の誘導体化は、グアニジン官能基のpKaが高いので、反応をアルカリ条件下で実施する必要がある。さらに、これらの試薬は、リジン基及びアルギニンε−アミノ基と反応することができる。
チロシン残基の特異的修飾は、芳香族ジアゾニウム化合物又はテトラニトロメタンとの反応によってスペクトル標識をチロシル残基に導入することに特に関心を集めて、広範に研究されてきた。最も一般的には、それぞれO−アセチルチロシル種及び3−ニトロ誘導体を形成するために、N−アセチルイミジゾール(acetylimidizole)及びテトラニトロメタンが使用される。
カルボキシル側鎖基(アスパルチル又はグルタミル)は、1−シクロヘキシル−3−(2−モルホリニル−(4−エチル)カルボジイミド又は1−エチル−3−(4−アゾニア−4,4−ジメチルペンチル)カルボジイミドなどのカルボジイミド(R’−N=C=N−−R’)との反応によって選択的に修飾することができる。さらに、アスパルチル及びグルタミル残基は、アンモニウムイオンとの反応によって、アスパラギニル及びグルタミニル残基に転化され得る。
グルタミニル及びアスパラギニル残基は、脱アミドして、対応するグルタミル及びアスパルチル残基にすることができる。あるいは、これらの残基は、弱酸性条件下で脱アミド化される。これらの残基のどちらの形態も本発明の範囲に属する。
システイニル残基は、ジスルフィド結合を除去するために、又は逆に架橋を安定化するために、アミノ酸残基又は他の部分によって置換することができる。(例えば、Bhatnagar et al.(1996),J.Med.Chem. 39: 3814−9を参照されたい。)。
二官能性薬剤を用いた誘導化は、ペプチド又はその機能的誘導体を水不溶性支持マトリックス又は所望であれば、他の巨大分子ビヒクルに架橋させるのに有用である。一般に使用される架橋剤としては、例えば、1,1−ビス(ジアゾアセチル)−2−フェニルエタン、グルタルアルデヒド、N−ヒドロキシスクシンイミドエステル、例えば、4−アジドサリチル酸とのエステル、3,3’−ジチオビス(スクシンイミジルプロピオナート)などのジスクシンイミジルエステルを含めたホモ二官能性イミドエステル及びビス−N−マレイミド−1,8−オクタンなどの二官能性マレイミドが挙げられる。メチル−3−[(p−アジドフェニル)ジチオ]プロピオイミダートなどの誘導化剤は、光の存在下で架橋を形成することができる光活性化可能な中間体を生成する。あるいは、例えば、米国特許第3,969,287号、同3,691,016号、同4,195,128号、同4,247,642号、同4,229,537号及び同4,330,440号に記載されているような臭化シアン活性化炭水化物及び反応性基質などの反応性水不溶性マトリックスがタンパク質の固定のために使用される。
他の可能な修飾には、プロリン及びリジンの水酸化、セリル又はスレオニル残基の水酸基のリン酸化、Cys中の硫黄原子の酸化、リジン、アルギニン及びヒスチジン側鎖のα−アミノ基のメチル化が含まれる。Creighton,Proteins:Structure and Molecule Properties(W.H.Freeman & Co.,San Francisco),79−86(1983)。
誘導化の上記例は、網羅的な処置であることを意図したものではなく、例示に過ぎない。
組換え融合タンパク質の作製は、適用可能な場合、適切なタンパク質精製技術も含み得る。本発明の融合タンパク質の幾つかの実施形態において、定量又は検出を容易にするために、分子は、適切な同位体標識(例えば、125I、14C、13C、35S、3H、2H、13N、15N、18O、17Oなど)を含むように調製することができる。
本発明の組換え融合タンパク質内における薬理学的に不活性な小タンパク質ドメイン(「D」)の配置は、融合タンパク質の薬理学的に活性を有するタンパク質(「P」)部分より、融合タンパク質のN末端により近接し得る。あるいは、本発明の組換え融合タンパク質の他の有用な実施形態は、薬理学的に不活性な小タンパク質ドメインより、融合タンパク質のN末端により近く位置する薬理学的に活性なタンパク質を有する。場合によって、本明細書中に記載されているように、2つの融合対の間にペプチドリンカーが存在することができ、又はさらなるペプチドドメインが存在することができ、融合タンパク質のN末端及びC末端の一方又は両方に融合された「尾部」が存在し得る。
薬理学的に不活性な小タンパク質ドメインはヒト起源であるが、リンカー又は活性化されたPEGなどの半減期延長部分への共有的連結を促進するために、対象とする固有のヒト配列と比べて、1つ又はそれ以上の様式で修飾されたヒト起源のアミノ酸配列も包含される。例えば、側鎖及び/又は末端に、チオール、一級アミン、セレノ、ヒドラジド、アルデヒド、カルボン酸、ケトン、アミノオキシ、遮蔽された(保護された)アルデヒド又は遮蔽された(保護された)ケト官能基などの(但し、これに限定されない。)、求核性又は求電子性の反応性官能基を付加することができる。例えば、システイン残基若しくは反応性の一級若しくは二級アミノ基を提供する残基を配列中に挿入することが可能であり、又は固有のヒト配列中に別の残基を置換することができる。
本発明内での使用に適した薬理学的に不活性な小タンパク質ドメインは、約3から約20kDaの範囲であり得、典型的には約4から約12kDaであり、原核生物宿主中の高レベル発現を補助し得る小さなサイズに関して選択される。さらに、このような有用な薬理学的に不活性な小タンパク質ドメインは、ヒト起源のものである。これは、本発明の組成物がヒトに投与するための治療用分子の一部として使用される場合に、免疫原性を最小化する利点を有する。薬理学的に不活性な小タンパク質ドメインは、安定な「スタンドアローン」タンパク質ドメイン(すなわち、目的の薬学的に許容される水性製剤緩衝液中において、その固有又は準固有の二次及び/又は三次構造へ折り畳む能力を維持し、折り畳まれたときに(又は、必要であれば、再度折り畳まれたときに)、このような緩衝液中において可溶性であるドメイン)を形成することを特徴とする。従って、本発明における使用に適した薬理学的に不活性な小タンパク質ドメインは、界面活性剤又はカオトロピック剤(尿素、塩酸グアニジン又は過塩素酸リチウムなど)を含有しない医薬として許容される目的の水性製剤緩衝液中に、他のタンパク質なしに(生理的に適合的な温度で)懸濁されたときに、不溶性凝集物の少量(総タンパク質の約10%未満、典型的には約5%未満の凝集物)を形成するものとすべきである。このような製剤緩衝液は、(必要であれば、無菌再水和又は凍結乾燥された若しくは凍結された製剤緩衝液の融解後に)、注射又は他の薬物送達経路による哺乳動物への投与に適した製剤緩衝液である。タンパク質治療剤の投与に適した医薬として許容されるこのような製剤緩衝液は、生物医薬分野において周知であり、例えば、酢酸、クエン酸、トリス(ヒドロキシメチル)アミノメタン又はリン酸緩衝系(但し、これらに限定されない。)を含み、生物医薬分野において公知の様々な他の賦形剤、凍結保護剤、界面活性剤、等張化及び/又は安定化成分(例えば、ポリソルベート20、ポリソルベート80)を場合によって含有する様々な組成物及びpH(例えば、約pH5.0から約pH8.2の間)から選択することができる。(例えば、Lam他の米国特許第6,171,586号;Pearlman et al.,米国特許第5,096,885号;O’Connor他の米国特許第5,981,485号;Castensson他の米国特許第5,567,677号;Brych他のUS20070190047A1(先述の全ての全体が、参照により、組み込まれる。)参照)。関心が持たれ得る医薬として許容される製剤緩衝液の他の例は、10mM酢酸、9%スクロース、pH5.0;10mMTris、150mMNaCl、pH8.0及び10mMNaH2PO4、140mMNaCl、pH7.2を含む。
本発明において、安定なスタンドアローンドメインの前述の特徴が維持される限り、薬理学的に不活性な小タンパク質ドメインの有用な実施形態は、アミノ酸の付加若しくは挿入、アミノ酸の欠失、ペプチド末端切断、アミノ酸の置換又はアミノ酸残基の化学的誘導化(公知の化学的技術によって達成される。)などの、ヒト起源の固有配列の断片又は修飾を含む。
薬理学的に不活性な小タンパク質ドメインの有用な例には、第10フィブロネクチンIIIドメイン、SH3ドメイン、SH2ドメイン、IgG1のCH2ドメイン、PDZドメイン、トロンボスポンディン反復ドメイン、ユビキチンドメイン、ロイシンリッチ反復ドメイン、ビリンヘッドピースHP35ドメイン若しくはビリンヘッドピースHP76ドメイン又は可溶性であり、生理的なpH(すなわち、約pH6.8から7.4)及び温度で生物学的に適合的な水性緩衝液中において、その固有の若しくは準固有の二次又若しくは三次構造を維持するこれらの何れかの断片若しくは修飾が含まれる。これらの幾つかに対するアミノ酸配列には、以下のものが含まれる。
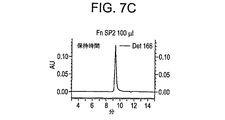
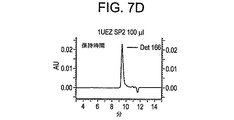
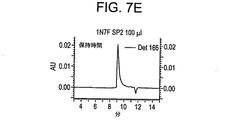
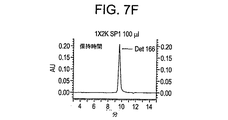
本明細書におけるドメインファミリー名の後ろの4桁コードは、RCSBProtein Databank(www.rcsb.org/pdb/)に寄託された特定のタンパク質に対する座標データ群識別子である。例えば、PDZ(1N7F)は、GRIP1の第6PDZドメインを表し、PDZ(1UEZ)は、ヒトKIAA1526タンパク質の第一PDZドメインを表し、PDZ(1WFV)は、ヒト膜会合型グアニル酸キナーゼ反転−2の第5PDZドメインを表し、SH2(1AB2)は、C−ABLのSRC相同性2ドメインを表し、SH2(1JYQ)は、Grb2SRC相同性2ドメインを表し、SH3(1PHT)は、ホスファチジルイノシトール3−キナーゼP85−αサブユニットSH3ドメインを表し、SH3(1WA7)は、ヒトLYNチロシンキナーゼのSH3ドメインを表し、及びSH3(1X2K)は、ヒト破骨細胞刺激因子1のSH3ドメインを表す。
本発明の組成物は、組換え融合タンパク質の薬理学的に活性を有するタンパク質(「P」)部分を含む。「薬理学的に活性を有する」という用語は、そのように記述されている物質が、医学的パラメータ(例えば、血圧、血球数、コレステロールレベル、疼痛知覚)又は病態(例えば、癌、自己免疫疾患、慢性疼痛)に影響を及ぼす活性を有すると判定されることを意味する。逆に、「薬理学的に不活性な」という用語は、医学的パラメータ又は病状に影響を与える活性がその物質に対して測定できないことを意味する。従って、薬理学的に活性を有するペプチド又はタンパク質は、以下に定義されている作動性又は模倣的ペプチド及び拮抗性ペプチドを含む。本発明は、約5から約80アミノ酸残基の長さの範囲のアミノ酸配列を有し、組換え発現に適した薬理学的に活性を有するあらゆるタンパク質の使用を包含する。本発明の幾つかの有用な実施形態において、薬理学的に活性を有するタンパク質は、必要な生物活性が維持されている限り、アミノ酸付加若しくは挿入、アミノ酸欠失、ペプチド末端切断、アミノ酸置換又はアミノ酸残基の化学的誘導化(公知の化学的技術によって達成される。)など、目的の固有配列と比べて、1つ又はそれ以上の様式で修飾される。
「様ペプチド」、「ペプチド様」及び「アゴニストペプチド」という用語は、天然に存在する目的タンパク質(例えば(但し、これに限定されない。)、トキシンペプチド分子、例えば、天然に存在するOSK1トキシンペプチド)と同等の生物活性を有するペプチド又はタンパク質を表す。これらの用語には、天然に存在する分子の効果を強化することによるなど、天然に存在するペプチド分子の活性を間接的に模倣するペプチドがさらに含まれる。
「アンタゴニストペプチド」、「ペプチドアンタゴニスト」及び「阻害剤ペプチド」という用語は、目的の受容体の生物活性を遮断し、若しくは何らかの様式で妨害し、又は目的の受容体(イオンチャネル又はGタンパク質共役型受容体(GPCR)など(但し、これらに限定されない。))の公知のアンタゴニスト若しくは阻害剤と同等の生物活性を有するペプチドを表す。
本発明において使用することができる薬理学的に活性なタンパク質の例には、トキシンペプチド(例えば、OSK1又はOSK1ペプチド類縁体;ShK又はShKペプチド類縁体)、CGRPペプチドアンタゴニスト、ブラジキニンB1受容体ペプチドアンタゴニスト、副甲状腺ホルモン(PTH)アゴニストペプチド、副甲状腺ホルモン(PTH)アンタゴニストペプチド、ang−2結合ペプチド、ミオスタチン結合ペプチド、エリスロポエチン様(EPO様)ペプチド、トロンボポエチン様(TPO様)ペプチド、神経成長因子(NGF)結合ペプチド、B細胞活性化因子(BAFF)結合ペプチド及びグルカゴン様ペプチド(GLP)−1若しくはそのペプチド模倣物又はGLP−2若しくはそのペプチド模倣物が含まれるが、これらに限定されない。
グルカゴン様ペプチド1(GLP−1)及び関連するペプチドグルカゴンは、プログルカゴンの差異的プロセッシングを介して産生され、反対の生物活性を有する。プログルカゴン自体は、膵臓のα細胞中及び主として遠位小腸及び大腸中に位置する腸の内分泌L細胞中で産生される。膵臓中で、グルカゴンは、プログルカゴンから選択的に切断される。これに対して、腸内では、プログルカゴンは加工されて、GLP−1及びグルカゴン様ペプチド2(GLP−2)(それぞれ、プログルカゴンのアミノ酸残基78から107及び126から158に対応する。)を形成する(例えば、Irwin and Wong,1995,MoI. Endocrinol. 9:267−277及びBell et ai,1983,Nature 304:368−371を参照されたい。)。慣用的に、GLP−1のアミノ酸の付番は、プログルカゴンの切断から形成されたGLP−1(1−37)に基づく。生物学的に活性を有する形態は、このペプチドのさらなるプロセッシングから生成され、これは、1つ付番慣行において、GLP−1(7−37)−OH及びGLP−1(7−36)−NH2を与える。GLP−1(7−37)−OH(又は単に、GLP−1(7−37))及びGLP−1(7−36)−NH2の両者は、同一の活性を有する。便宜のため、「GLP−1」という用語は、これらの両形態を表すために使用される。これらの加工されたペプチドの第一のアミノ酸は、この付番慣行において、His7である。しかしながら、本分野において認知されている別の付番慣行は、加工されたペプチドの付番が位置7ではなく位置1としてHisから始まると仮定する。従って、この付番スキームにおいて、GLP−1(1−31)はGLP−1(7−37)と同じであり、GLP−1(1−30)はGLP−1(7−36)と同じである。GLP−1様ポリペプチド配列の例には、以下のものが含まれる。
ヒトGLP−2及びGLP−2様類縁体も、本分野において公知である。(例えば、Prasad et al.,Glucagonlike peptide−2 analogue enhances intestinal mucosal mass after ischemia and reperfusion,J.Pediatr.Surg.2000 Feb;35(2):357−59(2000);Yusta et al.,Glucagon−like peptide−2 receptor activation engages bad and glycogen synthase kinase−3 in a protein kinase A−dependent manner and prevents apoptosis following inhibition of phosphatidylinositol 3−kinase,J.Biol.Chem.277(28):24896−906(2002)参照されたい。)。
「トキシンペプチド」には、毒から単離され得る天然に存在する薬理学的に活性なペプチド又はポリペプチドの同じアミノ酸配列を有するペプチド及びポリペプチドが含まれ、このような天然に存在する分子の修飾されたペプチド類縁体も含まれる。(例えば、Kalman et al.,ShK−Dap22,a potent Kv1.3−specific immunosuppressive polypeptide,J.Biol.Chem.273(49):32697−707(1998);Kem et al.,米国特許第6,077,680号;Mouhat et al.,OsK1 derivatives,WO2006/002850 A2;Chandy et al.,Analogs of SHK toxin and their uses in selective inhibition of Kv 1.3 potassium channels,WO2006/042151;Sullivan et al.,Toxin Peptide therapeutic agents,WO2006/116156A2(これらの全ての全体が、参照により、本明細書中に組み込まれる。)を参照されたい。)。ヘビ、サソリ、クモ、蜂、カタツムリ及びイソギンチャクは、イオンチャネル及び受容体を強力且つ選択的に標的とする小さな生物活性トキシンペプチド又は「トキシン」の豊富な採取源としての役割を果たし得る毒を産生する生物の数例である。トキシンペプチドの一例は、オルトキラス・スクロビキュロサスのサソリ毒から単離されたトキシンペプチドであるOSK1(OsK1としても知られる。)である(例えば、Mouhat et al.,K+ channel types targeted by synthetic OSKl,a toxin from Orthochirus scrobiculosus scorpion venom,Biochem.J.385:95−104(2005);Mouhat et al.,Pharmacological profiling of Orthochirus scrobiculosus toxin 1 analogs with a trimmed N−terminal domain,Molec.Pharmacol.69:354−62(2006);Mouhat et al.,OsK1 derivatives,WO2006/002850A2)。別の例は、イソギンチャク、スチコダクチラ・ヘリアンサス(Stichodactyla helianthus)の毒から単離されるShKである。(例えば、Tudor et al.,Ionisation behaviour and solution properties of the potassium−channel blocker ShK toxin,Eur.J.Biochem.251(1−2):133−41(1998);Pennington et al.,Role of disulfide bonds in the structure and potassium channel blocking activity of ShK toxin,Biochem.38(44):14549−58(1999);Kem et al.,ShK toxin compositions and methods of use,米国特許第6,077,680号;Lebrun et al.,Neuropeptides originating in scorpion,米国特許第6,689,749号;Beeton et al.,Targeting effector memory T cells with a selective peptide inhibitor of Kv1.3 channnels for therapy of autoimmune diseases,Molec.Pharmacol.67(4):1369−81(2005))。
トキシンペプチドは、通常、約20と約80アミノ酸長の間であり、2から5のジスルフィド結合を含有し、極めてコンパクトな構造を形成する。(例えば、サソリ、イソギンチャク及びイモガイの毒から得られる)トキシンペプチドが単離され、イオンチャネルに対するそれらの影響に関して性質決定されてきた。このようなペプチドは、強度及び安定性の不可欠な事項に対処するために特に良好に適した比較的少数の構造的フレームワークから進化してきたようである。サソリ及びイモガイのトキシンペプチドの大半は、例えば、10から40個のアミノ酸及び最大5個のジスルフィド結合を含有し、しばしばタンパク分解に対して耐性を有する極めてコンパクトで、強制された構造(ミクロタンパク質)を形成する。コノトキシン及びサソリトキシンペプチドは、それらのジスルフィド結合及びペプチドの折り畳みに基づいて、多数のスーパーファミリーに分類することができる。これらの多くの溶液構造はNMR分光法によって測定され、コンパクトな構造を示し、それらのファミリーの折り畳みの保存が確認されている。(例えば、Tudor et al.,Ionisation behaviour and solution properties of the potassium−channel blocker ShK toxin,Eur.J.Biochem.251(1−2):133−41(1998);Pennington et al.,Role of disulfide bonds in the structure and potassium channel blocking activity of ShK toxin,Biochem.38(44):14549−58(1999);Jaravine et al.,Three−dimensional structure of toxin OSKl from Orthochirus scrobiculosus scorpion venom,Biochem.36(6):1223−32(1997);del Rio−Portillo et al.;NMR solution structure of Cn12,a novel peptide from the Mexican scorpion Centruroides noxius with a typical beta−toxin sequence but with alpha−like physiological activity,Eur.J.Biochem.271(12):2504−16(2004);Prochnicka−Chalufour et al.,Solution structure of discrepin,a new K+−channel blocking peptide from the alpha−KTxl5 subfamily,Biochem.45(6):1795−1804(2006))。本発明の実施が有用であり得る薬理学的に活性を有するトキシンペプチドの例には、ShK、OSK1、カリブドトキシン(ChTx)、カリオトキシン1KTX1)、又はマウロトキシン又は1つ若しくはそれ以上のアミノ酸残基において固有配列から修飾されたこれらの何れかのトキシンペプチド類縁体が含まれるが、これらに限定されない。他の例が本分野において公知であり、「Sullivan et al.,WO06116156A2又は米国特許出願11/406,454号(題名:Toxin Peptide Therapeutic Agents、WO2007/0071764として公開;Mouhat et al.,OsK1 derivatives,WO2006/002850 A2;Sullivan et al.,米国特許出願第No.11/978,076号(題名:Conjugated Toxin Peptide Therapeutic Agents、2007年10月25日出願)、Lebrun et al.,米国特許第6,689,749号(これらの各々の全体が、参照により組み込まれる。)に見出すことができる。
「ペプチド類縁体」という用語は、少なくとも1つのアミノ酸残基の置換、少なくとも1つのアミノ酸の内部付加又は内部欠失及び/又はアミノ若しくはカルボキシ末端の末端切断若しくは付加)によって、天然に存在するペプチド配列と異なる配列を有するペプチドを表す。「内部欠失」とは、N末端又はC末端以外の位置における、天然に存在する配列からのアミノ酸の不存在を表す。同様に、「内部付加」とは、N末端又はC末端以外の位置における、天然に存在する配列中のアミノ酸の存在を表す。OSK1ペプチド類縁体、ShKペプチド類縁体又はChTxペプチド類縁体などの(但し、これらに限定されない。)「トキシンペプチド類縁体」は、対象とする固有のトキシンペプチド配列(OSK1の場合には、GVIINVKCKISRQCLEPCKKAGMRFGKCMNGKCHCTPK//配列番号111;ShKの場合には、RSCIDTIPKSRCTAFQCKHSMKYRLSFCRKTCGTC//配列番号112)と比べて、対象とする固有のトキシンペプチド配列の修飾(例えば、既に上述されているように、アミノ酸残基の置換、内部付加若しくは挿入、内部欠失及び/又はアミノ若しくはカルボキシ末端切断又は付加)を含有する。
「CGRPペプチドアンタゴニスト」は、CGRPペプチド類縁体などの(但し、これに限定されない。)CGRP1受容体を優先的に結合し、温度、pH及びイオン強度の生理的条件下で、完全長の固有ヒトαCGRP又はβCGRPによるCGRP1受容体の活性化を拮抗し、遮断し、減少し、低下させ、妨害し、又は阻害するペプチドである。CGRPペプチドアンタゴニストには、完全及び部分的アンタゴニストが含まれる。このようなアンタゴニスト活性は、公知のインビトロ法又はインビボ機能的アッセイ法によって検出することができる。(例えば、mith et al.,Modifications to the N−terminus but not the C−terminus of calcitonin gene−related peptide(8−37) produce antagonists with increased affinity,J.Med.Chem.,46:2427−2435(2003)参照)。有用なCGRPペプチドアンタゴニストの例は、Gegg et al.,CGRP peptide antagonists and conjugates,WO2007/048026A2及び2006年10月19日に出願され、US2008/0020978A1として公開された米国特許出願11/584,177号(その全体が、参照により、本明細書に組み込まれる。)に開示されている。
「副甲状腺ホルモン(PTH)アゴニスト」及び「PHTアゴニスト」という用語は、PTH−1又はPTH−2受容体に結合し、完全長の固有のヒト副甲状腺ホルモンが行うように、1つ又はそれ以上のPTH活性アッセイのパラメータを増加又は減少させる分子を表す。有用なPTHアゴニストペプチドの例は、「Modulators of receptors for parathyroid hormone and parathyroid hormone−related protein」という題名の米国特許第6,756,480号(参照により、その全体が本明細書中に組み込まれる。)の表1に開示されている。PTH活性アッセイの例は、米国特許第6,756,480号の実施例1に開示されている。
「副甲状腺ホルモン(PTH)アンタゴニスト」という用語は、PTH−1又はPTH−2受容体に結合し、完全長の固有のヒト副甲状腺ホルモンによってそのパラメータに対する正常な効果を遮断又は抑制する分子を表す。有用なPTHアンタゴニストペプチドの例は、米国特許第6,756,480号(参照により、その全体が本明細書中に組み込まれる。)の表2に開示されている。PTH活性アッセイの例は、米国特許第6,756,480の実施例2に開示されている。
「ブラジキニンB1受容体アンタゴニストペプチド」及び「ブラジキニンB1受容体ペプチドアンタゴニスト」という用語は、ヒトブラジキニンB1受容体(hB1)に関してアンタゴニスト活性を有するペプチドを意味する。有用なブラジキニンB1受容体アンタゴニストペプチドは、2005年9月29日に公開されたNg他.,Antagonist of the bradykinin B1 receptor、US2005/0215470A1又は米国特許第5,834,431号又は同第5,849,863号に記載されているように同定又は誘導され得る。B1受容体活性アッセイの例は、US2005/0215470A1の実施例6から8に開示されている。
「トロンボポエチン(TPO)様ペプチド」及び「TPO様ペプチド」という用語は、Cwirla et al.(1997),Science 276: 1696−9、米国特許第5,869,451号及び同5,932,946号(参照により、その全体が本明細書に組み込まれる。)、2003年9月18日に公開された米国特許出願第2003/0176352号(参照により、その全体が本明細書に組み込まれる。)、2003年4月17日に公開されたWO03/031589、2000年5月4日に公開されたWO00/24770に記載されているように同定又は誘導され得るペプチド、及び米国特許出願公開US2006/0140934号(2005年9月23日に出願され、Modified Fc Moleculesという題名の米国特許出願11/234,731号(参照により、その全体が本明細書に組み込まれる。))の表5に登場するあらゆるペプチドを表す。当業者は、これらの参考文献の各々によって、異なるペプチドライブラリーを用いて、開示された手順に従って、その中で実際に開示されたものとは異なるペプチドを選択することができることを理解されたい。
「EPO様ペプチド」及び「エリスロポエチン様ペプチド」という用語は、「Wrighton et al.(1996),Science 273:458−63」及び「Naranda et al.(1999),Proc.Natl.Acad.Sci.USA 96:7569−74」(何れも、参照により、その全体が本明細書に組み込まれる。)に記載されているように同定又は誘導され得るペプチドを表す。有用なEPO様ペプチドには、米国特許出願公開US2007/0269369A1及び米国特許第6,660,843号(何れも、参照により、その全体が本明細書に組み込まれる。)の表5に列記されているEPO様ペプチドが含まれる。
「ang−2結合ペプチド」という用語は、2003年12月11日に公開された米国特許出願第2003/0229023号、2003年7月17日に公開されたWO03/057134、2003年12月25日に公開されたUS 2003/0236193(これらの各々の全体が、参照により、本明細書に組み込まれる。)に記載されているように特定又は誘導することができるペプチド、及び米国特許出願公開US2006/0140934号(Modified Fc Moleculesという表題で、2005年9月23日に出願された米国特許出願11/234,731号(参照により、その全体が本明細書中に組み込まれる。))の表6中に登場する全てのペプチドを含む。当業者は、これらの参考文献の各々によって、異なるペプチドライブラリーを用いて、開示された手順に従うことにより、その中で実際に開示されているものとは異なるペプチドを選択することができることを理解されたい。
「神経成長因子(NGF)結合ペプチド」及び「NGF結合ペプチド」という用語は、2004年4月1日に公開されたWO04/026329に記載されているように同定又は誘導することができるペプチド、及び米国特許出願公開US2006/0140934(Modified Fc Moleculesという表題で、2005年9月23日に出願された(米国特許出願11/234,731(参照により、その全体が本明細書中に組み込まれる。))の表7に登場する全てのペプチドを含む。当業者は、この参考文献によって、異なるペプチドライブラリーを用いて、開示された手順に従うことにより、その中に実際に開示されているものとは異なるペプチドを選択することができることを理解されたい。
「ミオスタチン結合ペプチド」という用語は、2003年12月19日に出願された米国特許出願第10/742,379号(参照により、その全体が本明細書中に組み込まれる。)に記載されているように同定又は誘導することができるペプチド及び米国特許出願公開US2006/0140934(Modified Fc Moleculesという表題で、2005年9月23日に出願された米国特許出願11/234,731(参照により、その全体が本明細書中に組み込まれる。))の表8に登場するペプチドを含む。当業者は、これらの参考文献の各々によって、異なるペプチドライブラリーを用いて、開示された手順に従うことにより、その中で実際に開示されているものとは異なるペプチドを選択することができることを理解されたい。
「BAFFアンタゴニストペプチド」及び「BAFF結合ペプチド」という用語は、米国特許出願公開第2003/0195156A1号(参照により、その全体が本明細書中に組み込まれる。)に記載されているように同定又は誘導され得るペプチド及び米国特許出願公開US2006/0140934(Modified Fc Moleculesという表題で、2005年9月23日に出願された米国特許出願11/234,731号(参照により、その全体が本明細書中に組み込まれる。))の表9に登場するペプチドを含む。当業者は、前述の参考文献によって、異なるペプチドライブラリーを用いて、開示された手順に従うことにより、その中で実際に開示されているものとは異なるペプチドを選択することができることを理解されたい。
選択された薬理学的に不活性な小タンパク質ドメイン(D)の小さいサイズは、通例、融合タンパク質分子に対して、短い血清半減期をもたらし、これにより、融合タンパク質へ様々な質量及び立体構造の1つ又はそれ以上の半減期延長部分を共有的に付着又は連結させることによって治療的な必要性を満たすために、分子の薬物速度論的特性を調節することが場合によって可能となる。「半減期延長部分」(又は「F」)は、融合タンパク質の非連結形態と比べて、タンパク分解若しくは他の活性減弱性化学的修飾によるインビボでの分解を抑制若しくは軽減し、吸収の速度を増加させるなど(但し、これに限定されない。)、インビボでの半減期若しくは他の薬物速度論的特性を増加させ、毒性を低減し、免疫原性を低減し、溶解性を改善し、生物学的活性及び/若しくは目的の標的に関する融合タンパク質の標的選択性を増加させ、又は製造可能性を増加させる分子を表す。本発明において、半減期延長部分は、医薬として許容されるものである。半減期延長部分は、連結された融合タンパク質(すなわち、半減期延長部分が共有的に付着された融合タンパク質)がインビボでの腎臓ろ過によるクリアランスを低下させるのに十分な水力学的サイズを達成するように選択しなければならない。例えば、実質的に直鎖、分岐鎖又は樹状形態であるポリマー性高分子である半減期延長部分を選択することができる。あるいは、インビボにおいて、本発明の組成物が血漿タンパク質に結合して複合体を形成し、このようにして形成された複合体が実質的な腎臓クリアランスを回避し、又は低減するように、半減期延長部分を選択することができる。
本発明において、使用可能な半減期延長部分の例には、ポリエチレングリコール(PEG)又はポリプロピレングリコールなどのポリアルキレングリコール化合物が含まれる。他の適切なポリアルキレングリコール化合物には、以下の種類の帯電した又は中性のポリマーが含まれるが、これらに限定されない。デキストラン、コロミン酸又は炭水化物をベースとする他のポリマー、アミノ酸のポリマー及びビオチン誘導体。
本発明において、半減期延長部分の他の例には、エチレングリコールの共重合体、プロピレングリコールの共重合体、カルボキシメチルセルロース、ポリビニルピロリドン、ポリ−1,3−ジオキソラン、ポリ−1,3,6−トリオキサン、エチレン/無水マレイン酸共重合体、ポリアミノ酸(例えば、ポリリジン又はポリオルニチン)、デキストランn−ビニルピロリドン、ポリn−ビニルピロリドン、プロピレングリコールホモポリマー、プロピレンオキシドポリマー、エチレンオキシドポリマー、ポリオキシエチル化されたポリオール、ポリビニルアルコール、直鎖又は分岐のグリコシル化された鎖、ポリアセタール、長鎖脂肪酸、長鎖疎水性脂肪族基が含まれる。
本発明において、半減期延長部分の他の実施形態には、温度、pH及びイオン強度の生理的条件下で、長い半減期の血漿タンパク質に対して結合親和性を有するペプチドリガンド又は小(有機)分子リガンドが含まれる。例には、アルブミン結合ペプチド若しくは小分子(すなわち、有機非ペプチド性)リガンド、トランスサイレチン結合ペプチド若しくは小分子リガンド、サイロキシン結合グロブリン結合ペプチド若しくは小分子リガンド、抗体結合ペプチド若しくは小分子リガンド又は長い半減期の血漿タンパク質に対して親和性を有する別のペプチド若しくは小分子が含まれる。(例えば、Blaney et al.,Method and compositions for increasing the serum half−life of pharmacologically active agents by binding to transthyretin−selective ligands,米国特許第5,714,142号;Sato et al.,Serum albumin binding moieties,米国特許公開US 2003/0069395 A1;Jones et al.,Pharmaceutical active conjugates,米国特許第6,342,225号を参照されたい。)。「長い半減期の血漿タンパク質」とは、いわゆる「担体タンパク質」(アルブミン、トランスフェリン及びハプトグロビンなど)、フィブリノーゲン及び他の血液凝固因子、補体成分、イムノグロブリン、酵素阻害剤、アンギオテンシン及びブラジキニンなどの物質の前駆体並びにタンパク質の他の多くの種類などの、哺乳動物の血漿中に溶解された様々な数百のタンパク質の1つである。
本発明は、融合タンパク質と連結された医薬として許容される半減期延長部分(本明細書に記載されているものなど(但し、これらに限定されない。))のあらゆる単一種の使用又は2つ若しくはそれ以上の類似の若しくは異なる半減期延長部分の組み合わせの使用を包含する。
連結されている際には、本明細書に記載されている半減期延長部分は、融合タンパク質自体のアミノ酸残基へ直接共有結合されており、又は、場合によって、融合タンパク質のアミノ酸残基に共有結合されたペプチド性若しくは非ペプチド性リンカー(芳香族又はアリールリンカーを含むが、これらに限定されない。)へ共有結合されている。あらゆる「リンカー」基は、必須でない。存在するときには、本発明の組成物の幾つかの実施形態の薬理学的活性を最適化する上で有用であり得るスペーサーとして主に働くので、その化学構造は重要ではない。リンカーは、ペプチド結合によって連結されたアミノ酸で構成されることが好ましい。リンカー部分が存在する場合、リンカー部分は、本発明の組成物中に存在し得る他の何れかの1つ又は複数のリンカーとは、独立に同一又は別異であり得る。
上述のように、リンカーが存在する場合(組換え融合タンパク質の一次アミノ酸配列内であるか、又は融合タンパク質へ半減期延長部分を付着させるためのリンカーとしてであるかを問わない。)、リンカーはペプチド性であり得(すなわち、ペプチド結合によって一緒に連結されたアミノ酸から構成される。)、好ましくは1から最大約40個のアミノ酸残基、より好ましくは1から最大約20個のアミノ酸残基、最も好ましくは、1から約10個のアミノ酸残基の長さで構成され得る。好ましくは(但し、必須ではない。)、リンカー中のアミノ酸残基は20の標準アミノ酸残基に属し、より好ましくは、システイン、グリシン、アラニン、プロリン、アスパラギン、グルタミン及び/又はセリンである。さらにより好ましくは、ペプチド性リンカーは、グリシン、セリン及びアラニンなど、ペプチド結合によって結合された立体的に妨害されないアミノ酸の過半数から構成される。存在する場合、インビボにおいて、循環中の急速なタンパク分解による代謝回転を回避するペプチド性リンカーが選択されることも望ましい。当業者によってよく理解されているように、これらのアミノ酸の幾つかは、グリコシル化され得る。例えば、シアル化部位を構成する有用なリンカー配列は、X1X2NX4X5G(配列番号9)(X1、X2、X4及びX5は、各々独立に、任意のアミノ酸残基である。)である。
他の実施形態において、1から40個のアミノ酸は、グリシン、アラニン、プロリン、アスパラギン、グルタミン及びリジンから選択される。好ましくは、リンカーは、グリシン及びアラニンなど、立体的に妨害されないアミノ酸の過半数から構成される。従って、好ましいリンカーには、ポリグリシン、ポリセリン及びポリアラニン又はこれらの何れかの組み合わせが含まれる。幾つかの典型的なペプチド性リンカーは、ポリ(Gly)1−8、特に、(Gly)3、(Gly)4(配列番号10)、(Gly)5(配列番号11)及び(Gly)7 (配列番号12)並びにポリ(Gly)4Ser(配列番号21)、ポリ(Gly−Ala)2−4及びポリ(Ala)1−8である。ペプチド性リンカーの他の具体例には、(Gly)5LyS(配列番号14)及び(Gly)5LysArg(配列番号15)が含まれる。リンカーの他の具体例は、以下のとおりである。有用なペプチド性リンカーの他の例は、以下のとおりである。
(Gly)3Lys(Gly)4(配列番号16);
(Gly)3AsnGlySer(Gly)2(配列番号17);
(Gly)3Cys(Gly)4(配列番号18);及び
GlyProAsnGlyGly(配列番号19)。
上記命名法を説明すると、例えば、(Gly)3Lys(Gly)4はGly−Gly−Gly−Lys−Gly−Gly−Gly−Gly(配列番号20)を意味する。GlyとAlaの他の組み合わせも有用である。
他の好ましいリンカーは、本明細書において「L5」(GGGGS;配列番号21)、「L10」(GGGGSGGGGS;配列番号22)、「L25」(GGGGSGGGGSGGGGSGGGGSGGGGS;配列番号23)として特定されるリンカー及び本明細書中の以下の実施例において使用されているあらゆるリンカーである。
ペプチドリンカー部分(「L」)を含む本発明の組成物の幾つかの実施形態において、酸性残基、例えば、グルタミン酸又はアスパラギン酸残基がリンカー部分(L)のアミノ酸配列中に配置される。例には、以下のペプチドリンカー配列が含まれる。
GGEGGG(配列番号24);
GGEEEGGG(配列番号25);
GEEEG(配列番号26);
GEEE(配列番号27);
GGDGGG(配列番号28);
GGDDDGG(配列番号29);
GDDDG(配列番号30);
GDDD(配列番号31);
GGGGSDDSDEGSDGEDGGGGS(配列番号32);
WEWEW(配列番号33);
FEFEF(配列番号34);
EEEWWW(配列番号35);
EEEFFF(配列番号36);
WWEEEWW(配列番号37);又は
FFEEEFF(配列番号38)。
他の実施形態において、リンカーは、リン酸化部位(例えば、X1X2YX4X5G(配列番号39)(X1、X2、X4及びX5は、各々独立に、任意のアミノ酸残基である。);X1X2SX4X5G(配列番号40)(X1、X2、X4及びX5は、各々独立に、任意のアミノ酸残基である。);又はX1X2TX4X5G(配列番号41)(X1、X2、X4及びX5は、各々独立に、任意のアミノ酸残基である。)を構成する。
ここに示されているリンカーは、例示であり、本発明の範囲に属するペプチド性リンカーは、これらよりはるかに長くすることができ、他の残基を含むことができる。ペプチド性リンカーは、例えば、システイン、他のチオール又は半減期延長部分を連結するための求核性試薬を含有し得る。別の実施形態において、リンカーは、システイン若しくはホモシステイン残基、又はマレイミドへ連結するための他の2−アミノ−エタンチオール若しくは3−アミノ−プロパンチオール部分、ヨードアセトアミド又はチオエステル、官能化された半減期延長部分を含有する。
別の有用なペプチド性リンカーは、概ね1kDaのPEG分子のサイズであると推定される、無作為なGly/Ser/Thr配列、例えば、GSGSATGGSGSTASSGSGSATH(配列番号42)又はHGSGSATGGSGSTASSGSGSAT(配列番号43)を含む、巨大で柔軟なリンカーである。あるいは、有用なペプチド性リンカーは、剛直なヘリックス構造を形成することが本分野において知られているアミノ酸配列から構成され得る(例えば、剛直なリンカー:−AEAAAKEAAAKEAAAKAGG−X配列番号44)。さらに、ペプチド性リンカーは、式−CH2−CH2−CH2−CH2−CH2−CH2−の6炭素の脂肪族分子のような非ペプチド性セグメントも含み得る。ペプチド性リンカーは、本明細書中に記載されているような誘導体を形成するために変化させることができる。
場合によっては、半減期延長部分に連結された融合タンパク質のペプチド部分へ半減期延長部分を連結させるために、非ペプチド性リンカーも有用である。例えば、−NH−(CH2)s−C(O)−(s=2から20)などのアルキルリンカーを使用することができる。
これらのアルキルリンカーは、低級アルキル(例えば、C1−C6)、低級アシル、ハロゲン(例えば、Cl、Br)、CN、NH2、フェニルなどの立体的に非妨害性のあらゆる基によってさらに置換され得る。非ペプチド性リンカーの例は、PEGリンカーである(例えば、以下に図示されている。)。
(nは、リンカーが約100から約5000キロダルトン(kDa)、好ましくは約100から約500kDaの分子量を有するようなものである。)
一実施形態において、非ペプチド性リンカーはアリールである。リンカーは、本明細書に記載されているのと同じ様式で誘導体を形成するように変化を受け得る。さらに、PEG部分は、PEGアルデヒドを用いた還元的アルキル化又はヒドロキシスクシンイミド又はPEGのカルボナートエステルを用いたアシル化又はチオール連結によって、N末端アミン又は選択された側鎖アミンへ付着させ得る。
「アリール」は、フェニルであり、又は飽和、部分飽和又は不飽和の3員、4員若しくは5員の炭素架橋と隣接して縮合されたフェニルであり、フェニル又は架橋は、C1−8アルキル、C1−4ハロアルキル又はハロから選択される0、1、2又は3個の置換基によって置換されている。
「ヘテロアリール」は、5員、6員若しくは7員の単環式又は部分飽和若しくは不飽和の6員、7員、8員、9員、10員又は11員の二環式環であり、少なくとも1つの環は不飽和であり、単環式及び二環式の環は、N、O及びSから選択される1、2、3又は4個の原子を含有し、環は、C1−8アルキル、C1−4ハロアルキル及びハロから選択される0、1、2又は3個の置換基によって置換されている。
本発明の組成物の非ペプチド部分(非ペプチド性リンカー又は非ペプチド性半減期延長部分など)は、旧来の有機化学反応によって合成することができる。
上記は単なる例示であり、本発明に従って場合によって使用することが可能なリンカーの種類の網羅的な処置ではない。
本発明の半減期延長部分が連結された融合タンパク質を含む本発明の組成物及び/又は組成物を作製する方法の別の有用な実施形態において、融合タンパク質は、ペプチドのアミノ末端のアミノ酸残基において半減期延長部分へ連結される。(例えば、Kinstler et al.,N−terminally chemically modified protein compositions and methods,米国特許第5,985,265号及び米国特許第5,824,784号を参照されたい。)。
融合タンパク質への連結のために使用される半減期延長部分F1は、半減期延長部分を連結することができるアミノ酸残基の数について、多価(例えば、二価、三価、四価又はより高次の価数)であり得るので、式I(F1)a−(X2)bの「多量体」を作製可能であることが理解される。幾つかの実施形態において、本発明の組成物のペプチド部分は、多価(例えば、二価、三価、四価又はより高次の価数)であり得、従って、本発明の組成物の幾つかの「多量体」は2以上のF1を有し得る。その結果、組成物を作製する本発明の方法によって、様々な連結された半減期延長部分:ペプチド構造を作製することが可能である。例として、一価の半減期延長部分及び一価のペプチドは1:1連結物を作製し、二価のペプチドと一価の半減期延長部分は、ペプチド連結物が2つの半減期延長部分を有する連結物を形成し得るのに対して、二価の半減期延長部分と一価のペプチドは、2つのペプチド団が単一の半減期延長部分に連結されている種を生成し得る。より高次の価数を有する半減期延長部分の使用は、単一の半減期延長部分に結合されたペプチド団のクラスターの形成をもたらすことができるのに対して、より高次の価数を有するペプチドは、複数の半減期延長部分部分とともにクラスターを形成した状態となり得る。さらなる例として、融合タンパク質への高価の半減期延長部分の連結部位がシステイン又は他のアミノチオールである場合には、D’Amicl他によって開示された方法を使用し得る(米国特許出願第60/646,685号、Method of conjugating aminothiol containing molecules to water−soluble polymers(この出願の全体が、参照により、本明細書中に組み込まれる。))。
ペプチド部分は、活性化された半減期延長部分と反応する2以上の反応性の基を有し得、複雑な構造を形成する可能性を常に検討しなければならない。半減期延長部分とペプチドの1:1付加物などの単純な構造を形成することが望まれる場合、又はペプチド:半減期延長部分:ペプチド付加物を形成するために、二価の半減期延長部分を使用することが望まれる場合には、記載されている産物の一定割合を形成するために、活性化された半減期延長部分とペプチド材料の所定の比率、これらの所定の濃度を使用し、(期間、温度、pHなどの)所定の条件下で反応を実施し、次いで、他の反応産物から記載されている産物を分離することが有益である。反応条件、試薬の割合及び濃度は、必要に応じて適切な大規模化を伴って、当業者の能力に属する比較的単純な試行錯誤の実験によって得ることができる。産物の精製及び分離は、当業者に周知の慣用技術によって同様に達成される。
さらに、半減期延長部分が連結された又は連結されていない本発明の融合タンパク質の生理的に許容される塩も、本発明に包含される。「生理的に許容される塩」とは、医薬として許容されることが知られている、又は後に発見される全ての塩を意味する。幾つかの具体例は、酢酸塩、トリフルオロ酢酸塩、塩酸塩及び臭化水素酸塩などのハロゲン化水素酸塩、硫酸塩、クエン酸塩、マレイン酸塩、酒石酸塩、グリコール酸塩、グルコン酸塩、コハク酸塩、メシル酸塩、ベシル酸塩、パモン酸塩、タンニン酸塩、没食子酸エステル、コレステロール硫酸塩およびシュウ酸塩である。
例示として、本発明の組成物及び/又は組成物を作製する方法の幾つかの実施形態において、半減期延長部分はポリ(エチレングリコール)(PEG)である。タンパク質のポリ(エチレングリコール)(PEG)との共有連結は、治療用タンパク質のインビボ循環半減期を著しく延長させるためのアプローチとして広く認知されてきた。PEG部分は多大な水力学的半径をタンパク質に付加するので、PEG化は、主として腎臓クリアランスを遅らせることによってこの効果を達成する。(Zalipsky,S.,et al.,Use of functionalized poly(ethylene glycol)s for modification of polypeptides.,in poly(ethylene glycol) chemistry:Biotechnical and biomedical applications.,J.M.Harris,Ed.,Plenum Press:New York.,347−370(1992))。タンパク質のPEG化によって与えられるさらなる利点には、増加した溶解度、タンパク分解への抵抗性及び治療用ポリペプチドの低下した免疫原性がしばしば含まれる。タンパク質のPEG化の長所は、PEG−アデノシンデアミナーゼ(AdagenTM/EnzonCorp.)、PEG−L−アスパラギナーゼ(OncasparTM/EnzonCorp.)、PEG−インターフェロンα−2b(PEG−IntronTM/Shering/Enzon)、PEG−インターフェロンα−2a(PEGASYSTM/Roche)及びPEG−G−CSF(NeulastaTM/Amgen)並びに臨床試験中の他の多くのものなど、幾つかのPEG化されたタンパク質の商業化によって裏付けられている。
「PEG化されたペプチド」又は「PEG化されたタンパク質」とは、ペプチド自体のアミノ酸残基に又はペプチドの残基に共有結合されたペプチド性若しくは非ペプチド性リンカーに共有結合されたポリエチレングリコール(PEG)部分を有するペプチドを意味する。
「ポリエチレングリコール」又は「PEG」とは、カップリング剤なしで若しくはカップリング剤ありで、又はカップリング若しくは活性化部分での(例えば、アルデヒド、ヒドロキシスクシンイミジル、ヒドラジド、チオール、トリフラート、トレシラート、アジルジン、オキシラン、オルトピリジル、ジスルフィド、ビニルスルホン、ヨードアセトアミド又はマレイミド部分での)誘導化を有する又は有さない、ポリアルキレングリコール化合物又はその誘導体を意味する。本発明において、有用なPEGには、実質的に線形の、直鎖PEG、分岐したPEG又は樹状PEGが含まれる。(例えば、Merrill,米国特許第5,171,264号;Harris et al.,Multiarmed,monofunctional,polymer for coupling to molecules and surfaces,米国特許第5,932,462号;Shen,N−maleimidyl polymer derivatives,米国特許第6,602,498号を参照されたい。)。
PEGは、市販されている周知の水溶性ポリマーであり、又は本分野において周知の方法に従って、エチレングリコールの開環重合によって調製することができる(Sandler and Karo,Polymer Synthesis,Academic Press,New York,Vol. 3,pages 138−161)。本願において、「PEG」という用語は、サイズ又はPEGの末端における修飾に関わらず、一、二又は多官能性の形態で、あらゆるポリエチレングリコール分子を包含するように広く使用され、以下の式によって表すことができる。
X−O(CH2CH2O)n−1CH2CH2OH (III)
(nは20から2300であり、及びXはH又は末端の修飾、例えば、C1−4アルキルである。)
幾つかの有用な実施形態において、本発明において使用されるPEGは、一方の末端において、ヒドロキシ又はメトキシで終わる(すなわち、XはH又はCH3である(「メトキシPEG」)。)。PEGの他方末端(式(II)において、OHで終結するように示されている。)は、エーテル酸素結合、アミン結合又はアミド結合を介して、活性化部分に共有的に付着していることが注目される。化学的構造中で使用される場合、「PEG」という用語は、図示されている水酸基の水素を持たず、エーテル結合を形成するために、リンカーの遊離の炭素原子と反応するように酸素を利用可能な状態に保った上記式(II)を含む。より具体的には、ペプチドへPEGを連結するために、ペプチドは、「活性化された」形態のPEGと反応させなければならない。活性化されたPEGは、以下の式によって表すことができる。
(PEG)−(A) (IV)
(PEG(上で定義されている。)は、活性化部分(A)の炭素原子へ共有的に付着して、エーテル結合、アミン結合又はアミド結合を形成し、(A)は、ペプチドに共有付着されたペプチド又はリンカー部分のアミノ酸残基上にアミノ、イミノ又はチオール基と反応することができる反応性基を含有する。)
活性化されたPEGを調製する技術及び生物活性ペプチドへの活性化されたPEGを連結する技術は、本分野において周知である。(例えば、米国特許第5,643,575号、同第5,919,455号、同第5,932,462号及び同第5,990,237号;Thompson et al.,PEGylation of polypeptides,EP 0575545B1;Petit,Site specific protein modification,米国特許第6,451,986号及び米国特許第6,548,644号;S. Herman et al.,Poly(ethylene glycol) with reactive endgroups:I. Modification of proteins,J.Bioactive Compatible Polymers,10:145−187(1995);Y. Lu et al.,Pegylated peptides III:Solid−phase synthesis with PEGylating reagents of varying molecular weight:synthesis of multiply PEGylated peptides,Reactive Polymers,22:221−229(1994);A.M. Felix et al.,PEGylated Peptides IV:Enhanced biological activity of site−directed PEGylated GRF analogs,Int.J.Peptide Protein Res.,46:253−264(1995);A.M. Felix,Site−specific poly(ethylene glycol)ylation of peptides,ACS Symposium Series 680(poly(ethylene glycol)):218−238(1997);Y. Ikeda et al.,Polyethylene glycol derivatives,their modified peptides,methods for producing them and use of the modified peptides,EP 0473084B1;G.E. Means et al.,Selected techniques for the modification of protein side chains,in:Chemical modification of proteins,Holden Day,Inc.,219(1971)を参照されたい。)。
PEGアルデヒド又はPEGアルデヒド水和物などの活性化されたPEGは、公知の手段によって化学的に合成することができ、又は商業的な入手源(例えば、Shearwater Polymers(Huntsville,Al)又はEnzon,Inc.(Piscataway,N. J.))から取得することができる。
本発明において有用な活性化されたPEGの例は、Shearwater Polymers(Huntsville,Al)から市販されているPEG−プロピオンアルデヒドなどのPEG−アルデヒド化合物(例えば、メトキシPEG−アルデヒド)である。PEG−プロピオンアルデヒドは、式PEG−CH2CH2CHOによって表される。(例えば、米国特許第5,252,714号参照)。PEGアルデヒド水和物、例えば、PEGアセトアルデヒド水和物及びPEGビスアルデヒド水和物(後者は、二官能性に活性化された構造を与える。)も、「PEGアルデヒド化合物」の意義に含まれる。(例えば、Bentley et al.,Poly(ethylene glycol) aldehyde hydrates and related polymers and applications in modifying amines,米国特許第5,990,237号を参照されたい。)(例えば、Bentley et al.,Poly(ethylene glycol) aldehyde hydrates and related polymers and applications in modifying amines,米国特許第5,990,237号を参照されたい。)。活性化された多分岐PEG−アルデヒド化合物を使用することができる(二価、三価、四価、八価構築物を与えるために複数のアームを含むPEG誘導体)。4アームPEG誘導体を用いて、各PEG分子に4つの融合タンパク質が付着される。例えば、本発明において、組換え融合タンパク質は、PEGの1、2、3又は4つのアミノ官能化された部位において、ポリエチレングリコール(PEG)に連結され得る。
本発明の方法に従って連結される際には、本明細書中に記載されているようなポリエチレングリコール(PEG)は、融合タンパク質自体のアミノ酸残基の少なくとも1つの溶媒に露出された遊離のアミン部分へ直接的に、還元的アミノ化によって共有結合される。本発明の方法の幾つかの実施形態において、融合タンパク質は、組換え融合タンパク質上の1つ若しくはそれ以上の一級若しくは二級アミンにおいてPEGに連結され、又は融合タンパク質上の単一の一級アミン部位において2つのPEG基に連結される(例えば、これは、還元的アミノ化反応が過剰のPEG−アルデヒド化合物の存在を伴う場合に起こり得る。)。本発明者らは、還元的アミノ化によるPEG化がペプチド上の一級アミンに位置する場合に、分子当り2つ又はそれ以上のPEGが存在する反応産物の量(1から100%の範囲)を有することが珍しくなく、所望のPEG化産物が分子当り唯一つのPEGを有するものである場合に、この「過剰なPEG化」が望ましくない場合があり得ることを観察した。PEG化産物分子当り単一のPEGを有するPEG化産物が所望される場合、還元的アミノ化反応において分子当り唯一つのPEG基が転移されるので、薬理学的に活性なペプチドの二級アミンを用いたPEG化を伴う本発明の方法の一実施形態を使用することができる。
一級アミン部分を与えることができるアミノ酸残基には、リジン、ホモリジン、オルニチン、α,β−ジアミノプロピオン酸(Dap)、α,β−ジアミノプロピオン酸(Dpr)及びα,γ−ジアミノ酪酸(Dab)、アミノ酪酸(Abu)及びα−アミノ−イソ酪酸(Aib)の残基が含まれる。ポリペプチドN末端は、PEG化のために有用なα−アミノ基も与える。二級アミノ部分を与えることができるアミノ酸残基には、ε−N−アルキルリジン、α−N−アルキルリジン、δ−N−アルキルオルニチン、α−N−アルキルオルニチン又はN末端のプロリン(アルキルは、C1からC6である。)が含まれる。
本発明のPEG化された組換え融合タンパク質を作製するための別の有用な活性化されたPEGは、マレイミドモノメトキシPEGなどのメトキシPEG−マレイミドなどの(但し、これらに限定されない。)PEG−マレイミド化合物であり、本発明のPEG連結されたペプチドを作製するのに特に有用である。(例えば、Shen,N−maleimidyl polymer derivatives,米国特許第6,602,498号;C. Delgado et al.,The uses and properties of PEG−linked proteins.,Crit.Rev.Therap.Drug Carrier Systems,9:249−304(1992);S. Zalipsky et al.,Use of functionalized poly(ethylene glycol)s for modification of polypeptides,in:Poly(ethylene glycol) chemistry:Biotechnical and biomedical applications (J.M. Harris,Editor,Plenum Press:New York,347−370(1992);S. Herman et al.,Poly(ethylene glycol) with reactive endgroups:I. Modification of proteins,J.Bioactive Compatible Polymers,10:145−187(1995);P.J.Shadle et al.,Conjugation of polymer to colony stimulating factor−1,米国特許第4,847,325号;G. Shaw et al.,Cysteine added variants IL−3 and chemical modifications thereof,米国特許第5,166,322号,EP0469074B1;G.Shaw et al.,Cysteine added variants of EPO and chemical modifications thereof,EP0668353A1;G. Shaw et al.,Cysteine added variants G−CSF and chemical modifications thereof,EP0668354A1;N.V. Katre et al.,Interleukin−2 muteins and polymer conjugation thereof,米国特許第5,206,344号;R.J.Goodson and N.V. Katre,Site−directed pegylation of recombinant interleukin−2 at its glycosylation site,Biotechnology,8:343−346(1990))。
ポリ(エチレングリコール)ビニルスルホンは、チオール化されたアミノ酸残基、例えばC残基での連結によって、本発明のPEG連結された融合タンパク質を作製するための別の有用な活性化されたPEGである。(例えば、Morpurgo et al.,Preparation and characterization of poly(ethylene glycol) vinyl sulfone,Bioconj.Chem.,7:363−368(1996);Harris,Functionalization of polyethylene glycol for formation of active sulfone−terminated PEG derivatives for binding to proteins and biologically compatible materials,米国特許第5,446,090号;米国特許第5,739,208号;米国特許第5,900,461号;米国特許第6,610,281号及び米国特許第6,894,025号;並びにHarris,Water soluble active sulfones of poly(ethylene glycol),WO95/13312A1も参照されたい。)。
本発明において有用であるPEGの別の活性化された形態は、PEG−N−ヒドロキシスクシンイミドエステル化合物、例えば、メトキシPEG−N−ヒドロキシスクシンイミジル(NHS)エステルである。
ヘテロ二官能性に活性化されたPEGの形態も有用である。(例えば、Thompson et al.,PEGylation reagents and biologically active compounds formed therewith,米国特許第6,552,170号を参照されたい。)。
組成物を作製する本発明の方法のさらに別の実施形態において、公知の化学的技術によって、組換え融合タンパク質を、チオール活性化されたPEG化合物、ジオール活性化されたPEG化合物、PEG−ヒドラジド化合物、PEG−オキシアミン化合物又はPEG−ブロモアセチル化合物などの(但し、これらに限定されない。)活性化されたPEG化合物と反応させる。(例えば、S. Herman,Poly(ethylene glycol) with Reactive Endgroups:I. Modification of Proteins,J.Bioactive and Compatible Polymers,10:145−187(1995);S. Zalipsky,Chemistry of Polyethylene Glycol Conjugates with Biologically Active Molecules,Advanced Drug Delivery Reviews,16:157−182(1995);R. Greenwald et al.,Poly(ethylene glycol) conjugated drugs and prodrugs:a comprehensive review,Critical Reviews in Therapeutic Drug Carrier Systems,17:101−161(2000))を参照されたい。
PEGが連結された本発明の融合タンパク質を作製するためのさらにより好ましい活性化されたPEGは、2以上の活性化された残基を有する多価PEGである。好ましい多価PEG部分には、以下に示されているものが含まれるが、これらに限定されない。
PEGの最も小さな実際的サイズは、約500ダルトン(Da)であり、これを下回ると、PEGは有毒になる。約500Daを上回るPEGに対するあらゆる分子量、例えば、約1,000ダルトン(Da)から100,000Da(nは、20から2,300)を実用的に望ましいものとして使用することができる。PEG単量体の数(n)は、各単量体に対するMW=44Daを用いて、平均分子量から近似される。活性化されたリンカー上のPEGの合計分子量は医薬用途に適していることが好ましい。従って、PEG分子の合計分子量は、約100,000Daを超えるべきではない。
組成物を作製する本発明の方法のさらに別の実施形態において、公知の化学的技術によって、本発明の組換え融合タンパク質をペンタエリスリトールテトラ−ポリエチレングリコールなどの(但し、これに限定されない。)活性化された多分岐PEG化合物(二価、三価、四価、八価構築物を得るために複数のアームを含むPEG誘導体)と反応させる。N−スクシンイミジルオキシカルボニル)プロピル、p−ニトロフェニルオキシカルボニル、(−CO2−p−C6H4NO2)、3−(N−マレイミド)プロパンアミド、2−スルファニルエチル及び3−アミノプロピルなどの(但し、これらに限定されない。)官能化及び活性化された誘導体。4アームPEG誘導体を用いて、各PEG分子に4つの組換え融合タンパク質が付着される。例えば、本発明に従って、融合タンパク質は、以下の部位において、ポリエチレングリコール(PEG)に連結させることができる。
(a)PEGの1、2、3若しくは4個のアミノ官能化された部位;
(b)PEGの1、2、3若しくは4個のチオール官能化された部位;
(c)PEGの1、2、3若しくは4個のマレイミド官能化された部位;
(d)PEGの1、2、3若しくは4個のスクシンイミジル官能化された部位;
(a)PEGの1、2、3若しくは4個のカルボキシル官能化された部位;又は
(f)PEGの1、2、3若しくは4個のp−ニトロフェニルオキシカルボニル官能化された部位。
好ましくは、PEG連結された本発明の組換え融合タンパク質中で使用されるPEGの総又は合計平均分子量は、約3,000Daから60,000Da(合計nは、70から1,400)、より好ましくは、約10,000Daから40,000Da(合計nは、約230から約910)である。PEGに対する最も好ましい総質量は、約20,000Daから30,000Da(合計nは、約450から約680である。)である。
本発明の化合物の使用
総論。本発明の融合タンパク質化合物は、目的とするこのようなタンパク質の固有のリガンドのアゴニスト、模倣物又はアンタゴニストとして、目的のタンパク質へ結合する能力に起因する薬理学的活性を有する。これらの化合物の活性は、本分野において公知のアッセイによって測定することができる。
治療的使用に加えて、本発明の化合物は、目的の関連するタンパク質の機能不全によって特徴付けられる疾病を診断する上で有用である。これらの診断的実施態様の幾つかに関して、及び他の検出(半定量的及び定量的なものを含む。)目的のために、プレート表面、チップ、ビーズ、マトリックス又は粒子などの(但し、これらに限定されない。)さらなる機能的部分として、固定化された基質に活性な融合タンパク質を共有連結させることが有用であり得る。放射性同位体、酵素(例えば、ペルオキシダーゼ又はキナーゼ)、ビオチニル部分、蛍光色素又は発色団で検出可能に標識された部分も、このような目的のために有用であり得る。
一実施形態において、(a)生物学的試料を本発明の化合物と接触させる工程及び(b)前記化合物による目的のタンパク質の活性化を検出する工程を含む、活性化され得る目的のタンパク質(例えば、受容体)を生物学的試料中において検出する方法。生物学的試料には、組織試料、完全な細胞又はこれらの抽出物が含まれる。本発明の化合物は、生物学的試料中の目的の関連タンパク質の存在を検出するために、キットの一部として使用され得る。このようなキットは、検出を可能とするための標識が付着された本発明の化合物を使用する。本化合物は、正常又は異常な目的タンパク質を特定するのに有用である。EPO様化合物の場合、例えば、生物学的試料中の対象となる異常タンパク質の存在は、EPO受容体の機能不全であると考えられるダイアモンド−ブラックファン貧血のような疾患の指標となり得る。
さらに、融合タンパク質及びこれを含有する医薬組成物又は医薬などの本発明の組成物の実施形態は、患者中の多岐にわたる疾病、疾患又は医学的症状の症候を治療し、緩和し、抑制し、又は軽減する上でも有用であり得る。症候に関して「緩和された」とは、ある患者において、その症候が完全に消失、根絶、除去又は抑制されるかどうかに関わらず、低下され、和らげられ、減弱され、弱められ、軽減され(すなわち、より穏やかに又は優しくなる。)、沈静化され、鎮められ、低減され、開放され、無にされ、又は軽くされることを意味する。
CGRPアンタゴニスト分子の治療的使用
本発明のCGRPアンタゴニスト化合物は、片頭痛を治療し、及び片頭痛を予防若しくは緩和するのに有用であり、片頭痛の症候を予防し、緩和し、及び/又は軽減する上で有益である。(例えば、Gegg et al.,CGRP peptide antagonists and conjugates,WO2007/048026A2参照)。
所望であれば、CGRPアンタゴニストの治療的又は予防的効力は、ヒトにおける臨床的使用の前に、目的とする特定の症状に関連して、当業者に公知の適切な何れかの動物モデルを用いて、前臨床的に検査され得る。(例えば、Wang and Wang,Animal and cellular models of chronic pain,Advanced Drug Delivery Reviews 55:949−965(2003)を参照されたい。)。片頭痛に関する適切な動物モデルは、例えば、「Bergerot et al.,Review Article:Animal models of migraine:looking at the component parts of a complex disorder,European Journal of Neuroscience 24:1517−1534(2006)」及び「Akerman,S and Goadsby PJ,The role of dopamine in a model of trigeminovascular nociception,Pharmacol.Exp.Ther.314(1):162−169(2005)」(何れも、参照により、全体が組み込まれる。)中に記載されている多数の方法から選択することができる。
片頭痛の治療を必要としている患者又は以前に片頭痛を経験したことがある患者は、片頭痛及びその症候に習熟した医師などの熟練した医療従事者によって、十分に認識可能であり、及び/又は診断される。
各々が当業者に周知の特有の特徴又は症候を有する片頭痛の数種類が存在するが、本発明は何れかの一種類に限定されるものではなく、片頭痛のあらゆる種類の症候を治療し、緩和し、予防し、又は軽減する上で有用であり得る。古典的片頭痛及び一般的片頭痛は、2つの主要な変種である。一般的片頭痛(オーラなし)は、最も頻発する種類であり、片頭痛の約80から85%を占める。他の頭痛と異なり、通常、片頭痛は頭の一方側に発生するが、罹患する側は新たな発作ごとにシフトし得る。また、片頭痛には、しばしば、光及び/又は音への異常な感覚という症候が伴う。片頭痛の疼痛症候は、しばしば、前頭部/こめかみ、耳/あご又は目の周囲に感じられる強烈な鼓動又は拍動として記述される。片頭痛の痛みは、通常、頭部の一方側に出現するが、片頭痛の30から40%は両側に発生する。片頭痛の発作は、通例、約4から72時間持続する。片頭痛の症候には、会話困難、悪心、嘔吐、困惑、腕又は足の虚弱及び顔又は手のヒリヒリするような痛みも含まれ得る。
片頭痛の一般的な種類と古典的な種類との基本的な差は、「オーラ」の出現である。オーラは、古典的片頭痛発作の10から30分前に起こる神経学的症候である。片頭痛のオーラの間、片頭痛発症者は、光、ジグザグの線、幾何学的形状のきらめき又はちらつきを見ることがあり、又は視力を一時的に失い(例えば、片側視野欠損)、若しくは暗点と称される盲点を経験し、言語障害を経験し、若しくは味覚的及び/又は嗅覚的幻覚などの他の感覚的現象を体験し得る。片頭痛オーラの他の症候には、感覚喪失、ヒリヒリする痛み、会話困難及び身体の一方側の筋肉の虚弱が含まれ得る。
片頭痛の別の種類は脳底動脈片頭痛であり、これは、脳底動脈の血管痙攣性の狭窄によるものと考えられる一過性の脳幹症状を伴う。脳底動脈型の片頭痛において、片頭痛の罹患者はオーラを伴う片頭痛に関する一般的な基準を充足し、以下の症候の2つ又はそれ以上を有する。構音障害、めまい、耳鳴り、難聴、複視、両側性視覚症状、運動失調、口囲無感覚、減少した意識レベル及び/又は同時両側性感覚異常。
片頭痛の上記症候は例示に過ぎず、一人の患者によって又は数人の混合した片頭痛罹患者によって経験される可能性があり、本発明が関連する全ての片頭痛症候の網羅的な記載であることを意図したものではない。当業者は、各患者によって罹患されている片頭痛症候の様々な他の片頭痛症候及び片頭痛症候の群を知悉しており、片頭痛を治療する方法又は片頭痛を予防若しくは軽減する本発明の方法はそのような片頭痛症候にも向けられる。
さらに、CGRPアンタゴニストは、睡眠時無呼吸症及び他の睡眠関連の呼吸疾患などの睡眠障害の治療、軽減及び予防に有用であり得る(例えば、Carley et al., Pharmacological treatments for sleep disorders, WO2007/047577A2)。
GLP−1及びGLP−2並びにこれらの模倣物を含む分子の治療的使用
グルカゴンは、低血糖に応答して膵臓のα細胞から分泌され、グルカゴンの主な標的臓器は肝臓である。グルカゴンはグリコーゲンの分解を刺激し、グリコーゲンの生合成を阻害する。グルカゴンは脂肪酸合成も阻害するが、糖新生を増強する。これらの作用の正味の結果は、肝臓へのグルコースの放出を著しく増加させることである。これに対して、GLP−1は、腸による栄養素の吸収に応答して、グルカゴンの分泌を低下させるとともに、インシュリンの分泌、グルコースの取り込み及び環状AMP(cAMP)の形成を刺激する。様々な臨床データが、これらの活動の証拠を与えている。例えば、調節が不十分な2型糖尿病にGLPを投与することによって、空腹時血中グルコースレベルが正常化された(例えば、Gutniak, et al, 1992, New Eng. J.Med.326:1316−1322を参照されたい。)。
GLP−1は、他の重要な多数の活動を有する。例えば、GLP−1は胃の運動及び胃の分泌も阻害する(例えば、Tolessa, 1998, J.Clin.Invest.102:764−774を参照されたい。)この効果(時に、回腸性ブレーキ効果と称される。)は、栄養素の利用可能性にラグ期をもたらし、これにより、迅速なインシュリン応答に対する必要性を著しく低下させる。
GLP−1が細胞の分化及び複製を促進することができ、その後、これは、膵島細胞の保持及びβ細胞塊の増加を助けることも研究によって示されている(例えば、Andreasen et al,1994,Digestion 55:221−228;Wang,et al,1997,J.Clin.Invest.99:2883−2889;Mojsov,1992,Int.J.Pep.Prot.Res.40:333−343;and Xu et al,1999,Diabetes 48:2270−2276を参照されたい。)。GLP−1が飽満感を増加させ、食物摂取を減少させ得ることも証拠によって示されている(例えば、Toft−Nielsen et al, 1999, Diabetes Care 22:1137−1143;Flint et al, 1998, J.Clin.Invest.JOi:515−520;Gutswiller et al, 1999 Gut 44:81−86を参照されたい。)。GLP−1はGLUT−1輸送体、インシュリン受容体及びヘキソキナーゼ−1などのβ細胞特異的遺伝子を誘導することが、他の研究によって示されている(例えば、Perfetti and Merkel, 2000, Eur.J.Endocrinol 143:717−725を参照されたい。)。このような誘導は、しばしば加齢に伴う耐糖能障害を回復させ得る。GLP−1は代謝の恒常性を制御する上で中心的な役割を果たしているので、GLP−1は糖尿病、肥満及びメタボリックシンドロームなどの様々な代謝性疾患を治療するための魅力的な標的である。
グルカゴン様ペプチド−1(GLP−1)は、インシュリン分泌を刺激し、同時にグルカゴン分泌を減少させるホルモンである。インシュリン分泌促進効果は、グルコース依存性である。GLP−1は、主として、上昇したグルコースレベルにおいてインシュリン分泌を刺激するので、2型糖尿病のGLP−1治療は低血糖症の低いリスクを呈し得る。GLP−1は、肝臓のグルコース産生も間接的に減少させ、胃内容排除を遅延させ、2型糖尿病患者における食欲を抑制し得る。この一連の効果は、GLP−1が2型糖尿病に対する有効且つ安全なグルコース低下剤である可能性を与える。さらに、GLP−1はインシュリン産生細胞への膵島始源細胞の分化を刺激することが示されており、β細胞の新生にとって重要であり得る。GLP−1の短期(12時間)注入及びGLP−1の6週間継続的皮下注入は、2型糖尿病患者中でのインシュリン分泌を著しく改善させることが示されている。GLP−1の作用の主な標的は膵島であり(このホルモンは、膵島において、インシュリン分泌を刺激し、β細胞の増殖及び新生を促進し、グルカゴン分泌を阻害する。)、GLP−1受容体は膵島外にも発現されており、GLP−1が他の臓器においても役割を果たしている可能性を増加させる。これらの機能は、主に、胃内容排出、胃酸分泌及び外分泌性膵臓分泌の阻害であり、ホルモンがエンテロガストロン(近位胃腸現象を阻害する小腸の遠位部分から放出されるホルモン)として作用することを示唆している。GLP−1の別の重要な作用は、飽満感を誘導することである。このホルモンの他の効果には、心臓保護、神経保護、学習及び記憶の誘導、求心性感覚神経の刺激、肺内での界面活性剤産生の刺激、肺血管の拡張、利尿の誘導が含まれ、幾つかの条件下では、膵島機能に無関係の抗糖尿病作用の誘導も含まれる。従って、GLP−1は、薬理的活性の幾つかの兆候を明確に有する。(例えば、Vrang et al.,Characterization of brainstem preproglucagon progections to the paraventricular and dorsomedial hypothalamic nuclei,Brain Res.1149:118−26(2007);Korner et al.,GLP−1 receptor expression in human tumors anf human normal tissues:potential for in vivo targeting,J.Nucl. Med.48(5):736−43(2007)を参照されたい。)。
グルカゴン様ペプチド−2(GLP−2)(プログルカゴンの翻訳後プロセッシングの産物)は、正常な腸内及び大規模な小腸切除後に残存する腸内において、粘膜の質量及び機能を増大させることが示されている。GLP−2及びGLP−2模倣タンパク質類縁体によるグルカゴン様ペプチド−2受容体(GLP−2)シグナル伝達の活性化は、成長及びアポトーシス抑制経路の活性化を介して間接的に粘膜上皮の増殖を促進させる。GLP−2及びGLP−2(GLP−2α)模倣類縁体は、虚血及び再灌流(I/R)傷害後における小腸内の粘膜質量を増加させることができる。(例えば、Prasad et al., Glucagonlike peptide−2 analogue enhances intestinal mucosal mass after ischemia and reperfusion, J.Pediatr.Surg.2000 Feb;35(2):357−59(2000)を参照されたい。)。
ブラジキニンB1受容体アンタゴニスト分子の治療的使用
本発明のブラジキニンB1受容体アンタゴニスト化合物は、B1受容体によって媒介される疾病、疾患、医学的症状及び症候の治療、軽減及び/又は予防において、例えば、炎症及び慢性疼痛(炎症性疼痛並びに付随する痛覚過敏及び異痛症が含まれるが、これらに限定されない。)の予防又は治療において有用である。本発明の融合タンパク質及び/又は連結された融合タンパク質は、視床疼痛症候群、糖尿病、毒素及び化学療法、敗血性ショック、関節炎、混合血管及び非血管混合症候群、一般的な炎症、関節炎、リウマチ性疾患、ループス、骨関節炎、炎症性腸疾患、炎症性眼疾患、炎症性若しくは不安定ぼうこう障害、乾癬、炎症性成分を伴う皮膚病、日焼け、心臓炎、炎症性腸疾患、皮膚炎、筋炎、神経炎、膠原血管病、慢性炎症性症状、上皮性組織障害若しくは機能不全、単純ヘルペス、糖尿病性神経障害疼痛、ヘルペス後の神経痛、灼熱痛、交感神経によって維持される疼痛、求心路遮断症候群、緊張性頭痛、狭心症、片頭痛、手術痛、呼吸、泌尿生殖、胃腸若しくは血管領域での内臓運動性の障害、創傷、やけど、アレルギー性鼻炎、喘息、アレルギー性皮膚反応、掻よう症(pruritis)、白斑、一般的胃腸疾患、結腸炎、胃潰瘍、十二指腸潰瘍又は血管運動性鼻炎又はアレルギー性鼻炎などの、B1活性化と関連する又はB1活性化によって媒介される他の疼痛症状の予防又は治療のためにも治療的価値を有する。
本発明は、急性疼痛、歯痛、背痛、腰痛、外傷由来の疼痛、手術痛、切断術若しくは膿瘍に起因する疼痛、灼熱痛、脱髄性疾患、三叉神経痛、癌、慢性アルコール依存症、発作、視床疼痛症候群、糖尿病、後天性免疫不全症候群(「AIDS」)、毒素及び化学療法、一般的頭痛、片頭痛、群発性頭痛、血管及び非血管混合症候群(mixed−vascular and non−vascular syndromes)、緊張性頭痛、一般的炎症、関節炎、リウマチ性疾患、狼瘡、骨関節炎、炎症性腸疾患、炎症性眼疾患、炎症性若しくは不安定ぼうこう障害、乾癬、炎症性成分を伴う皮膚病、日焼け、心臓炎、皮膚炎、筋炎、神経炎、膠原血管病、慢性炎症性症状、炎症性疼痛並びに付随する痛覚過敏及び異痛症、神経因性疼痛並びに付随する痛覚過敏及び異痛症、糖尿病性神経症疼痛、灼熱痛、交感神経によって維持される疼痛、脱求心性症候群、喘息、アレルギー性鼻炎、上皮性組織の損傷若しくは機能不全、単純ヘルペス、ヘルペス後の神経痛、呼吸、泌尿生殖、胃腸若しくは血管領域での内臓運動性の障害、創傷、やけど、アレルギー性皮膚反応、掻よう症(pruritis)、白斑、一般的胃腸疾患、結腸炎、胃潰瘍、十二指腸潰瘍及び気管支疾患の予防又は治療のための、本発明のブラジキニンB1受容体アンタゴニスト融合タンパク質及び/又は本発明の連結された組換え融合タンパク質の使用も提供する。
PTHアンタゴニスト又はアゴニスト分子の治療的使用。本発明のPTHアゴニスト融合タンパク質は、PTH−1受容体又はPTH−2受容体とのそれらの相互作用から生じる薬理学的活性を有する。Mannstadt et al.(1999),Am.J.Physiol.277.5Pt 2.F665−75。PTH及びそのアゴニストは、骨再吸収を増加させ、腎カルシウム再吸収を増加させ、上皮増殖を減少させ、毛髪の成長を減少させる。Holick et al.(1994) Proc.Natl.Sci.USA 91(17):8014−6;Schilli et al.(1997), J.Invest.Dermatol.108(6):928−32。従って、PTH−1受容体及び/又はPTH−2受容体のアンタゴニストは、原発性及び続発性副甲状腺機能亢進;固形腫瘍(乳房、肺及び腎臓)及び血液の悪性腫瘍(多発性骨髄腫、リンパ腫及び白血病)に起因する高カルシウム血症、突発性高カルシウム血症、並びに甲状腺機能亢進及び腎機能障害を伴う高カルシウム血症を含む高カルシウム血症、腫瘍転移、特に、骨への転移、並びに特に乳癌及び前立腺癌に関連する転移、特に癌と関連する悪液質及び食欲不振症、原発性骨粗鬆症、閉経後及び加齢性骨粗鬆症、内分泌性骨粗鬆症(甲状腺機能亢進、副甲状腺機能亢進、クッシング症候群及び末端肥大症)、骨粗鬆症の遺伝的及び先天性形態(例えば、骨形成不全症、ホモシステイン尿症、メンケ症候群及びリレイ−デイ症候群)、四肢の不動による骨粗鬆症、ヘモクロマトーシス、高プロラクチン血症、神経性食欲不振、甲状腺機能高進症、糖尿病、セリアック病、炎症性腸疾患、原発性胆汁性肝硬変、関節リウマチ、強直性脊髄炎、多発性骨髄症、リンパ増殖性疾患及び全身性肥満細胞症などの他の疾患に続発する骨粗鬆症、手術(例えば、胃摘出)又は薬物療法(化学療法、抗痙攣治療、免疫抑制療法及び抗凝固治療など)に続発する骨粗鬆症、関節リウマチ(RA)、全身性紅斑性狼瘡(SLE)、喘息、側頭動脈炎、血管炎、慢性閉塞性肺疾患、リウマチ性多発性筋痛、多発性筋炎、慢性間質性肺疾患などの疾病に対するグルココルチコステロイド治療に続発する骨粗鬆症、腎臓、肝臓、肺、心臓移植などの臓器移植後の臓器拒絶を予防するためのグルココルチコステロイド及び/又は免疫調節治療に続発する骨粗鬆症、宇宙飛行時に観察されるような微小重力への曝露に起因する骨粗鬆症、乳癌、前立腺癌などの悪性疾患に伴う骨粗鬆症、成人及び児童における骨のページェット病(変形性骨炎)などの骨粗鬆症の様々な形態、骨髄炎、又は骨減少をもたらす、骨中の感染性病変、ステロイド投与によって誘導される手術後の骨減少症並びに小腸及び大腸の疾患並びに慢性肝臓及び腎臓病の疾患に関連する骨減少症などの、異常なPTH受容体シグナル伝達に関連し、又は異常なPTH受容体シグナル伝達によって悪化される骨減少症を治療する上で有用である。ゴーシェ病、鎌形赤血球貧血症、全身性紅斑性狼瘡、関節リウマチ、歯周病、骨溶解性転移及び他の症状;アンドロゲン性脱毛症(男性型の禿げ)、毒性脱毛症、老年性脱毛症、円形脱毛症(alopecia areata)、円形脱毛症(alopecia pelada)及び抜毛癖などを含む脱毛症(毛髪成長不全又は部分的な若しくは完全な毛髪喪失)に伴う外傷性傷害又は非外傷性壊死に関連する骨壊死又は骨細胞死。
PTH又はPTHrPの活性が患者にとって有益である他の症状が存在する。これらの適応症に関して、PTH受容体アゴニストは治療的処置として有用である。特に、このような適応症には、骨折修復(ノンユニオン骨折の治癒を含む。)、原発性骨粗鬆症、閉経後及び加齢性骨粗鬆症、内分泌性骨粗鬆症(甲状腺機能亢進、クッシング症候群及び末端肥大症)、骨粗鬆症の遺伝的及び先天性形態(例えば、骨形成不全症、ホモシステイン尿症、メンケ症候群及びリレイ−デイ症候群)、四肢の不動による骨粗鬆症、ヘモクロマトーシス、高プロラクチン血症、神経性食欲不振、甲状腺機能高進症、糖尿病、セリアック病、炎症性腸疾患、原発性胆汁性肝硬変、関節リウマチ、強直性脊髄炎、多発性骨髄症、リンパ増殖性疾患及び全身性肥満細胞症などの他の疾患に続発する骨粗鬆症、手術(例えば、胃摘出)又は薬物療法(化学療法、抗痙攣治療、免疫抑制療法及び抗凝固治療)に続発する骨粗鬆症、RA、SLE、喘息、側頭動脈炎、血管炎、慢性閉塞性肺疾患、リウマチ性多発性筋痛、多発性筋炎、慢性間質性肺疾患などの疾病に対するグルココルチコステロイド治療に続発する骨粗鬆症、腎臓、肝臓、肺、心臓移植などの臓器移植後の臓器拒絶を予防するためのグルココルチコステロイド及び/又は免疫調節治療に続発する骨粗鬆症、宇宙飛行時に観察されるような微小重力への曝露に起因する骨粗鬆症、乳癌、前立腺癌などの悪性疾患に伴う骨粗鬆症などの骨粗鬆症の様々な形態を含む骨減少症が含まれる。延長された半減期を有するPTHアゴニスト(例えば、Fcドメインに連結されたPTHアゴニスト)は、骨再吸収の阻害剤とともに使用され得る。骨再吸収の阻害剤には、OPG及びOPG誘導体、OPG−L(RNAKL)抗体、カルシトニン(例えば、Miacalcin(R)、Calcimar(R))、ビスホスホナート(例えば、APD、アレンドロネート、リセドロネート、エチドロネート、パミドロネート、チルドロネート、クロドロネート、ネリドロネート、イバンドロネート、ゾレドロネート)、エストロゲン類(例えば、Premarin(R)、Estraderm(R)、Prempro(R)、Alora(R)、Climara(R)、Vivelle(R)、Estratab(R)、Ogen(R))、選択的エストロゲン受容体調節物質(例えば、ラロキシフェン、ドロロキシフェン、ラソフォキシフェン)チボロンなどが含まれる。骨再吸収阻害剤の例は、WO98/46751号及びWO97/23614号(参照により、これらの全体が本明細書に組み込まれる。)に記載されている。
EPO様分子の治療的使用
本発明のEPO様化合物は、低赤血球レベルを特徴とする障害の治療に有用である。哺乳動物におけるEPO受容体の内因的活性を調節する方法、好ましくはEPO受容体の活性を増加させる方法は、本発明に含まれる。一般に、貧血などエリスロポイエチンによって治療可能なあらゆる症状が、本発明のEPO様化合物によっても治療することができる。これらの化合物は、治療する症状の性質及び重症度に適切であり、当業者によって確認することができる、量及び送達経路によって投与される。投与は、皮下、筋肉内又は静脈内の注射によることが好ましい。
TPO様化合物の治療的使用
TPO様化合物に関して、WO95/26746「Compositions and Methods for Stimulating Megakaryocyte Growth and Differentiation」に記載のアッセイのような標準アッセイを利用することができる。治療すべき症状は、一般に、既存の巨核球/血小板欠乏又は(例えば、計画手術又は血小板供与による)予想される巨核球/血小板欠乏を含む症状である。かかる症状は、通常、活性Mplリガンドのインビボでの(一時的又は恒常的)欠乏の結果である。血小板欠乏の一般的用語は血小板減少症であり、従って本発明の方法及び組成物は、一般に、治療が必要な患者における血小板減少症の治療に利用可能である。
血小板減少症(血小板欠乏)は、化学療法及び様々な薬物を用いた他の治療、放射線療法、手術、偶発的な失血、他の具体的症状を含めて、様々な理由によって起こり得る。血小板減少症を含み、本発明に従って治療することができる例示的な具体的病状は、再生不良性貧血、特発性血小板減少症、血小板減少症をもたらす転移性腫瘍、全身性エリテマトーデス、脾腫、ファンコニー症候群、ビタミンB12欠乏症、葉酸欠乏症、メイ−ヘグリン異常、ウィスコット−オールドリッチ症候群及び発作性夜間血色素尿症である。また、ある種のAIDS治療も血小板減少症をもたらす(例えば、AZT)。ある種の創傷治癒障害も、血小板数の増加による利点を得ることがある。
例えば将来の手術による、予測される血小板欠乏に関しては、本発明の化合物を血小板の必要な数日から数時間前に投与することができる。急性の状況、例えば、偶発的な多量の失血に関しては、本発明の化合物を血液又は精製された血小板と一緒に投与することができる。
本発明のTPO様化合物は、巨核球以外のある種の細胞タイプがMpl受容体を発現することが判明した場合には、かかる細胞の刺激にも有用であり得る。Mplリガンドによる刺激に応答するMpl受容体を発現する細胞に関連した症状も本発明の範囲に属する。
本発明のTPO様化合物は、血小板若しくは血小板前駆細胞の産生が望まれる、又はc−Mpl受容体の刺激が望まれる、あらゆる状況において使用することができる。従って、例えば、本発明の化合物は、哺乳動物において血小板、巨核球などを必要とするあらゆる症状の治療に使用することができる。かかる症状は、以下の例示的な出典、すなわち、WO95/26746、WO95/21919、WO95/18858、WO95/21920に詳述されている(参照により、これらを本明細書に組み込む。)。
本発明のTPO様化合物は、血小板及び/又は巨核球及び関連細胞の生存度又は貯蔵寿命を維持するのにも有用であり得る。従って、かかる細胞を含む組成物中に1つ又はそれ以上のかかる化合物の有効量を含めることが有用であり得る。
Ang−2結合分子の治療的使用
その治療効果を高め、又は起こり得る副作用を減少させるために、Ang−2結合活性又は他の細胞活性を調節する薬剤は、他の治療薬と併用し得る。
一態様において、本発明は、細胞におけるAng−2活性の望ましくない又は異常なレベルを特徴とする疾患及び症状の治療に有用である試薬及び方法を提供する。これらの疾患としては、癌及び過形成などの他の過剰増殖症状、乾癬、接触性皮膚炎、免疫障害及び不妊などが挙げられる。
本発明は、Ang−2活性を阻害又は抑制する、ペプチボディなどの特異的結合剤の有効量を動物に投与することを含む、ヒトを含めた動物における癌を治療する方法も提供する。本発明は、さらに、生体系における細胞増殖、侵襲性及び転移のプロセスを含めて、癌細胞の増殖を阻害する方法を対象とする。方法は、癌細胞増殖の阻害剤として本発明の化合物を使用することを含む。本方法は、哺乳動物などの生きている動物における癌細胞増殖、侵襲性、転移又は腫瘍発生の阻害又は抑制に使用することが好ましい。本発明の方法は、アッセイシステムにおける使用、例えば、癌細胞増殖及びその諸性質のアッセイ並びに癌細胞増殖に影響を及ぼす化合物の特定にも容易に適合する。
本発明の方法によって治療可能な癌は、好ましくは哺乳動物において発生する。哺乳動物としては、例えば、ヒト及び他の霊長目、並びにイヌ、ネコなどのペット又は愛玩動物、ラット、マウス及びウサギなどの実験動物並びにウマ、ブタ、ヒツジ及びウシなどの家畜が挙げられる。
腫瘍又は新生物としては、細胞の増殖が調節されず、進行性である組織細胞の増殖などが挙げられる。一部のかかる増殖は良性であるが、他の増殖は悪性と称され、生物の死をもたらし得る。悪性新生物又は癌は、攻撃的な細胞増殖を示すことに加えて、周囲組織に侵入し、転移し得る点で、良性増殖と区別される。さらに、悪性新生物は、分化のより大きな喪失(より大きな脱分化)を示し、相互及びその周囲組織に対するその組織化のより大きな減少を示すことを特徴とする。この特性は「退形成」とも呼ばれる。
本発明によって治療可能な新生物としては、固形腫瘍、すなわち、癌腫及び肉腫も挙げられる。癌腫としては、周囲組織に浸潤(侵入)し、転移する、上皮細胞由来の悪性新生物などが挙げられる。腺癌は、腺組織由来の癌腫、又は認識可能な腺構造を形成する癌腫である。別の広範なカテゴリー又は癌としては、肉腫(肉腫は、その細胞が胎生結合組織のような原線維物質又は均一物質中に埋め込まれた腫瘍である。)が挙げられる。本発明は、白血病、リンパ腫及び典型的には腫りゅうとして存在しないが、血管又はリンパ細網系中に分布する他の癌を含めて、骨髄系又はリンパ系の癌の治療も可能にする。
従って、発明のang−2結合分子は、固形腫瘍及び白血病を含めて、多種多様な癌の治療に有用である。本発明による治療の対象となる癌又は腫瘍細胞のタイプとしては、例えば、ACTH産生腫瘍;急性リンパ球性白血病;急性非リンパ性白血病;腺腫;副腎皮質癌;乳房、前立腺及び結腸の腺癌;エナメル上皮腫;アプドーマ;ぼうこう癌;脳腫瘍;さい腫;乳癌;肺の気管支原性癌の全ての形態;カルチノイド心疾患;癌腫(例えば、ウォーカー癌、基底細胞癌、基底へん平細胞癌、ブラウン−ピアス腫瘍、腺管癌、エールリッヒ癌、Krebs 2、メルケル細胞腫、粘液癌、非小細胞肺癌、燕麦細胞癌、乳頭状癌、硬性癌、細気管支癌、気管支癌、へん平上皮癌及び移行上皮癌);悪性カルチノイド症候群;免疫増生性小細胞肺癌;セメント質腫;子宮頚癌;軟骨芽細胞腫;軟骨腫;軟骨肉腫;分離腫;慢性リンパ性白血病;慢性骨髄性白血病;結腸直腸癌;脊索腫;頭蓋咽頭腫;皮膚T細胞リンパ腫;未分化胚細胞腫;子宮体癌;食道癌;ユーイング肉腫;線維腫;線維肉腫;胆嚢癌;巨細胞腫;神経こう腫;有毛細胞白血病;過誤腫;頭頚部癌;肝細胞癌;組織球性障害;組織球増殖症;ホジキンリンパ腫;カポジ肉腫;腎癌;脂肪腫;脂肪肉腫;肝臓癌;肺癌(小細胞及び非小細胞);悪性腹水;悪性胸水;黒色腫;間葉細胞腫;中腎腫;中皮腫;多発性骨髄腫;筋肉腫;粘液腫;粘液肉腫;神経芽細胞腫;非ホジキンリンパ腫;歯牙腫;骨腫;骨肉腫;卵巣癌;卵巣(胚細胞)癌;すい癌;乳頭腫;陰茎癌;プラズマ細胞腫;前立腺癌;細網内皮症;網膜芽細胞腫;皮膚癌;軟部組織肉腫;へん平上皮癌;胃癌;奇形腫;精巣癌;胸腺腫;甲状腺癌;絨毛性新生物;子宮癌;膣癌;外陰癌;ウィルムス腫瘍が挙げられる。
さらに、以下のタイプの癌も治療することができる。胆管癌;胆脂腫;円柱腫(cyclindroma);嚢胞腺癌;嚢胞腺腫;顆粒膜細胞腫瘍;男女性胚細胞腫;汗腺腫;島細胞腫瘍;ライディッヒ細胞腫;乳頭腫;セルトリ細胞腫;卵胞膜細胞腫;平滑筋腫;平滑筋肉腫;筋芽細胞腫;筋腫;筋肉腫;横紋筋腫;横紋筋肉腫;上衣細胞腫;神経節神経腫;神経膠腫;髄目種;髄膜種;神経鞘種;神経芽細胞腫;神経上皮腫;神経線維腫;神経腫;傍神経節腫;非クロム親和性傍神経節腫;角化血管腫;好酸球増加随伴性血管類リンパ組織増殖症;硬化性血管腫(angioma sclerosing);血管腫症;グロムス血管腫;血管内皮腫;血管腫;血管外皮細胞腫;血管肉腫;リンパ管腫;リンパ管筋腫症;リンパ管肉腫;松果体腫;癌肉腫;軟骨肉腫;葉状嚢肉腫;線維肉腫;血管肉腫;平滑筋肉腫;白血肉腫;脂肪肉腫;リンパ管肉腫;筋肉腫;粘液肉腫;卵巣癌;横紋筋肉腫;肉腫;新生物;神経線維腫症(nerofibromatosis)及び子宮頚部異形成。
NGF結合分子の治療的使用
NGF結合分子は、NGF関連疾病及び疾患の予防又は治療において使用され得る。かかる適応症としては、(炎症性疼痛並びに付随する痛覚過敏及び異痛症、神経因性疼痛並びに付随する痛覚過敏及び異痛症、糖尿病性神経障害疼痛、灼熱痛、交感神経によって維持される疼痛、求心路遮断症候群、急性痛、緊張性頭痛、片頭痛、歯痛、外傷由来の疼痛、手術痛、切断術又は膿瘍に起因する疼痛、灼熱痛、脱髄疾患及び三叉神経痛を含めて、但しこれらだけに限定されない)疼痛などが挙げられるが、これらだけに限定されない。本発明のペプチド及び修飾ペプチドは、ぜん息、切迫尿失禁(すなわち、過活動ぼうこう)、乾癬、癌(特に、すい癌及び黒色腫)、慢性アルコール依存症、卒中、視床症候群、糖尿病、後天性免疫不全症候群(「AIDS」)、毒素及び化学療法、一般的頭痛、片頭痛、群発性頭痛、血管及び非血管混合症候群(mixed−vascular and non−vascular syndromes)、一般的炎症、関節炎、リウマチ性疾患、狼瘡、骨関節炎、炎症性腸疾患、炎症性眼疾患、炎症性若しくは不安定ぼうこう障害、乾癬、炎症性成分を伴う皮膚病、日焼け、心臓炎、皮膚炎、筋炎、神経炎、膠原性血管病、慢性炎症性症状、ぜん息、上皮組織損傷若しくは機能不全、単純ヘルペス、呼吸器、尿生殖器、胃腸若しくは血管領域における内臓運動障害、創傷、火傷、アレルギー性皮膚反応、掻よう症(pruritis)、白斑、一般的胃腸疾患、結腸炎、胃潰よう、十二指腸潰よう、血管運動神経性鼻炎若しくはアレルギー性鼻炎又は気管支疾患を含めて、但しこれらだけに限定されない、原因因子としてNGFに関連した他の疾患の予防又は治療に対する治療学的価値を有する。
ミオスタチン結合分子の治療的使用
本発明のミオスタチン結合剤は、ミオスタチンに結合し、標的細胞内のミオスタチンシグナル伝達を遮断又は阻害する。本発明は、1つ又はそれ以上のミオスタチン結合剤の有効投与量を動物に投与することによって、動物におけるミオスタチンの量又は活性を減少させる方法及び試薬を提供する。一態様において、本発明は、1つ又はそれ以上の結合剤の有効投与量を動物に投与することを含む、動物におけるミオスタチン関連障害を治療する方法及び試薬を提供する。これらのミオスタチン関連障害としては、筋肉疲労の様々な形態、糖尿病及び関連障害などの代謝障害、骨粗鬆症などの骨変性疾患などが挙げられるが、これらだけに限定されない。
筋肉疲労障害としては、デュシェンヌ型筋ジストロフィー、進行性筋ジストロフィー、ベッカー型筋ジストロフィー、デジェリン−ランドゥジー筋ジストロフィー、エルブ筋ジストロフィー及び乳児型神経軸索ジストロフィーなどのジストロフィーなどが挙げられる。例えば、抗体をインビボで使用してミオスタチンを遮断すると、デュシェンヌ型筋ジストロフィーのmdxマウスモデルのジストロフィー表現型が改善された(Bogdanovich et al.(2002),Nature 420: 28)。
さらなる筋肉疲労障害は、筋萎縮性側索硬化症、うっ血性閉塞性肺疾患、癌、AIDS、腎不全及びリウマチ様関節炎などの慢性疾患から生じる。例えば、悪液質又は筋肉疲労及び体重減少が、胸腺欠損ヌードマウスにおいて全身投与されたミオスタチンによって誘発された(Zimmers et al.、同上)。他の例においては、ミオスタチン免疫反応性タンパク質の血清及び筋肉内濃度が、AIDS関連筋肉疲労を示す男性において増加し、除脂肪体重に反比例することが判明した(Gonzalez−Cadavid et al.(1998),PNAS USA 95: 14938−14943)。筋肉疲労を生じるさらなる条件は、車椅子での拘束など身体障害のための不活動、卒中、疾病、骨折又は外傷のための長期床上安静及び微小重力環境(宇宙飛行)における筋萎縮症から生じ得る。例えば、血漿ミオスタチン免疫反応性タンパク質は、長期床上安静後に増加することが判明した(Zachwieja et al. J Gravit Physiol. 6(2):11(1999)。スペースシャトル飛行中に微小重力環境に曝されたラットの筋肉は、曝されなかったラットの筋肉と比べて、ミオスタチンの増加した量を発現することも判明した(Lalani et al.(2000),J.Endocrin. 167(3):417−28)。
さらに、脂肪と筋肉の比の加齢性の増加及び加齢性の筋萎縮症は、ミオスタチンと関係していると考えられる。例えば、平均血清ミオスタチン免疫反応性タンパク質は、若年群(19−35歳)、中年群(36−75歳)及び高齢者群(76−92歳)の男性及び女性において年齢とともに増加したが、平均筋肉量及び除脂肪体重は、これらの群において年齢とともに減少した(Yarasheski et al. J Nutr Aging 6(5):343−8(2002))。マウスにおけるミオスタチン遺伝子ノックアウトによって筋形成が増加し、脂肪生成が減少し(Lin et al.(2002),Biochem Biophys Res Commun 291(3):701−6、成体の筋肉量が増加し、脂肪蓄積及びレプチン分泌が減少した。
さらに、ミオスタチンは、心筋において低レベルで発現されることが現在見出されており、発現は梗塞後の心筋細胞後に上方制御される(Sharma et al.(1999),J Cell Physiol. 180(1):1−9)。従って、心筋中のミオスタチンレベルを低下させると、梗塞後の心筋の回復が改善され得る。
ミオスタチンは、2型糖尿病、インスリン非依存性糖尿病、高血糖及び肥満を含めて、代謝障害にも影響を及ぼすと考えられる。例えば、ミオスタチンの欠乏によって、2つのマウスモデルの肥満及び糖尿病表現型が改善することが判明した(Yen et al. 同上)。さらに、ミオスタチンレベルを低下させることにより筋肉量を増加させると、骨強度が改善され、骨粗鬆症及び他の変性骨疾患が減少し得る。例えば、ミオスタチン欠乏マウスは、マウス上腕骨のミネラル含有量及び密度が増加し、海綿骨と皮質骨の両方の筋肉付着領域におけるミネラル含有量が増加し、筋肉量が増加することも判明している(Hamrick et al.(2002),Calcif Tissue Int 71(1):63−8)。
本発明は、ミオスタチン結合剤の有効投与量を食用動物に投与することによって、食用動物における筋肉量を増加させる方法及び試薬も提供する。成熟C末端ミオスタチンポリペプチドは、試験した全ての種で同一であるので、ミオスタチン結合剤は、ウシ、ニワトリ、シチメンチョウ及びブタを含めて農業に重要なあらゆる種における筋肉量を増加させ、脂肪を減少させるのに有効であると予想される。
本発明のミオスタチン結合分子は、その治療効果を高め、又は起こり得る副作用を減少させるために、単独で又は他の治療薬と組み合わせて使用することができる。本発明の分子は、薬剤の治療学的価値を向上させる諸特性の望ましいが予想されない1つ又はそれ以上の組み合わせを有する。これらの諸特性としては、増加した活性、増加した溶解性、低下した分解、増加した半減期、低下した毒性及び低下した免疫原性などが挙げられる。従って、本発明の分子は長期治療計画に有用である。さらに、本発明の化合物の親水性と疎水性はバランスが良好であり、これによって、インビトロと特にインビボの両方での使用にその有用性が高くなる。具体的には、本発明の化合物は、体内での吸収及び生物学的利用能を可能にする、水性媒体への適切な溶解度を有する一方で、化合物が特定の筋肉塊などの推定作用部位に向かって細胞膜を通り抜けることができる、脂質への溶解度も有する。
本発明のミオスタチン結合分子は、適切な組成物中において有効投与量で投与すると、「対象」又はヒトを含めたあらゆる動物の治療に有用である。
さらに、本発明のミオスタチン結合分子は、多数のアッセイにおいてミオスタチンを検出及び定量するのに有用である。これらのアッセイは、2003年12月19日に出願された米国特許出願第10/742,379号(US2004/0181033A1号として公開された。)に詳述されている。
一般に、本発明のミオスタチン結合分子は、例えば、Asai,ed.,Methods in Cell Biology,37,Antibodies in Cell Biology,Academic Press,Inc.,New York(1993)に記載のアッセイと同様に、様々なアッセイにおいてミオスタチンに結合し、固定する捕捉剤として有用である。ミオスタチン結合分子は、何らかの方法で標識することができ、又はミオスタチンの検出及び定量を可能にするように標識された抗結合分子抗体などの第3の分子と反応させることができる。例えば、ミオスタチン結合分子又は第3の分子は、ビオチンなどの検出可能成分で修飾することができ、次いで酵素標識ストレプトアビジンなどの第4の分子又は他のタンパク質と結合させることができる。(Akerstrom(1985),J Immunol 135:2589; Chaubert(1997),Mod Pathol 10:585)。
あらゆる特定のアッセイを通じて、試薬の各組み合わせ後に温置及び/又は洗浄工程が必要になり得る。温置段階は約5秒から数時間、好ましくは約5分間から約24時間までを変動することができる。しかしながら、温置時間は、アッセイ形式、溶液の体積、濃度などに依存する。通常、アッセイは、周囲温度で実施するが、ある温度範囲にわたって実施することができる。
BAFF結合分子の治療的使用。本発明のBAFF結合分子は、B細胞によって媒介される自己免疫疾患の治療に特に有用であり得る。特に、本発明のBAFF結合分子は、全身性紅斑性狼瘡(SLE)を含めた狼瘡並びに狼瘡関連疾患及び症状の治療、予防、寛解、診断又は予知に有用であり得る。他の好ましい適応症としては、B細胞リンパ腫を含めて、B細胞によって媒介される癌などが挙げられる。
本発明の化合物は、関節の炎症性症状を治療するために使用することもできる。関節の炎症性症状は、世界中で数百万人が様々な程度で苦しみ、身体障害者になっている慢性関節疾患である。リウマチ様関節炎は、滑膜から誘導されるパンヌスと呼ばれる増殖性浸潤性結合組織によって軟骨及び骨が徐々に侵食されて無くなる関節疾患である。この疾患には、包、腱鞘及び腱などの関節周囲構造並びに皮下組織、心血管系、肺、脾臓、リンパ節、骨格筋、(中枢及び末梢)神経系及び眼などの関節外組織が関与し得る(Silberberg(1985), Anderson’s Pathology, Kissane (ed.), II:1828)。骨関節炎は、関節軟骨における変性性変化並びに関節周囲の骨及び軟骨の反応性増殖を特徴とする一般的関節疾患である。骨関節炎は、異化及び同化刺激に対する軟骨細胞の不適当な応答に起因し得る細胞媒介性の活性なプロセスである。関節軟骨の一部のマトリックス分子の変化が初期の骨関節炎において発生するとされている(Thonar et al.(1993), Rheumatic disease clinics of North America, Moskowitz (ed.), 19:635−657 and Shinmei et al.(1992), Arthritis Rheum., 35:1304−1308)。TALL−1、TALL−1R及びその調節物質は、これらの症状及び関係する症状の治療において有用であると考えられる。
BAFF結合分子は、急性膵炎;ALS;アルツハイマー病;ぜん息;アテローム性動脈硬化症;自己免疫性溶血性貧血;癌、特にB細胞に関係する癌;悪液質/食欲不振症;慢性疲労症候群;硬変(例えば、原発性胆汁性肝硬変);糖尿病(例えば、インスリン糖尿病);発熱;IgA糸球体腎炎及び原発性糸球体腎炎を含めた糸球体腎炎;グッドパスチャー症候群;ギランバレー症候群;移植片対宿主病;橋本甲状腺腫;出血性ショック;痛覚過敏;炎症性腸疾患;骨関節炎、乾癬性関節炎及びリウマチ様関節炎を含めた関節の炎症性症状;挫傷、捻挫、軟骨損傷、外傷、整形外科手術、感染又は他の疾患過程に起因する炎症性症状;インスリン依存性糖尿病;脳虚血(例えば、各々が神経変性をもたらし得る、外傷、てんかん、出血又は卒中の結果としての脳傷害)を含めた虚血性傷害;学習障害;肺疾患(例えば、ARDS);狼瘡、特に全身性紅斑性狼瘡(SLE);多発性骨髄腫;多発性硬化症;重症筋無力症;骨髄性(例えば、AML及びCML)及び他の白血病;筋疾患(例えば、筋タンパク質代謝、特に敗血症);(例えば、HIVによって誘導される)神経毒性;骨粗鬆症;疼痛;パーキンソン病;天疱瘡;多発性筋炎/皮膚筋炎;自己免疫肺炎症を含めた肺炎症;早産;乾癬;ライター病;再かん流傷害;敗血症ショック;放射線療法による副作用;シェーグレン症候群;睡眠障害;側頭下顎関節疾患;特発性血小板減少症及び自己免疫性新生児血小板減少症を含めた血小板減少症;腫瘍転移;ブドウ膜炎及び血管炎を含めて、多数のさらなる疾患及び障害の治療においても有用であり得る。
併用療法。本発明の治療方法、組成物及び化合物は、血小板欠乏に加えて他の症候を特徴とする病態の治療において、単独で又は他のサイトカイン、可溶性Mpl受容体、造血因子、インターロイキン、増殖因子若しくは抗体と組み合わせて使用することもできる。本発明の化合物は、IL−3、GM−CSFなど血球新生の一般的刺激物質と組み合わせて、血小板減少症の一部の形態を治療するのに有用であることが判明すると予測される。他の巨核球刺激因子、すなわち、meg−CSF、幹細胞因子(SCF)、白血病抑制因子(LIF)、オンコスタチンM(OSM)又は巨核球刺激活性を有する他の分子をMplリガンドと一緒に使用することもできる。かかる同時投与用のさらなる例示的サイトカイン又は造血因子としては、IL−1アルファ、IL−1ベータ、IL−2、IL−3、IL−4、IL−5、IL−6、IL−11、コロニー刺激因子−1(CSF−1)、SCF、GM−CSF、顆粒球コロニー刺激因子(G−CSF)、EPO、インターフェロン−アルファ(IFN−アルファ)、コンセンサスインターフェロン、IFN−ベータ又はIFN−ガンマが挙げられる。さらに、巨核球が成熟型になった後に巨核球を血小板に断片化する効果を有すると考えられる可溶性哺乳動物Mpl受容体の有効量を同時に又は逐次的に投与することが有用であり得る。従って、(成熟巨核球数を増加させるための)本発明の化合物の投与とそれに続く(リガンドを不活性化し、成熟巨核球が血小板を産生できるようにするための)可溶性Mpl受容体の投与は、血小板産生を刺激する特に有効な手段であると予想される。上記投与量は、治療組成物中のかかる追加の成分を補うように調節される。治療した患者の経過は従来の方法によってモニターすることができる。
本発明の化合物を血小板及び/又は巨核球及び関連細胞の組成物に添加する場合には、添加量は、一般に、当分野で公知の技術及びアッセイによって実験的に確認される。例示的な量の範囲は、細胞106個当たり本発明の化合物0.1μg−1mgである。
トキシンペプチドを取り込んだ治療薬。
本発明の組成物の幾つかの実施形態は、さらなる機能的部分としてトキシンペプチドを取り込み、トキシンペプチドは、目的とするイオンチャネルの固有リガンドのアゴニスト、模倣物又はアンタゴニストとして、このような目的とするイオンチャネルへの結合能から得られる薬理学的活性を有することができる。その結果、本発明の組成物のこのような実施形態は、イオンチャネルと関連した病変の治療において有用性を有し得る。イオンチャネルに対して公知の関連性を有する遺伝疾患(「チャネル病」)は医学の様々な分野に及び、その幾つかには、神経学、腎臓学、筋肉学及び心臓学が含まれる。イオンチャネルを原因とする遺伝的疾患のリスト(カッコ内は、チャネルの種類には、
嚢胞性繊維症:(Cl−チャネル;CFTR);
デント病(タンパク質尿症及び高カルシウム尿症;Cl−チャネル;CLCN5);
骨粗鬆症(Cl−チャネル;CLCN7);家族性高インシュリン血症(SUR1;KCNJ11;Kチャネル);
糖尿病(KATP/SURチャネル);
アンダーセン症候群(KCNJ2、Kir2.1Kチャネル);
バーター症候群(KCNJ1;Kir1.1/ROMK;Kチャネル);
遺伝性聴力喪失(KCNQ4;Kチャネル);
遺伝性高血圧(リドルの症候群;SCNN1;上皮性Naチャネル);
拡張性心筋症(SUR2,Kチャネル);
長いQT症候群又は心臓不整脈(心臓のカリウム及びナトリウムチャネル);
チモシー症候群 (CACNA1C,Cav1.2);
筋無力症候群(CHRNA,CHRNB,CNRNE;nAChR)及び他の様々な筋症;
高カリウム性周期性四肢麻痺(Na及びKチャネル)
てんかん(Na+及びK+チャネル);
片麻痺片頭痛(CACNA1A,Cav2.1Ca2+チャネル及びATPlA2);
セントラルコア病(RYRl,RyRl;Ca2+チャネル)並びに筋緊張性痙攣及び筋緊張症(Na+,Cl−チャネル)
(L.J.Ptacek and Y−H Fu(2004),Arch.Neurol.61:166−8;B.A.Niemeyer et al.(2001), EMBO reports 21:568−73;F. Lehmann−Horn and K. Jurkat−Rott(1999), Physiol.Rev.79:1317−72を参照されたい。)。前記リストは遺伝的起源の疾患に関するが、これらの疾患に引用されたチャネルを標的とする分子も、他の起源又は不確定な起源の関連する疾患を治療する上でも有用であり得る。
先述の疾患の他に、鎌形赤血球貧血症(IKCa1)の治療のための標的としてイオンチャネルを裏付ける証拠も提供されている。鎌形赤血球貧血症では、赤血球からの水分喪失がヘモグロビン重合並びにその後の溶血及び血管閉塞をもたらす。水分喪失は、いわゆるGardosチャネル、すなわち、IKCa1を通じたカリウム流出の結果である。従って、IKCa1の遮断は、鎌形赤血球貧血症に対する可能性を有する治療的処置である。緑内障(BKCa)−緑内障では、眼内圧が高すぎて、眼神経損傷、異常な眼機能をもたらし、失明をもたらす場合があり得る。BKCaカリウムチャネルの遮断は、眼内液分泌を低減し、平滑筋収縮を増加させることができ、おそらく、より低い眼内圧及び眼内の神経保護をもたらす。
多発性硬化症(Kv、KCa);
乾癬(Kv、KCa);
関節炎(Kv、KCa);
喘息(Kv、KCa);
アレルギー(KCa、Kv);
COPD(KCa、Kv、Ca);
アレルギー性鼻炎(KCa,Kv);
肺繊維症;
狼瘡(IKCa1、Kv)、移植、GvHD(KCa、Kv);
炎症性骨再吸収(KCa、Kv);
歯周病(KCa、Kv);
糖尿病1型(Kv)。1型糖尿病は、異常なグルコース、タンパク質及び脂質代謝を特徴とする自己免疫疾患であり、インシュリン欠乏又は抵抗性を伴う。この疾病では、Kv1.3を発現しているTリンパ球が膵島を攻撃及び破壊し、β細胞の喪失をもたらす。Kv1.3の遮断は、炎症性サイトカインを減少する。Kv1.3の遮断に加え、形質膜へのGLUT4の転移を促進し、これにより、インシュリン感受性を増加させる。肥満(Kv)−Kv1.3は、エネルギー恒常性を調節する上で、及び食事によって誘導される肥満に対して保護する上で重大な役割を果たすようである。その結果、Kv1.3遮断剤は、代謝速度を増加させることができ、より大きなエネルギー利用及び減少した体重をもたらす。再狭窄(KCa、Ca2+)−血管平滑筋細胞の増殖及び移動は、新生内膜肥厚及び血管の再狭窄をもたらすことができる。過剰な新生内膜血管平滑筋細胞増殖は、IKCa1の上昇した発現を伴う。従って、IKCa1の遮断は、血管形成術後の再狭窄を抑えるための治療的戦略に相当し得る。虚血(KCa、Ca2+)−神経細胞又は心筋虚血において、細胞膜の脱分極は電圧開口型ナトリウム及びカルシウムチャネルの開口をもたらす。続いて、これは、細胞毒性であるカルシウム過剰負荷をもたらし得る。電圧開口型ナトリウム及び/又はカルシウムチャンネルの遮断は、カルシウムの過剰負荷を低減させ、細胞保護効果を提供することができる。さらに、細胞膜電位を調節及び安定化させる上での重要な役割のために、電圧及びカルシウムによって活性化されたカリウムチャネルの調節物質は、カルシウムの過剰負荷を低下させ、細胞を保護するようにも作用することができる。腎失禁(KCa)、腎臓失禁は過活動膀胱平滑筋細胞を伴う。カルシウムによって活性化されたカリウムチャネルは、膀胱平滑筋細胞中で発現され、カルシウムによって活性化されたカリウムチャネルは膜電位を調節し、細胞収縮の力及び頻度を間接的に調節する。従って、カルシウムによって活性化されたカリウムチャネルの開口物質は、膀胱中での電気的及び収縮活動を抑制するための機序を与え、排尿の切迫性が低下する。
骨粗鬆症(Kv);
疼痛(片頭痛を含む。(Nav、TRP[一過性受容体電位チャネル]、P2X、Ca2+)、N型電圧開口型カルシウムチャネルは、脊髄中の侵害受容神経伝達の中心的制御物質である。N型カルシウムチャネルのペプチド遮断剤であるジコノチドは、侵害受容神経伝達を低下させ、ヒト内の重大な慢性疼痛の症候的緩和に関して、世界中で承認されている。侵害受容体特異的N型カルシウムチャネルの新規遮断剤は、低下した副作用特性を有する改善された鎮痛剤である。
高血圧(Ca2+)−L型及びT型電圧開口型カルシウムチャンネルは、血管の平滑筋細胞中で発現されており、血管の平滑筋細胞中において、L型及びT型電圧開口型カルシウムチャンネルは興奮−収縮のカップリング及び細胞の増殖を調節する。特に、T型カルシウムチャネル活性は、高血圧の間に、新生内膜形成に関連している。L型及びT型カルシウムチャネルの遮断剤は、カルシウムの流入を低下させ、平滑筋細胞収縮を阻害するので、高血圧の臨床的治療に有用である。創傷治癒、細胞の遊走は、創傷治癒において中心的な役割を果たしている。細胞内カルシウム勾配は、ケラチン産生細胞及び繊維芽細胞中の細胞遊走機構の重要な制御物質として推定されている。さらに、細胞膜を横切るイオン流束は、細胞容積の変化を伴う。細胞容積を調節することによって、イオンチャネルは、細胞遊走機構の作動に必要とされる細胞内環境に寄与する。特に、IKCa1は、細胞遊走のために普遍的に必要とされるようである。さらに、Kv1.3、Kv3.1、NMDA受容体及びN型カルシウムチャネルは、リンパ球及び神経細胞の遊走と関連している。
アルツハイマー病;
パーキンソン病(nACHR、Nav);
躁鬱病(Nav、Cav);
癌、多くの癌症状において、多くのカリウムチャネル遺伝子が増幅され、タンパク質サブユニットが上方制御されている。カリウムチャネル上方制御に対する病態生理学的役割と合致して、カリウムチャネル遮断剤は、おそらくは、カルシウム流入の阻害及びカルシウム依存性遺伝子発現に対する効果を通じて、子宮癌細胞及び肝臓癌細胞の増殖を抑制することが知られている。並びに、
様々な神経学的疾患、心臓血管疾患、代謝疾患及び自己免疫疾患。
イオンチャネルのアゴニスト及びアンタゴニストの両者が、治療的な有益性を達成することができる。治療的な利点は、例えば、Kv1.3、IKCa1、SKCa、BKCa、N型若しくはT型Ca2+チャネルなどを拮抗させることによって生じ得る。これらのチャネルの小分子及びペプチドアンタゴニストは、インビトロ及びインビボで有用性を有することが示されている。
電圧開口型カリウムチャネルKv1.3のペプチドアンタゴニストを取り込んだ本発明の組成物、特に、OSK1ペプチド類縁体を含む組換え融合タンパク質は、半減期延長部分に連結されているか否かに関わらず、自己免疫疾患に対する治療的価値を有する免疫抑制剤として有用である。例えば、このような分子は、多発性硬化症、1型糖尿病、乾癬、炎症性腸疾患及び関節リウマチを治療する上で有用である。(例えば、H.Wulff et al.(2003) J.Clin.Invest.Ill, 1703−1713 and H. Rus et al.(2005) PNAS 102, 11094−1 1099;Beeton et al., Targeting effector memory T cells with a selective inhibitor peptide of Kv1.3 channnels for therapy of autoimmune diseases, Molec.Pharmacol.67(4):1369−81(2005);1 Beeton et al.(2006), Kv1.3:therapeutic target for cell−mediated autoimmune disease, electronic preprint at webfiles.uci.edu/xythoswfs/webui/2670029.1を参照されたい。)。電圧開口型カリウムチャネルKv1.3の阻害剤は、炎症の様々な前臨床動物モデルにおいて調べられてきた。Kv1.3の小分子及びペプチド阻害剤は、オボアルブミン[C. Beeton et al.(2005) MoI.Pharmacol.67, 1369]及びテタヌストキソイド[G.C. Koo et al.(1999) Clin.Immunol.197, 99]に対する遅延型過敏症応答を遮断することが示されている。皮膚内の炎症を抑制することに加えて、阻害剤は、抗体の産生も低下させた[G.C. Koo et al.(1997)J.Immunol.158,5120]。KV1.3アンタゴニストは、多発性硬化症(MS)のラット養子伝達実験的自己免疫性encephalomyelitis(AT−EAE)モデル中で効力を示した。Kv1.3チャネルは、MS患者から得たミエリン特異的T細胞上において過剰発現されており、MSを治療する上で、Kv1.3阻害剤が与え得る有用性に対するさらなる裏づけを与える。炎症性骨再吸収も、歯周病の前臨床養子伝達モデルにおいて、Kv1.3阻害剤によって抑制された[P. Valverde et al.(2004) J.Bone Mineral Res.19, 155]。この研究において、阻害剤は、細菌の外膜タンパク質(歯肉の炎症を誘導するために使用される細菌の一成分)に対する抗体の産生をさらに遮断した。最近、前臨床ラットモデルにおいて、プリスタンによって誘導された関節炎及び糖尿病を治療する上で、Kv1.3阻害剤の効力が示された。[C. Beeton et al.(2006)ウェブファイル:uci.edu/xythoswfs/webui/_xy−2670029_1からpreprintを入手可能]。Kv1.3チャネルは、T細胞及びB細胞の全ての亜群上において発現されているが、エフェクター記憶T細胞及びクラススイッチされた記憶B細胞は、とりわけ、Kv1.3依存性である[H. Wulff et al.(2004) J.Immunol.173, 776]。新規発症1型糖尿病を有する患者から得たGad5/インシュリン特異的T細胞、MS患者から得たミエリン特異的T細胞及び関節リウマチ患者の滑膜液から得たT細胞は全てKv1.3を過剰発現している[C. Beeton et al.(2006) ウェブファイル:uci.edu/xythoswfs/webui/_xy−2670029_1からpreprintを入手可能]。Kv1.3が欠乏しているマウスは、高脂肪食を与えたときに、体重増加の程度が少なく[J.Xu et al.(2003) HumanMoI.Genet.12, 551]、変化を受けたグルコースの利用を示した[J.Xu et al.(2004) Proc.Natl.Acad.Sci.101, 3112]。Kv1.3は、肥満及び糖尿病の治療に関しても調べられてきた。乳癌の試料[M. Abdul et al.(2003)Anticancer Res.23, 3347]及前立腺癌細胞株[S.P. Fraser et al.(2003) Pflugers Arch.446, 559]も、Kv1.3を発現することが示されており、Kv1.3の遮断が癌の治療のために有用であり得る。本発明の融合タンパク質(Kv1.3阻害剤トキシンペプチドを含む。)で治療することができる疾患には、多発性硬化症、1型糖尿病、乾癬、炎症性腸疾患、接触媒介性皮膚炎、関節リウマチ、乾癬性関節炎、喘息、アレルギー、再狭窄、全身性硬化症、繊維症、強皮症、糸球体腎炎、シェーグレン症候群、炎症性骨再吸収、移植拒絶、移植片対宿主病並びに全身性紅斑性狼瘡(SLE)及び狼瘡の他の形態が含まれる。
中間伝導度IKCa1のカルシウム活性化されたカリウムを発現する細胞の幾つかには、T細胞、B細胞、肥満細胞及び赤血球(RBC)が含まれる。IKCa1が欠損しているマウスから得たT細胞及びRBCは、容積制御の欠損を示す[T. Begenisich et al.(2004) J.Biol.Chem.279, 47681]。前臨床及び臨床的研究は、鎌形赤血球貧血症を治療する上でのIKCa1阻害剤の有用性を示した[J.W. Stocker et al.(2003) Blood 101, 2412;www.icagen.com]。IKCa1チャネルの遮断剤はEAEを遮断することも示されており、IKCa1チャネルの遮断剤がMSの治療において有用性を有し得ることを示唆している [E. P. Reich et al.(2005) Eur.J.Immunol.35, 1027]。肥満細胞からのIgE媒介性ヒスタミン産生も、IKCa1阻害剤によって遮断され[S. Mark Duffy et al.(2004) J.Allergy Clin.Immunol.114, 66]、従って、IKCa1阻害剤は喘息を治療する上でも有益であり得る。IKCa1チャネルは、活性化されたT及びBリンパ球上において過剰発現されており[H. Wulff et al.(2004) J.Immunol.173, 776]、従って、多岐にわたる免疫疾患の治療において有用性を示し得る。免疫系の枠外において、IKCa1阻害剤は、血管再狭窄のラットモデルにおいても効力を示しており、従って、血管形成術後の再狭窄を防ぐための新しい治療的戦略となり得る[R. Kohler et al.(2003) Circulation 108, 1119]。阻害剤はインビボでの内皮細胞の増殖及び血管新生を抑制したので、IKCa1アンタゴニストは腫瘍血管新生の治療においても有用であると考えられる[I.Grgic et al.(2005) Arterioscler.Thromb.Vase.Biol.25,704]。IKCa1チャネルは膵臓腫瘍中において上方制御されており、阻害剤は膵臓腫瘍細胞株の増殖を遮断した[H. Jager et al.(2004) MoI Pharmacol.65, 630]。IKCa1アンタゴニストは、外傷性脳傷害によって引き起こされた急性の脳損傷を和らげるためのアプローチにもなり得る[F. Mauler(2004) Eur.J.Neurosci.20, 1761]。IKCa1阻害剤を含む本発明の組換え融合タンパク質で治療することができる疾患には、多発性硬化症、喘息、アレルギー、乾癬、接触媒介性皮膚炎、関節リウマチ、乾癬性関節炎、1型糖尿病、炎症性腸疾患、繊維症、強皮症、糸球体腎炎、シェーグレン症候群、炎症性骨再吸収、全身性硬化症、移植拒絶、移植片対宿主病、全身性紅斑性狼瘡(SLE)及び狼瘡の他の形態、再狭窄、膵臓癌、腫瘍血管新生並びに外傷性脳傷害が含まれる。
従って、中間的伝導度のカルシウム活性型カリウムチャネルのペプチドアンタゴニストを取り込んだ本発明の分子であるIKCaは、を治療するために使用することができる。
本明細書に記載されている疾病及び薬理学的に活性な組成物は例示に過ぎず、いかなる意味においても、本発明の方法を用いて調製することができる本発明の薬理学的に活性な化合物及び組成物又は本発明の利点とともに治療することができる疾病及び疾患の範囲を限定するものではない。
従って、本発明は、本明細書中に記載されている疾病、疾患又はその他の医学的症状を治療又は予防するための医薬の製造における、本発明の組成物の1つ又はそれ以上の使用にも関する。
このような医薬組成物は、多様な送達経路、例えば、注射若しくは注入などの血管内送達経路、皮下、筋肉内、腹腔内、硬膜外若しくはくも膜下腔内送達経路、又は経口、経腸、経肺(例えば、吸入剤)、鼻内、経粘膜(例えば、舌下投与)、経皮又は本分野において公知の他の送達経路及び/又は投与形態によって、患者に投与するために構成することができる。本発明の医薬組成物は、液体形態で調製され得、又は凍結乾燥された形態などの乾燥された粉末形態であり得る。経口又は経腸用途の場合、医薬組成物は、例えば、錠剤、トローチ、薬用キャンディー、水性若しくは油性懸濁物、分散可能な粉末若しくは顆粒、乳剤、硬若しくは軟カプセル、シロップ、エリキシル又は腸処方として構成され得る。
医薬組成物
総論。本発明は、本発明の組成物及び医薬として許容される担体を含む医薬組成物も提供する。かかる医薬組成物は、多岐にわたる送達経路、例えば、注射若しくは注入によるなどの血管内送達経路、皮下、筋肉内、腹腔内、硬膜外若しくはくも膜下腔内送達経路、又は経口、経腸、経肺(例えば、吸入)、鼻内、経粘膜(例えば、舌下投与)、経皮又は本分野において公知の他の送達経路及び/又は投与形態によって、患者に投与するために構成することができる。本発明の医薬阻止物は液体形態で調製することができ、又は凍結乾燥された形態などの乾燥された粉末形態であり得る。経口又は経腸用途の場合、医薬組成物は、例えば、錠剤、トローチ、薬用キャンディー、水性若しくは油性懸濁物、分散可能な粉末若しくは顆粒、乳剤、硬若しくは軟カプセル、シロップ、エリキシル又は腸処方として構成され得る。
本発明の実施において、「医薬として許容される担体」は、医薬として許容される希釈剤、賦形剤、分散剤、結合剤、充填剤、流動促進剤、減摩剤、圧縮補助剤、錠剤崩壊剤(崩壊剤)、懸濁剤、潤滑剤、着香剤、着臭剤、甘味剤、浸透又は貫通増強剤、防腐剤、界面活性剤、可溶化剤、乳化剤、濃縮剤、佐剤、色素、コーティング、封入材料及び/又は他の添加物を単独で又は組み合わせて含む、医薬組成物を製剤化する上で有用な、当業者に公知のあらゆる生理的に許容される物質である。かかる医薬組成物としては、様々な緩衝剤含有物(例えば、Tris−HCl、酢酸塩、リン酸塩)、pH及びイオン強度の希釈剤;洗浄剤及び可溶化剤(例えば、Tween(R)80、Polysorbate 80)、抗酸化剤(例えば、アスコルビン酸、メタ重亜硫酸ナトリウム)、防腐剤(例えば、Thimersol(R)、ベンジルアルコール)、充填物質(例えば、ラクトース、マンニトール)などの添加剤;ポリ乳酸、ポリグリコール酸などの重合体化合物の粒子調製物中への又はリポソーム中への材料の取り込みなどが挙げられる。ヒアルロン酸も使用することができ、ヒアルロン酸は、循環中の持続期間を延長する効果を有し得る。かかる組成物は、本タンパク質及び誘導体の物理的状態、安定性、インビボでの放出速度及びインビボでのクリアランス速度に影響を及ぼし得る。例えば、参照によりその全体が本明細書に組み入れるRemington’s Pharmaceutical Sciences, 18th Ed.(1990, Mack Publishing Co., Easton, PA 18042) 1435−1712ページを参照されたい。本組成物は、液体の形で調製することができ、又は凍結乾燥体などの乾燥された粉末であり得る。経皮製剤又は経粘膜製剤同様、移植可能な徐放性製剤も有用である。これに加えて(又はこれに代えて)、本発明は、肺、鼻内又は皮下送達経路を介して投与することができる、当業者に公知の様々な遅延若しくは徐放製剤又は微粒子製剤(例えば、徐放微粒子製剤)の何れかにおいて使用するための組成物も提供する。(例えば、Murthy et al., Injectable compositions for the controlled delivery of pharmacologically active compound, U.S. Patent No.6,887,487; Manning et al., Solubilization of pharmaceutical substances in an organic solvent and preparation of pharmaceutical powders using the same,米国特許第5,770,559号及び同第5,981,474号;Lieberman et al., Lipophilic complexes of pharmacologically active inorganic mineral acid esters of organic compounds,米国特許第5,002,936号;Gen, Formative agent of protein complex, US2002/0119946A1; Goldenberg et al., Sustained release formulations, WO 2005/105057A1)。
不活性材料で本発明の組成物を希釈し、又は医薬組成物の体積を増加させることができる。かかる希釈剤としては、炭水化物、特にマンニトール、α−ラクトース、無水ラクトース、セルロース、スクロース、改変デキストラン、デンプンなどが挙げられる。三リン酸カルシウム、炭酸マグネシウム及び塩化ナトリウムを含めて、ある種の無機塩も充填剤として使用することができる。幾つかの市販されている希釈剤はFast−Flo、Emdex、STA−Rx 1500、Emcompress及びAvicellである。
アルギナート、キサンタンガム又はペトロラタムなどの(但し、これらに限定されない。)様々な慣用の濃縮剤が医薬組成物のクリーム、軟膏、坐剤及びゲル構成において有用であり、本発明の医薬組成物のかかる構成においても使用され得る。ポリエチレングリコールモノラウラート、ジメチルスルホキシド、N−ビニル−2−ピロリドン、N−(2−ヒドロキシエチル)−ピロリドン又は3−ヒドロキシ−N−メチル−2−ピロリドンなどの浸透又は透過増強物質も使用することができる。ヒドロゲルマトリックスを作製するための有用な技術は、公知である。(例えば、Feijen, Biodegradable hydrogel matrices for the controlled release of pharmacologically active agents,米国特許第4,925,677号;Shah et al., Biodegradable pH/thermosensitive hydrogels for sustained delivery of biologically active agents, WO00/38651A1)。かかる生物分解性ゲルマトリックスは、例えば、タンパク質成分と多糖又はムコ多糖成分を架橋し、次いで、送達すべき本発明の組成物を搭載することによって形成することができる。
無菌溶液又は懸濁液である本発明の液体医薬組成物は、例えば、筋肉内、くも膜下腔内、硬膜外、血管内(例えば、静脈内又は動脈内)、腹腔内又は皮下注射によって、患者に投与することができる。 (例えば、Goldenberg et al., Suspensions for the sustained release of proteins,米国特許第6,245,740号及びWO00/38652A1)を参照されたい。無菌溶液は、静脈内注入によって投与することもできる。本発明の組成物は、無菌水、生理的食塩水、緩衝化された生理的食塩水又は他の適切な無菌の注射可能溶媒を用いた患者への投与前の適宜の時点で溶解又は懸濁することが可能な無菌固体医薬組成物(凍結乾燥された粉末など)の中に含めることが可能である。
移植可能な徐放製剤も、本発明の医薬組成物の有用な実施形態である。例えば、医薬として許容される担体(体内又はヒト若しくは非ヒト脊椎動物の皮下に移植される生物分解可能なマトリックスである。)は、上述されているものに類似のヒドロゲルであり得る。あるいは、医薬として許容される担体は、ポリ−α−アミノ酸成分から形成され得る。(Sidman, Biodegradable, implantable drug delivery device, and process for preparing and using same,米国特許第4,351,337号)。薬物送達用のインプラントを作製するための他の技術も公知であり、本発明において有用である。
粉末形態において、医薬として許容される担体は、本発明の組成物を含む細かく分割された固体(細かく分割された活性成分との混合物である。)である。例えば、幾つかの実施形態において、医薬組成物が吸入剤として構成される場合、粉末形態が有用である。(例えば、Zeng et al., Method of preparing dry powder inhalation compositions, WO2004/017918;Trunk et al., Salts of the CGRP antagonist BIBN4096 and inhalable powdered medicaments containing them,米国特許第6,900,317号参照。)。
不活性材料を用いて、本発明の化合物の体積を希釈し、又は増加させることができる。これらの希釈剤には、炭水化物、特に、マニトール、α−ラクトース、無水ラクトース、セルロース、スクロース、修飾されたデキストラン及びデンプンが含まれ得る。ある種の無機塩は、カルシウム三リン酸、炭酸マグネシウム及び塩化ナトリウムなどの充填剤としても使用することができる。幾つかの市販の希釈剤は、Fast−FloTM、EmdexTM、STA−RxTM1500、EmcompressTM及びAvicellTMである。
医薬組成物の処方において崩壊剤を固体剤形に含めることができる。崩壊剤として使用される材料としては、デンプンを主成分とする市販の崩壊剤ExplotabTMを含めたデンプンなどが挙げられるが、これだけに限定されない。デンプングリコール酸ナトリウム、AmberliteTM、カルボキシメチルセルロースナトリウム、ウルトラミロペクチン(ultramylopectin)、アルギン酸ナトリウム、ゼラチン、オレンジの皮、酸カルボキシメチルセルロース(acid carboxymethyl cellulose)、天然海綿及びベントナイトは全て使用することができる。不溶性陽イオン交換樹脂は崩壊剤の別の形態である。粉末化されたゴムは崩壊剤及び結合剤として使用することができ、ゴム粉末としては寒天、カラヤ、トラガカントなどの粉末化されたゴムが挙げられる。アルギン酸及びそのナトリウム塩も崩壊剤として有用である。
結合剤は治療薬を結合して硬い錠剤を形成するために、使用することができ、アラビアゴム、トラガカントゴム、デンプン及びゼラチンなどの天然物由来の材料などが挙げられる。他の結合剤としては、メチルセルロース(MC)、エチルセルロース(EC)及びカルボキシメチルセルロース(CMC)などが挙げられる。ポリビニルピロリドン(PVP)とヒドロキシプロピルメチルセルロース(HPMC)はどちらもアルコール溶液中で治療薬を顆粒化するのに使用することができる。
減摩剤は、製剤プロセス中の粘着を防止するために、治療薬の処方に含めることができる。潤滑剤は、治療薬とダイ壁との間の層として使用することができ、そのマグネシウム塩及びカルシウム塩を含めたステアリン酸、ポリテトラフルオロエチレン(PTFE)、流動パラフィン、植物油及び蝋などが挙げられるが、これらだけに限定されない。ラウリル硫酸ナトリウム、ラウリル硫酸マグネシウム、様々な分子量のポリエチレングリコール、カーボワックス4000及び6000などの可溶性潤滑剤も使用することができる。
製剤化中の薬物の流動特性を改善することができ、圧縮中の再配列を助ける流動促進剤を添加することもできる。流動促進剤としては、デンプン、タルク、熱分解法シリカ及び水和アルミノケイ酸塩などが挙げられる。
水溶液環境への本発明の化合物の溶解を助けるために、界面活性剤を湿潤剤として添加することができる。界面活性剤としては、ラウリル硫酸ナトリウム、スルホコハク酸ジオクチルナトリウム、スルホン酸ジオクチルナトリウムなどの陰イオン性洗剤などが挙げられる。陽イオン洗剤も使用することができ、塩化ベンザルコニウム又は塩化ベンゼトニウムなどが挙げられる。界面活性剤として製剤に含めることができる非イオン洗剤候補のリストは、ラウロマクロゴール400、ステアリン酸ポリオキシル40、ポリオキシエチレン水添ヒマシ油10、50及び60、モノステアリン酸グリセリン、ポリソルベート40、60、65及び80、ショ糖脂肪酸エステル、メチルセルロース及びカルボキシメチルセルロースである。これらの界面活性剤は、単独で又は異なる比の混合物として、タンパク質又は誘導体の製剤中に存在することができる。
経口剤形
本発明の組成物の経口固体剤形も有用である。必要であれば、組成物は、経口送達が有効であるように化学的に修飾することが可能である。一般に、想定される化学的修飾は、分子自体への少なくとも1つの部分の付着であり、前記部分は(a)タンパク質分解の阻害及び(b)胃又は腸から血流中への取り込みを可能とする。化合物の全般的安定性の増加及び体内循環時間の延長も望まれる。本発明において共有結合された半減期延長部分として有用である成分をこの目的に使用することもできる。かかる部分の例としては、PEG、エチレングリコールとプロピレングリコールのコポリマー、カルボキシメチルセルロース、デキストラン、ポリビニルアルコール、ポリビニルピロリドン及びポリプロリンが挙げられる。例えば、Abuchowski and Davis(1981),Soluble Polymer−Enzyme Adducts, Enzymes as Drugs(1981), Hocenberg and Roberts, eds., Wiley−Interscience, New York, NY,, pp 367−83; Newmark, et al.(1982), J. Appl. Biochem. 4:185−9を参照されたい。使用することができる他のポリマーは、ポリ−1,3−ジオキソラン及びポリ−1,3,6−トリオキソカン(tioxocane)である。薬剤の使用に好ましいのは、上述したように、PEG部分である。
経口送達剤形の場合には、本発明の治療化合物の吸収を増強する担体としてN−(8−[2−ヒドロキシベンゾイル]アミノ)カプリル酸ナトリウム(SNAC)などの改変された脂肪族アミノ酸の塩を使用することもできる。SNACを用いたヘパリン製剤の臨床効果は、Emisphere Technologiesによって実施された第二相試験において実証された。米国特許第5,792,451号「Oral drug delivery composition and methods」を参照されたい。
一実施形態において、医薬として許容される担体は液体であり得、医薬組成物は溶液、懸濁液、エマルジョン、シロップ、エリキシル又は加圧された組成物の形態で調製される。活性成分(例えば、本発明の組成物)は、水、有機溶媒、両者の混合物又は医薬として許容される油若しくは脂肪などの医薬として許容される液体担体中に溶解し、希釈し、又は懸濁され得る。液体担体は、界面活性剤及び/又は可溶化剤(例えば、Tween80、Polysorbate80)、乳化剤、適切なpHの緩衝液(例えば、Tris−HCl、酢酸塩、リン酸塩)、佐剤、抗酸化剤(例えば、アスコルビン酸、メタ重亜硫酸ナトリウム)、防腐剤(例えば、チメルソール、ベンジルアルコール)、甘味料、着香剤、懸濁剤、濃縮剤、充填物質(例えば、ラクトース、マニトール)、色素、粘度制御物質、安定化剤、電解質、osmolutes@又は浸透圧制御物質などの他の適切な医薬添加物を含有することができる。本発明の組成物の取り込みを強化するために、製剤中に添加剤を含めることもできる。この特性を有する可能性を秘めた添加物は、例えば、脂肪酸であるオレイン酸、リノール酸及びリノレン酸である。
「Remington’s Pharmaceutical Sciences(1990)、上記、89章」(その全体が、参照により、本明細書に組み込まれる。)中に一般的に記載されている経口固体剤形が有用である。固体剤形には、錠剤、カプセル、丸薬、トローチ又は薬用キャンデー、カシェ剤又は小丸薬が含まれる。また、本発明の組成物を調合するために、リポソーム封入又は(米国特許第4,925,673号に報告されているタンパク質様小球体のような)タンパク質様封入を使用することができる。リポソーム封入を使用することが可能であり、リポソームは、様々なポリマーで誘導化することができる(例えば、米国特許第5,013,556号)。治療薬に関する可能な固体剤形の記述は、「Marshall, K., Modern Pharmaceutics(1979)、G.S.Banker and C. T. Rhodes編集、10章」(参照により、その全体が本明細書に組み込まれる。)に与えられている。一般に、製剤は、本発明の化合物と及び胃環境に対する保護及び腸内での生物活性物質の放出を可能とする不活性成分とを含む。
本発明の組成物は、約1mmの粒径の顆粒又は小丸薬の形態の微細な多粒状物として製剤中に含めることができる。カプセル投与用の物質の製剤は、粉末、僅かに圧縮された栓又は錠剤としてでもあり得る。治療薬は、圧縮によって調製することができる。
着色剤及び着香剤は全て含めることができる。例えば、(リポソーム又は小球体封入などによって)タンパク質(又は誘導体)を処方し、次いで着色剤及び着香剤を含有する冷蔵飲料などの可食生成物内にさらに含有させることができる。
錠剤形態では、適切な割合で必要な圧縮特性を有する医薬として許容される担体と活性成分が混合され、所望される形状及びサイズへ圧縮される。
粉末及び錠剤は、好ましくは、活性成分の最大99%を含有する。適切な固体担体には、例えば、リン酸カルシウム、ステアリン酸マグネシウム、タルク、糖、ラクトース、デキストリン、デンプン、ゼラチン、セルロース、ポリビニルピロリジン、低融解蝋及びイオン交換樹脂が含まれる。
制御放出製剤が望ましい場合があり得る。本発明の組成物は、拡散又は浸出機序による放出を可能にする不活性マトリックス、例えばゴム中に取り込ませることができる。徐々に劣化するマトリックス、例えば、アルギナート、多糖を製剤中に取り込ませることもできる。本発明の組成物の制御放出の別の形態は、OrosTM治療システム(Alza Corp.)に基づく方法によるものである。すなわち、薬物は、浸透圧効果のために単一の小さな開口を通って水が入り、薬物を押し出す半透膜中に封入されている。一部の腸溶コーティングは、遅延放出効果も有する。
他のコーティングを製剤に使用することができる。他のコーティングとしては、コーティングパンに適用することができる様々な糖などが挙げられる。治療薬はフィルムコート錠中に与えることもでき、この場合に使用される材料は2つのグループに分類される。第1のグループは非腸溶性材料であり、メチルセルロース、エチルセルロース、ヒドロキシエチルセルロース、メチルヒドロキシ−エチルセルロース、ヒドロキシプロピルセルロース、ヒドロキシプロピルメチルセルロース、ナトリウムカルボキシメチルセルロース、ポビドン(providone)及びポリエチレングリコールが含まれる。第2のグループは、一般にフタル酸のエステルである腸溶材料からなる。
最適なフィルムコーティングを提供するために材料の混合物を使用することができる。フィルムコーティングは、パンコーター若しくは流動層中に、又は圧縮コーティングによって実施することができる。
肺送達形態
本発明の組成物の肺送達も有用である。タンパク質(又は誘導体)は、吸入中に哺乳動物の肺に送達され、肺上皮内層(epithelial lining)を通り抜けて血流に入る。(肺送達の他の報告としては、Adjei et al., Pharma. Res. (1990) 7: 565−9; Adjei et al.(1990), Internatl. J. Pharmaceutics 63: 135−44(酢酸ロイプロリド); Braquet et al.(1989), J. Cardiovasc. Pharmacol. 13 (suppl.5): s.143−146 (エンドセリン−1); Hubbard et al.(1989), Annals Int. Med. 3: 206−12 (α1−抗トリプシン); Smith et al.(1989), J. Clin. Invest. 84: 1145−6 (α1−プロテイナーゼ); Oswein et al.(March 1990), ”Aerosolization of Proteins”, Proc. Symp. Resp. Drug Delivery II, Keystone, Colorado (組換えヒト成長ホルモン); Debs et al.(1988), J. Immunol. 140: 3482−8 (インターフェロン−γ及び腫瘍壊死因子α)、Platz et al.、米国特許第5,284,656号(顆粒球コロニー刺激因子)などが挙げられる。)。
本発明の実施において有用なのは、全て当業者によく知られた、ネブライザー、定量吸入器及び粉末吸入器を含めて、但しこれらだけに限定されない、治療薬の肺送達用に設計された様々な機械装置である。本発明の実施に適切な市販装置の幾つかの具体例は、Mallinckrodt, Inc.、St. Louis、Missouriによって製造されているUltraventネブライザー、Marquest Medical Products、Englewood、Coloradoによって製造されているAcorn IIネブライザー、Glaxo Inc.、Research Triangle Park、North Carolinaによって製造されているVentolin定量吸入器及びFisons Corp.、Bedford、Massachusettsによって製造されているSpinhaler粉末吸入器である。(例えば、Helgesson et al., Inhalation device,米国特許第6,892,728号; McDerment et al., Dry powder inhaler, WO 02/11801 Al ; Ohki et al., Inhalant medicator, 米国特許第6,273,086号を参照されたい。)。
かかる装置は全て、本発明の化合物の投与に適切な製剤を使用する必要がある。典型的には、各製剤は、使用する装置のタイプに特異的であり、治療に有用な希釈剤、佐剤及び/又は担体に加えて、適切な噴霧材料を使用することを含み得る。
本発明の化合物は、末端の肺に最も効果的に送達するために、平均粒径10μm(又はミクロン)未満、最も好ましくは0.5から5μmの粒子形態で最も有利には調製すべきである。
医薬として許容される賦形剤としては、トレハロース、マンニトール、キシリトール、スクロース、ラクトース及びソルビトールなどの炭水化物などが挙げられる。製剤に使用する他の成分としては、DPPC、DOPE、DSPC及びDOPCなどを挙げることができる。天然又は合成界面活性剤を使用することができる。(タンパク質又は類縁体の誘導体化におけるその使用を別にしても)PEGを使用することができる。シクロデキストランなどのデキストランを使用することができる。胆汁酸塩及び他の関係する賦活薬を使用することができる。セルロース及びセルロース誘導体を使用することができる。緩衝製剤中での使用など、アミノ酸を使用することができる。
また、リポソーム、マイクロカプセル若しくはミクロスフェア、包接複合体又は担体の他のタイプが企図される。
噴射又は超音波のネブライザーと一緒に使用するのに適切な製剤は、典型的には、溶液1mL当たり生物活性タンパク質約0.1から25mgの濃度で水に溶解させた本発明の化合物を含む。製剤は、(例えば、タンパク質安定化及び浸透圧調節用の)緩衝剤及び単糖を含むこともできる。ネブライザー製剤は、エアゾールを形成する際の溶液の微粒化によって引き起こされる、表面誘導されたタンパク質凝集を抑制又は防止するために、界面活性剤を含むこともできる。
定量吸入装置と一緒に使用される製剤は、一般に、界面活性剤の補助を得て、噴射剤中に懸濁された、本発明の化合物を含有する細かく分割された粉末を含む。噴射剤は、トリクロロフルオロメタン、ジクロロジフルオロメタン、ジクロロテトラフルオロエタノール及び1,1,1,2−テトラフルオロエタンを含めて、クロロフルオロ炭素、ヒドロクロロフルオロ炭素、ヒドロフルオロ炭素若しくは炭化水素又はこれらの組み合わせなどこの目的で使用されるあらゆる従来の材料とすることができる。適切な界面活性剤としては、トリオレイン酸ソルビタン及びダイズレシチンなどが挙げられる。オレイン酸も界面活性剤として有用であり得る。(例えば、Backstrom et al., Aerosol drug formulations containing hydrofluoroalkanes and alkyl saccharides,米国特許第6,932,962号を参照されたい。)。
粉末吸入装置投与用製剤は、本発明の化合物を含有する細かく分割された乾燥粉末を含み、装置からの粉末の分散を容易にする量、例えば、製剤の50から90重量%のラクトース、ソルビトール、スクロース、マンニトール、トレハロース又はキシリトールなどの充填剤を含むこともできる。
経鼻送達形態。本発明において、本発明の組成物及び/又は医薬組成物の鼻内送達も有用であり、肺内への産物の堆積の必要なしに、鼻の内側への投与後、組成物が血流へ直接通過することが可能となる。鼻内投与に適した製剤には、デキストラン又はシクロデキストランを加えたものが含まれ、鼻内送達装置が公知である(例えば、Freezer, Inhaler, 米国特許第4,083,368号)。
経皮及び経粘膜(例えば、口頬)送達形態。幾つかの実施形態において、本発明の組成物は、医薬として許容される経皮又は経粘膜パッチ又はトローチの一部として構成される。経皮パッチ薬物送達システム、例えば、マトリックス型経皮パッチが公知であり、本発明の医薬組成物の幾つかの実施形態を実施するのに有用である。(例えば、Chien et al., Transdermal estrogen/progestin dosage unit, system and process,米国特許第4,906,169号及び米国特許第5,023,084号;Cleary et al., Diffusion matrix for transdermal drug administration and transdermal drug delivery devices including same, 米国特許第4,911,916号;Teillaud et al., EVA−based transdermal matrix system for the administration of an estrogen and/or a progestogen,米国特許第5.605,702号;Venkateshwaran et al., Transdermal drug delivery matrix for coadministering estradiol and another steroid,米国特許第5,783,208号;Ebert et al., Methods for providing testosterone and optionally estrogen replacement therapy to women,米国特許第5,460,820号)。治療剤の経粘膜送達用の、医薬として許容される様々なシステムも本分野において公知であり、本発明の実施と適合的である。(例えば、Heiber et al., Transmucosal delivery of macromolecular drugs, 米国特許第5,346,701号及び米国特許第5,516,523号;Longenecker et al., Transmembrane formulations for drug administration, 米国特許第No.4,994,439号)。
本発明の組成物の口頬送達も有用である。口頬送達製剤は、ペプチドとともに使用するために本分野において公知である。例えば、口の粘膜(例えば、舌下粘膜)を通じた薬物送達用に構成された公知の錠剤又はパッチシステムには、薬物を含有する内層、胆汁酸又はフシダートなどの浸透増強剤及びヒドロキシプロピルセルロース、ヒドロキシプロピルメチルセルロース、ヒドロキシエチルセルロース、デキストラン、ペクチン、ポリビニルピロリドン、デンプン、ゼラチン又はこの目的に有用である公知の他のポリマーの任意の数などの親水性ポリマーを含む。この内層は口腔の湿った粘膜組織に接触し、接着するように適合された1つの表面を有することができ、重層する非接着性の不活性層に付着させる反対側表面を有することができる。場合によって、このような経粘膜送達システムは二層錠剤の形態であり得、その中で、内層はさらなる結合剤、着香剤又は充填剤も含有する。幾つかの有用なシステムは、浸透増強剤とともに非イオン性界面活性剤を使用する。経粘膜送達装置は、クリーム、ゲル若しくは軟膏などの遊離形態であり得、又は錠剤、パッチ若しくはトローチなどの明確な形態を含み得る。例えば、本発明の組成物の送達は、例えば、接着層、裏打ち層、本発明の組成物を含有する貯蔵槽を画する透過性膜、膜の下に存在する剥離シールディスク、1つ又はそれ以上の熱シール及び除去可能な放出ライナーの積層化された複合物を含む経粘膜送達システムを介し得る。(例えば、Ebert et al., Transdermal delivery system with adhesive overlay and peel seal disc, 米国特許第5,662,925号;Chang et al., Device for administering an active agent to the skin or mucosa, 米国特許第4,849,224号及び同第4,983,395号)。これらの例は、利用可能な経粘膜薬物送達技術の例示に過ぎず、本発明を限定するものではない。
投与量。上記症状の治療方法に関わる投与計画は、薬物の作用を加減する様々な要因、例えば患者の年齢、症状、体重、性別及び食事、何らかの感染の重症度、投与時間及び他の臨床上の要因を考慮して、主治医によって決定される。一般に、毎日の投薬計画は、体重1キログラム当たり本発明の化合物0.1−1000マイクログラム、好ましくは0.1−150マイクログラム/キログラムの範囲とすべきである。
以下の実施例は例示であり、いかなる意味においても、本発明の範囲を限定するものと解釈すべきではない。
(実施例1)
融合タンパク質の発現及び生物活性
原核生物宿主中での高レベル発現を補助するために、及び不活性な担体に対する活性ペプチドの質量比に利点を与えるために、小サイズに関してヒトタンパク質ドメインを選択した。融合タンパク質の小サイズは、固有の分子に対して短い血清半減期をもたらすと予想され、短い血清半減期は、PGE部分又は様々な質量及び立体構成のその他の半減期延長部分を付着することによって治療上の必要性に合致させるために、分子の薬物速度論特性の調節を可能とし得る。
薬理学的に不活性な小タンパク質ドメインの選択。さらなる調査のために、以下のファミリーから得られる小タンパク質ドメインを選択した。IgG1のCH2ドメイン、第10フィブロネクチンIIIドメイン、ビリンヘッドピースドメイン、数個のSH3ドメイン、数個のPDZドメイン及び数個のSH2ドメイン。二量体化に関与していない遍在性IgG1分子中の唯一のドメインであるので、免疫グロブリンフォールドスーパーファミリーを代表するために、CH2ドメインを選択した。第10フィブロネクチンIIIドメインは安定なドメインであり、このファミリーの多くの他のメンバー中に見出されるジスルフィド結合を欠如しているので、免疫グロブリンの折り畳みを表すために第10フィブロネクチンIIIドメインも選択した。フィブロネクチンは、細胞接着、細胞移動性、オプソニン化、創傷治癒及び細胞形状の維持に関与する細胞外タンパク質である。Brookhaven Protein Databankに構造的座標が入手可能な51のヒトPDZドメインの分岐したファミリーから、3つのPDZドメインを選択した(図1)。PDZドメインは、C末端ペプチドを好み、シグナル伝達複合体をしばしば形成する細胞内ペプチド結合ドメインである。Brookhaven Protein Databankに構造的座標が入手可能な74のヒトSH3ドメインの分岐したファミリーから、3つのSH3ドメインを選択した(図2)。SH3ドメインは、細胞内プロリンモチーフ(PxxP)認識及び結合ドメインである。さらに、Brookhaven Protein Databankに構造的座標が入手可能な22のヒトSH2ドメインの分岐ファミリーから、2つのSH2ドメインを選択した(図3)。SH2ドメインは、細胞内ホスホチロシン認識及び結合ドメインである。総合すると、これらのドメインは、多様な生化学的特性を有するタンパク質構造の幅広いアレイに相当する。
構築物の組み立て。融合構築物(pAMG21及びpET30)を発現させるために、2つの細菌発現ベクターを使用した。pAMG21(BamHI−)ベクターは、カナマイシンに対する耐性(「Kanr」)をコードし、R100由来の複製起点及びクローニングに適した複数のユニークな制限部位を含有する。mAMG21構築物中での発現は、ビブリオ・フィシェリ(Vibrio fischeri)由来の誘導性プロモーターluxPRによって駆動される。pET30ベクター(Novagen/EMD Biosciences,San Diego,CA)はKanrをコードし、pBR322由来の複製起点を含有する。pET30中での発現は、誘導性T7プロモーターによって駆動される。
OsK1及びShK融合物に対して、最適化、mRNA二次構造の還元及びそれに続く遺伝子合成を実施した。遺伝子は、(i)便宜のために、開始メチオニン(M)、2つのグリシン(G2)、6つのヒスチジン(H6)及び2つ又は3つのグリシン(G3)を含むアフィニティー精製タグ(「M−G2−H6−G3」;配列番号49);(ii)薬理学的に不活性な小タンパク質ドメイン、(iii)4つのグリシンと1つのセリンの反復から構成される10残基リンカー(「(G4S)2」又は「L10」;配列番号22)並びに最後に生物活性ペプチド(その例は、トキシンペプチドOSK1及びShKであった。)をコードした。以下のアミノ酸配列は、コードされる融合タンパク質の例である。
5’及び3’末端に追加ヌクレオチドを付加し、NdeI及びEcoRI制限部位を取り込んだ。10残基リンカーの最後の6ヌクレオチド(GAATTC)は、グリシン及びセリンをコードし、並びにBamHI制限部位を与えるように設計された。遺伝子の完全なヌクレオチド配列の例が、以下に挙げられている。
まず、NdeI及びEcoRIを用いて合成されたDNAを消化し、次いで、同様に処理されたpAMG21(BamHI−;表3)中に連結した。
これによって、9つのOSK1融合物及び第一のShK融合物が作製された。残りのShK融合物(実際には、[desArg1]ShK融合物)を作製するために、まず、BamHI及びEcoRI消化によって、トキシンDNAを切り出した。次いで、Shk(実際には、[desArg1]ShKペプチド類縁体)コード配列を、小ドメイン融合対の下流に連結した。さらに、ShK(実際には[desArg1]ShK融合物のいくつかを、NdeI/EcoRI消化で切り出し、同様に消化されたpET30DNAに連結した(表4)。
MK6H−G2−SH3−G5−2X(TMP22−7Q)融合構築物(表4A)を以下のように作製した。以下の2つのプライマーを用いて、SH3及びMP22−7Qをコードするプラスミドを有する株14066からPCR断片を増幅した。リジン、6ヒスチジンタグ、グリシン−グリシンリンカー、SH3の最初の9アミノ酸に加えて、NdeI部位を含む15ヌクレオチドの5’伸長をコードするGAG GAA TAA CAT ATG AAA CAT CAT CAT CAT CAT CAT GGT GGT AAA GTT TTT CGC GCA CTT TAT ACC TTT(配列番号51)及びpAMG21ベクターに対する20ヌクレオチドのユニバーサルリバースプライマーをコードするGTT ATT GCT CAG CGG TGG CA(配列番号52)。NdeI及びEcoRI部位を用いて、pAMG21ベクター中にPCR産物をクローニングし、配列を確認した。
MK6H−G2−PDZ−G5−2X(TMP22−7Q)融合構築物(表4B)を以下のように作製した。以下の2つのプライマーを用いて、PDZ及びTMP22−7Qをコードするプラスミドを有する株14175からPCR断片を増幅した。リジン、6ヒスチジンタグ、グリシン−グリシンリンカー、PDZの最初の8アミノ酸に加えて、NdeI部位を含む15ヌクレオチドの5’伸長をコードするAG GAA TAA CAT ATG AAA CAT CAT CAT CAT CAT CAT GGT GGT CCG GGC GAA GTT CGT CTT GTT AGT(配列番号53)及びpAMG21ベクターに対する20ヌクレオチドのユニバーサルリバースプライマーをコードするGTT ATT GCT CAG CGG TGG CA(配列番号54)。NdeI及びEcoRI部位を用いて、pAMG21ベクター中にPCR産物をクローニングし、配列を確認した。
MK6H−G2−Fn3−G5−2X(TMP22−7Q)融合構築物(表4C)を以下のように作製した。以下の2つのプライマーを用いて、Fn3及びTMP22−7Qをコードするプラスミドを有する株14176からPCR断片を増幅した。リジン、6ヒスチジンタグ、グリシン−グリシンリンカー、Fn3の最初の8アミノ酸に加えて、NdeI部位を含む15ヌクレオチドの5’伸長をコードするGAG GAA TAA CAT ATG AAA CAT CAT CAT CAT CAT CAT GGT GGT ACC GTA AGC GAT GTA CCA CGC GAT(配列番号55)及びpAMG21ベクターに対する20ヌクレオチドのユニバーサルリバースプライマーをコードするGTT ATT GCT CAG CGG TGG CA(配列番号56)。NdeI及びEcoRI部位を用いて、pAMG21ベクター中にPCR産物をクローニングし、配列を確認した。
タンパク質発現。発現のために、形質転換受容性イー・コリGM221細胞中に、全てのpAMG21構築物を形質転換した(GM221は、K12株に由来した。)。40μg/mLカナマイシンが補充されたTB培地(1.2%トリプトン、2.4%酵母抽出物、0.4%グリセロール、72mMK2HPO4及び17mMKH2PO4)中で、形質転換体を一晩(o/n)増殖させた。翌日、このo/n培養物を新鮮な培地中に1:100希釈した。次いで、0.4から0.6の600nmでの光学密度(OD)になるように、細胞を増殖させた。50μg/mLの最終濃度で、N−(3−オキソ−ヘキサノイル)ホモセリンラクトン(HSL)を添加すると、発現が開始した。3から4時間後に、遠心による採集を行った。クマシーゲルによって、発現レベルを可視化し、評価した(図4A−B及び表5参照)。
TMP融合構築物の全ての発現検査は、テリフィックブロスを使用し、5mLの試験チューブを用いて行った。N−(3−オキソ−ヘキサノイル)ホモセリンラクトン(HSL)とともに、細胞を37℃で6時間温置した。4から20%Tris−グリシンゲルを用いて、細胞全体抽出物、可溶性画分及び不溶性画分を分析した。MK6H−G2−SH3−G5−2X(TMP22−7A)構築物は、不溶性組換えタンパク質の約25%とともに優れた発現を示し、可溶性画分の多くはより下のバンド中に存在する(図5AからB)。MK6H−G2−PDZ−G5−2X(TMP22−7Q)構築物は、不溶性画分中に組換えタンパク質の約50%及び可溶性画分中に組換えタンパク質の50%を伴って、極めて優れた発現を示した。MK6H−G2−Fn3−G5−2X(TMP22−7Q)も、不溶性画分中に組換えタンパク質の約15%及び可溶性画分中に残りを伴って、良好に発現した。
タンパク質精製。組織粉砕機を用いて、沈降物質量の5倍の(1g=1mLと仮定して、1容量と定義した。)、約0.1mg/mLのニワトリ卵白リゾチームを加えた室温の50mMtrisHClpH8.0、5mMEDTA中に凍結された細胞ペーストを融解することによって、封入体を調製した。次いで、細胞を崩壊させるために、約12,000PSIで、微小流体装置に懸濁液を2回通過させた。次いで、4℃で、11,300gで50分間、均質化された懸濁液を遠心し、上清を廃棄した。組織粉砕機を用いて、1%デオキシコール酸の1/2容量中に、沈降物を再懸濁し、4℃で、15,300gで40分間遠心し、上清を廃棄した。次いで、組織粉砕機を用いて、水の1/2容量中に沈降物を再懸濁し、4℃で、15,300gで40分間遠心し、上清を廃棄した。SDS−PAGEによって、可溶化液及び洗浄画分を評価した(図6AからE)。
次いで、組織粉砕機を用いて、沈降物質量1g当り50mMtrispH8.0を加えた8M塩酸グアニジン9mLの比率で、洗浄された封入体をまず溶解し、続いて、室温で30分間、穏やかに撹拌しながら、10mMDTTを用いて還元することによって、不溶性タンパク質をタンパク質再折り畳みに供した。次いで、再折り畳み緩衝液カクテル(1M尿素、50mMエタノールアミン、160mMアルギニンHCl、5mMEDTA、0.02%NaN3、pH9.8、4mMシステイン及び1.2mMシスタミンHCl)の100容量部に対して還元され、変性されたタンパク質溶液の1容量部を4℃でゆっくり添加することによって、再折り畳みを開始した。次いで、典型的には2から4日間、穏やかに撹拌しながら、再折り畳み混合物を4℃で温置した。
次いで、0.45μm酢酸セルロースフィルターを通して、再折り畳み混合物をまずろ過することによって、再折り畳みカクテルの精製を行った。次いで、ろ過された溶液を濃縮し、PallOmega3kDaUF/DF膜及びNi−緩衝液A(50mMNaH2PO4、300mMNaCl、pH7.5)を用いて緩衝液を交換した。保持液を除去した後、装置にNi緩衝液Aを流し、これを保持液と合わせた後、0.45μm酢酸セルロースフィルターを通してろ過した。1PHT及び1AB2構築物は、EDTAの不存在下で再折り畳みされたので、これらの構築物に関しては、透析ろ過工程を省略した。緩衝液交換された材料に、500mMイミダゾールの1/100容量を添加し、次いで、約13℃で、Ni緩衝液A中のQiagenNi−NTASuperflowカラムへタンパク質をかけた。Ni緩衝液A、続いて、8%Ni緩衝液B(250mMイミダゾール、50mMNaH2PO4、300mMNaCl、pH7.5)の数カラム容積でカラムを洗浄した。60%緩衝液Bを用いて、タンパク質を溶出した。次いで、3.5kDa膜とともにPierceSlide−A−Lyzerを使用して、7℃で一晩、10mMNaH2PO4、pH7.1に対して、溶出されたタンパク質を透析した。約13℃で、S−緩衝液A(10mMNaH2PO4、pH7.1)中のGEHiTrapSP−HPカラムへ搭載することによって、タンパク質をさらに精製した。S−緩衝液Aの数カラム容量でカラムを洗浄し、次いで、60%S−緩衝液B(1MNaCl、10mMNaH2PO4、pH7.1)への線形グラジエントを用いて溶出した。SDS−PAGE分析に基づいて、画分をプールし、4℃で、3kDa膜を備えたPallMacrsepを用いて、2.47から5.44mg/mLまで濃縮した。次いで、0.22μm酢酸セルロースフィルターを通して、最終産物をろ過した。
次いで、250から340nmへのスペクトル走査を実施することによって、産物の濃度を分析し、下表6に列記されている分子量と280nmの吸光係数を用いて、濃度を計算した。次いで、1と100EU/mgの間で読み取るように試料を希釈し、CharlesRiverLaboratoriesカートリッジ(0.05から5EU/mLの感度)発熱物質アッセイを用いて、発熱物質の含量を測定した。SEC緩衝液(50mMNaH2PO4pH6.9、250mMNaCl)中のPhenomenexSEC3000カラム(7.8×300mm)上へ、1mL/分でタンパク質溶液を注入し、280nmでの吸光度を観察することによって、凝集状態を測定した(図7AからF)。MESSDS走行緩衝液及び非還元NuPAGE搭載緩衝液中において、30分間、200Vで展開する1.0mmの4から12%BsiTrisNuPAGEゲルを用いて、タンパク質の純度を評価した。BostonBiologicalsQuickBlue染色でゲルを染色した(図8AからC)。質量分光法を用いて、産物の分子量を確認した(図9AからE)。
生物活性アッセイ。精製されたOsK1融合物の活性を測定するために、Ca2+及びMg2+を加えたPBS中の0.3%ウシ血清アルブミン中において、検査試料に8回、1:3の系列希釈を行った。実験の2日前に、電圧活性型K+チャネルKv1.3を安定的に発現するCHO細胞をT−175組織培養フラスコ中に(5×106の密度で)播種し、約95%の集密度になるまで増殖させた。実験の直前に、PBSで細胞を洗浄した後、トリプシン(0.25%)とVersene(1:5000)の混合物(2mL)(1:1容積比)を用いて37℃で(3分間)剥離させた。続いて、10%FBS、1×NEAA及びG418の750μg/mLを加えた組織培地(Glutamaxを加えたHAMのF−12、InVitrogen、#31765)10mL中、フラスコ中に細胞を再懸濁し、1000rpmで1.5分間遠心した。3から5×106細胞/mLで、得られた細胞沈降物をPBS中に再懸濁した。自動化された電気生理学システムIonWorksQuattroを用いて、ペプチドがCHO−Kv1.3細胞中のK+電流を阻害する能力を調べた。再懸濁された細胞、アッセイプレート、集合パッチクランプ(PPC)パッチプレート並びに適切な細胞内(90mMK−グルコナート、20mMKF、2mMNaCl、1mMMgCl2、10mMEGTA、10mMHEPES、pH7.35)及び細胞外(Ca2+及びMg2+を加えたPBS)緩衝液をIonWorksQuattro上に配置した。アムホテリシンをベースとした有孔パッチクランプ法を用いて、CHO−Kv1.3細胞から電気生理学的記録を行った。IonWorksQuattroの電圧固定回路を用いて、細胞を−80mVの膜電位に固定し、400m秒間、膜電位を+30mVまで段階的に変化させることによって、電圧によって活性化されるK+電流を誘発させた。対照条件(すなわち、実験の開始時に阻害剤が存在しない。)でK+電流を誘発させ、10から15分後に、検査溶液の存在下で温置した。430m秒と440m秒の間で、平均K+電流振幅を測定した。検査試料の各濃度の存在下でのK+電流の振幅は、同じウェル中の対照条件でのK+電流のパーセントとして表した。次いで、検査溶液中のペプチド濃度の関数としてデータをプロットし、以下のロジスティック式を用いて、IC50値を推定した。(Y=A+((B−A)/(1+((X/C)D)))(Aは最低であり、Bは最大であり、CはIC50であり、Dは勾配であり、Xは濃度範囲であり、YはPOC範囲である。)。
(実施例2)
融合タンパク質のPEG化
Kinstler et al.,N−terminally chemically modified protein compositions and methods、米国特許第5,824,784号に以前記載された方法と同様に、各アミノ基の還元的アルキル化によって、6つの異なるOSK1融合タンパク質(配列番号80から85)を20kDaメトキシ−PEG−アルデヒドでPEG化した。要約すれば、50mMNaOAc、pH5.0中に、2mg/mLになるように、精製された融合タンパク質を希釈し、これに、20kDaメトキシ−PEG−プロピオンアルデヒド(Nektar、Huntsville、AL)を2倍モル過剰で添加した後、10mMの最終濃度を得るために、1Mシアノ水素化ホウ素ナトリウムの十分な容量を添加した。反応を密封し、4℃で一晩穏やかに混合した。反応期間の完了時に、20mMNaOAc、pH4.0で4倍希釈することによって、反応を停止させた。
10mMNaOAc、pH4緩衝液中の5mLSPSepharoseHPHiTrapカラムを用いて、調製用FPLC(Akta,GEHealthcare,Piscataway,NJ)によって、多置換された連結物及び未反応の融合タンパク質から一置換されたPEG連結物を精製し、25カラム容積にわたる線形の0から0.5MNaClグラジエントを用いて溶出した。図10は、20kDaのmPEG−1UEZ−OSK1の精製から得られたクロマトグラムを示しており、他の精製の代表例である。一置換されたPEG連結物を含有する画分を同定するために、溶出されたピーク画分をSDS−PAGEによって評価した。これらをプールし、濃縮し、PBS中に透析した。SDS−PAGEによって、最終の精製されたプールを性質決定し(図11AからB)、さらなる分析に供した。
全血活性アッセイ。PEG化後の化合物のインビトロ全血活性アッセイのために、DMSO(Sigma#D2650)中に化合物を1:3で系列希釈し、次いで、AssayMedium(IscovesDMEM(Gibco#2440−053)+0.1%HumanAlbumin(HumanSerumAlbumin25%USP,Gemini#800−12+1×Pen/Strep/Glu(Gibco#10378−016)+55μM2−メルカプトエタノール(Gibco#21985−023)中へ、ポリプロピレン96ウェルプレート(Corning#3365又は#3957))中の作業濃度の4倍まで希釈した。AssayMedium中へ、作業濃度の4倍まで、試料を1;3で系列希釈した。
96ウェルの平底組織培養プレート(Falcon#35−3072)の各ウェルに試料50μLを添加した。次いで、薬を服用していない健康なドナーから得た、ヘパリン処理されたヒト全血100μLを添加した。プレートを37℃で1時間温置した。温置後、10μMの最終濃度にするための40μMタプシガルギン(AlomoneLabs#T−650)又はアッセイ培地(陰性対照)の50μL/ウェルを添加し、37℃で48時間、プレートを温置した。次いで、丸底ポリプロピレン96ウェルプレート(Corning#3355)中に上清100μLを集め、直ちに分析し、又は−80℃で保存した。
製造業者の推奨に従って、MSDMS6000 4SpotPlates(#N41IB−1)上でサイトカイン(ヒトIL−2及びヒトIFN−γ)を測定した。要約すれば、ウェル当り上清20μLをMSDプレートに添加した後、ウェル当り130μLの検出抗体カクテルをを添加した。次いで、プレートを密封し、室温で一晩、暗所にて振盪した。翌日、MSDSectorHTS装置(MesoScaleDiscoveries,Gaithersburg,MD)上で、プレートを読み取った。次いで、データを分析し、ActivityBase及びXlfitプログラム(IDBS,Guildford,UK)を用いてIC50値を求めた。(下表7)。
融合タンパク質の薬物速度論。融合物の薬物速度論的特性を測定するために使用されたSwissWebsterマウスは、TaconicInc.(名称:Tac:SW)から取得した。マウスは、投薬の時点で8から10週齢であり、平均体重は31gであった。Sani−Chip(Harlan−Teklad,Inc.)ベッド上の静的フィルタートップケージ中において、5匹のグループでマウスを飼育した。放射線照射されたげっ歯類用固形飼料(Harlan−Tekladげっ歯類餌2919)をマウスに与え、逆浸透圧水を自由に飲ませた。マウスは、AAALACによって認証された施設内で飼育した。環境条件及び衛生状態は、実験動物の飼育及び使用のための指針によって設定された基準を満たし、又は上回る。マウスは、12時間の明期、12時間の暗期サイクル(午前6:30から午後6:30)に曝露した。マウス当りに注射された総容積は、2mg/kgで、静脈内に150μLであった。検査化合物の注射から24時間後に動物を安楽死させ(CO2気体吸入)、心臓穿刺によって血液を集めた。血清分離チューブ(B.D.)中に血液を配置した。上記されている全血活性アッセイによって、融合タンパク質のレベルを測定した(図12)。
(実施例3)
ビリンヘッドピースタンパク質融合物及びPEG化
本発明の別の実施形態において、異常に熱安定的な構造を有し、システインを含有しないビリンから得られた自律的に折り畳むタンパク質断片である小さなタンパク質ドメインが選択された。PEG化を可能とするが、薬理学的に不活性な小タンパク質ドメインのN末端又はC末端の何れかにおいて、ペプチド融合物を妨害しないシステインへの変異に適した幾つかの内部部位が同定されている。本明細書中に提供されているのは、ビリンヘッドピース融合プラットフォームが、場合によって、増強された薬物速度論特性のための容易なPEG化を可能としながら、小さな治療用ペプチドの組換え発現を可能とする実施例である。
ビリンは、アクチン繊維の維持及び組織化に関与している巨大な(92.5kDa)のアクチン結合タンパク質であり、吸収性組織中での微小絨毛の形成への関与が推定されている。このタンパク質は、様々な組織中で広く発現されており、ヒト配列が決定されている。(Arpin, M., et al., Sequence of human villin:A large duplicated domain homologous with other actin−severing proteins and a unique small carboxy−terminal domain related to villin specificity.J.Cell Biol., (1988).107:p.1759−1766)。ビリン活性は、2つのドメイン(巨大なコアドメイン(84kDa)及び「ヘッドピース」と称されるずっと小さなC末端ドメイン(8kDa))の間で共有されている。両ドメインは、独立したアクチン結合部位を含有する。ビリンヘッドピースドメインのNMR構造が決定されており、システインスキャン突然変異誘発によって、アクチン結合部位及び独特の構造的特徴がマッピングされている。(Vardar, D., et al., NMR structure of an F−actin−binding “headpiece” motif from villin.J.Mol.Biol.,(1999)294:p.1299−1310; Doering, D. S. and P. T. Matsudaira, Cysteine scanning mutagenesis at 40 of 76 positions in villin headpiece maps the F−actin binding site and structural features of the domain.Biochemistry, (1996)35:p.12677−12685)。ビリンヘッドピースのこれらの研究は、「HP−35」と称され、ヘッドピースの最後の35アミノ酸からなるヘッドピースサブドメインの同定に結び付いた。HP−35ポリペプチドはシステインを含有せず、残りのヘッドピース配列とは独立に、イー・コリ中で容易に発現された。この断片は、安定で、単量体の、優れて秩序化された構造へ自律的に折り畳むことが見出された。(McKnight, C.J., et al., A thermostable 35−residue subdomain within villin headpiece, J. MoI.Biol., (1996)260:p.126−134)。HP−35は、ジスルフィド結合を持たない最小の公知のポリペプチドとして独特であり、異常に高い熱安定性(Tm=70℃)及び塩酸グアニジン変性(>4MGuHCl)に対する耐性を有し、可逆的な折り畳み解除を示す。HP−35サブドメインは、ヘッドピースドメイン中に見出されたアクチン結合部位の幾つかを含有し、HP−35はアクチンを結合しない。(Luna, E.J., et al., Actin−binding polypeptides and nucleic acids encoding the same., US 5,985,608(1999))。完全な状態のヘッドピース構造中に均等な配列とほぼ同一の極めて安定し、非常に稠密な三次元構造を示すHP−35に対して決定されたNMR構造も存在する。(McKnight, J. C, P.T. Matsudaira, and P. S. Kim, NMR structure of the 35−residue villin headpiece subdomain.Nature Structural Biology, (1997).4:p.180−184)。これらの研究は、ヘッドピースドメインの構造的安定性の多くがHP−35サブドメインに由来することを結論付ける。同様に、HP−76と称される最後の76アミノ酸からなるより大きな延長されたビリンヘッドピースドメインも、融合対として性質決定された。
HP35−又はHP76−ペプチド融合タンパク質のその後のPEG化を促進するために、単一のシステイン置換に対する3つの異なる位置を検査した。T48C、A56C又はN68C。これらの変異部位は、3つのヘリックスの各々の溶媒露出された表面上に位置しており、一旦、PEG化された後、治療用ペプチド融合対との妨害を最小化するために、ポリペプチド末端に対して十分に遠位である。これらのシステイン変異の各々は、発現されたヘッドピース変異体中において、十分に耐容され、溶媒露出されていることが示された。(Doering, D. S. and P.T. Matsudaira, Cysteine scanning mutagenesis at 40 of 76 positions in villin headpiece maps the F−actin binding site and structural features of the domain.Biochemistry,(1996).35:p.12677−12685)。実際、68位のシステインは、安定化させることが見出されており、ヘッドピースの熱的安定性を8℃増加させた。HP−35研究の多くはニワトリの配列を用いて行われてきたが、均等なヒト配列との大幅な相同性が存在する(図13)。ヒト配列に対する推定されたシステイン変異部位は、2つの種間で同一でなくても、保存されている。
PTH−HP76融合タンパク質。 本発明の組換え融合タンパク質の一実施形態において、副甲状腺ホルモン(PTH)は、慣用の分子生物学的技術を用いて、ビリンヘッドピースドメインHP76に融合され、以下の配列のポリペプチドをもたらす。
この構築物中で、治療用ペプチドPTHは最初の34アミノ酸に相当し、次の5つのグリシン残基はリンカーに相当し、この後に、PEGへの連結のためのN68C変異(配列番号59中の下線が付された残基)及びIMAC精製を促進するための6ヒスチジン伸長を含むHP76ドメインの76のアミノ酸が続く。
イー・コリ中で発現されると、PTH−HP76融合物は、細胞可溶化液の可溶性及び不溶性画分の両画分中でウェスタンブロットによって検出された。しかしながら、融合タンパク質が可溶性画分から単離されたときに、PTH−HP76分子の幾らかの分解が観察された。これに対して、不溶性画分から単離されたPTH−HP76は、概ね、無傷であるように見受けられた。簡潔に述べると、細胞を溶解し、遠心し、4℃で30分撹拌することによって、不溶性沈降物を8M尿素、10mMNaHPO4、50mMNaCl、10mMDTT、pH7.5中に溶解した。
遠心によって、可溶化されたPTH−HP76を清澄化し、6M尿素、10mMNaHPO4、50mMNaCl、5mM2−メルカプトエタノール、5mMイミダゾール、pH7で上清を1:4希釈した。次いで、Ni−NTAカラム(Qiagen、ドイツ)に、希釈された融合タンパク質を搭載し、線形の5から245mMイミダゾール勾配で溶出した(図14)。SDS−PAGEゲルによってピーク画分を分析し(図15)、PTH−HP76を含有する画分をプールし、濃縮し、50mMNaHPO4、5mMEDTA、pH6.5中に緩衝液交換した。
次いで、1.5倍モル過剰で30kmPEG−マレイミド(Nektar,Huntsville,AL)を添加することによって、単離されたPTH−HP76融合タンパク質をPEG化し、4℃で一晩反応させた。次いで、陽イオン交換クロマトグラフィー(図16)によって連結物を精製し、SDS−PAGEによって分析し(図17)、濃縮し、PBS中に透析した。
PTHによって誘導された高カルシウム血症を測定し、PEG化された合成PTH連結物(「c33」と表記)並びにイー・コリ由来のPTH−HP76及びPEG−PTH−HP76(図18)を比較するマウスでのインビボ研究において、PEG−PTH−HP76を検査した。この研究において、5匹のBDF1マウス(4週齢、雄)の群に、合成PEG−PTH200nmol、イー・コリ由来のPTH−HP76の58.6nmol又はイー・コリ由来のPEG−PTH76の58.6nmolの単回皮下投与を与え、0、2、6、24、48及び72時間に、イオン化されたカルシウム測定を行った。
データは、PTHとのHP76融合物が原核生物の微生物宿主細胞中での治療用ペプチドの発現を可能とし、68位のシステインの取り込みが容易な部位指定PEG化を可能とすることを示す。得られた連結物は、インビボにおいて、活性を有しており、効力があった。
この実施例に提示されているデータは、本発明の組換え融合タンパク質として発現された薬理学的に活性なペプチドが場合によってPEG化できることをさらに示し、及び延長された有効な半減期を示す。
前記記載は例示であって、本発明の実施形態の網羅的な記載ではなく、以下の特許請求の範囲が与えられる。