EP0049399B1 - Verfahren zur Herstellung von Dispersionen hydrophober Farbkuppler in Wasser sowie deren Verwendung bei der Herstellung lichtempfindlicher Aufzeichnungsmaterialien - Google Patents
Verfahren zur Herstellung von Dispersionen hydrophober Farbkuppler in Wasser sowie deren Verwendung bei der Herstellung lichtempfindlicher Aufzeichnungsmaterialien Download PDFInfo
- Publication number
- EP0049399B1 EP0049399B1 EP81107366A EP81107366A EP0049399B1 EP 0049399 B1 EP0049399 B1 EP 0049399B1 EP 81107366 A EP81107366 A EP 81107366A EP 81107366 A EP81107366 A EP 81107366A EP 0049399 B1 EP0049399 B1 EP 0049399B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- dispersions
- acid
- water
- dispersion
- coupler
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired
Links
- 239000006185 dispersion Substances 0.000 title claims description 102
- 238000000034 method Methods 0.000 title claims description 41
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 title claims description 36
- 230000002209 hydrophobic effect Effects 0.000 title claims description 28
- 239000000463 material Substances 0.000 title claims description 6
- 229920002635 polyurethane Polymers 0.000 claims description 35
- 239000004814 polyurethane Substances 0.000 claims description 35
- 239000000203 mixture Substances 0.000 claims description 25
- 239000002904 solvent Substances 0.000 claims description 21
- 239000000126 substance Substances 0.000 claims description 21
- 238000009835 boiling Methods 0.000 claims description 13
- 238000004519 manufacturing process Methods 0.000 claims description 13
- 239000003960 organic solvent Substances 0.000 claims description 11
- 229920000570 polyether Polymers 0.000 claims description 10
- 239000004721 Polyphenylene oxide Substances 0.000 claims description 8
- 125000003010 ionic group Chemical group 0.000 claims description 8
- 238000002360 preparation method Methods 0.000 claims description 4
- 125000002947 alkylene group Chemical group 0.000 claims description 2
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 60
- 239000000243 solution Substances 0.000 description 51
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 35
- 239000010410 layer Substances 0.000 description 27
- 229920000642 polymer Polymers 0.000 description 27
- 239000002253 acid Substances 0.000 description 23
- -1 silver halide Chemical class 0.000 description 22
- 150000001875 compounds Chemical class 0.000 description 20
- 239000002245 particle Substances 0.000 description 20
- 229920000159 gelatin Polymers 0.000 description 17
- 235000019322 gelatine Nutrition 0.000 description 17
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 17
- 108010010803 Gelatin Proteins 0.000 description 16
- 239000008273 gelatin Substances 0.000 description 16
- 235000011852 gelatine desserts Nutrition 0.000 description 16
- 239000000839 emulsion Substances 0.000 description 15
- 239000007787 solid Substances 0.000 description 15
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 12
- 239000000047 product Substances 0.000 description 11
- IKCLCGXPQILATA-UHFFFAOYSA-N 2-chlorobenzoic acid Chemical compound OC(=O)C1=CC=CC=C1Cl IKCLCGXPQILATA-UHFFFAOYSA-N 0.000 description 8
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 8
- DOIRQSBPFJWKBE-UHFFFAOYSA-N dibutyl phthalate Chemical compound CCCCOC(=O)C1=CC=CC=C1C(=O)OCCCC DOIRQSBPFJWKBE-UHFFFAOYSA-N 0.000 description 8
- 229920000126 latex Polymers 0.000 description 8
- 238000011068 loading method Methods 0.000 description 8
- RUFPHBVGCFYCNW-UHFFFAOYSA-N 1-naphthylamine Chemical compound C1=CC=C2C(N)=CC=CC2=C1 RUFPHBVGCFYCNW-UHFFFAOYSA-N 0.000 description 7
- 230000000052 comparative effect Effects 0.000 description 7
- 239000004816 latex Substances 0.000 description 7
- 229920000728 polyester Polymers 0.000 description 7
- 150000003839 salts Chemical class 0.000 description 7
- 125000001273 sulfonato group Chemical group [O-]S(*)(=O)=O 0.000 description 7
- ZWEHNKRNPOVVGH-UHFFFAOYSA-N 2-Butanone Chemical compound CCC(C)=O ZWEHNKRNPOVVGH-UHFFFAOYSA-N 0.000 description 6
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 6
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 6
- LSNNMFCWUKXFEE-UHFFFAOYSA-M Bisulfite Chemical compound OS([O-])=O LSNNMFCWUKXFEE-UHFFFAOYSA-M 0.000 description 6
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 6
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- WNLRTRBMVRJNCN-UHFFFAOYSA-N adipic acid Chemical compound OC(=O)CCCCC(O)=O WNLRTRBMVRJNCN-UHFFFAOYSA-N 0.000 description 6
- 230000015572 biosynthetic process Effects 0.000 description 6
- 229910052709 silver Inorganic materials 0.000 description 6
- 239000004332 silver Substances 0.000 description 6
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 5
- 239000004793 Polystyrene Substances 0.000 description 5
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 description 5
- 150000001412 amines Chemical class 0.000 description 5
- 150000008064 anhydrides Chemical class 0.000 description 5
- 125000000129 anionic group Chemical group 0.000 description 5
- NAQMVNRVTILPCV-UHFFFAOYSA-N hexane-1,6-diamine Chemical compound NCCCCCCN NAQMVNRVTILPCV-UHFFFAOYSA-N 0.000 description 5
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 5
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 5
- 238000002156 mixing Methods 0.000 description 5
- 239000000523 sample Substances 0.000 description 5
- VILCJCGEZXAXTO-UHFFFAOYSA-N 2,2,2-tetramine Chemical compound NCCNCCNCCN VILCJCGEZXAXTO-UHFFFAOYSA-N 0.000 description 4
- IVGRSQBDVIJNDA-UHFFFAOYSA-N 2-(2-aminoethylamino)ethanesulfonic acid Chemical compound NCCNCCS(O)(=O)=O IVGRSQBDVIJNDA-UHFFFAOYSA-N 0.000 description 4
- RPNUMPOLZDHAAY-UHFFFAOYSA-N Diethylenetriamine Chemical compound NCCNCCN RPNUMPOLZDHAAY-UHFFFAOYSA-N 0.000 description 4
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 4
- 229920002396 Polyurea Polymers 0.000 description 4
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 4
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 4
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 4
- 238000010521 absorption reaction Methods 0.000 description 4
- 150000007513 acids Chemical class 0.000 description 4
- 239000007864 aqueous solution Substances 0.000 description 4
- VEZXCJBBBCKRPI-UHFFFAOYSA-N beta-propiolactone Chemical compound O=C1CCO1 VEZXCJBBBCKRPI-UHFFFAOYSA-N 0.000 description 4
- IISBACLAFKSPIT-UHFFFAOYSA-N bisphenol A Chemical compound C=1C=C(O)C=CC=1C(C)(C)C1=CC=C(O)C=C1 IISBACLAFKSPIT-UHFFFAOYSA-N 0.000 description 4
- WERYXYBDKMZEQL-UHFFFAOYSA-N butane-1,4-diol Chemical compound OCCCCO WERYXYBDKMZEQL-UHFFFAOYSA-N 0.000 description 4
- 239000003791 organic solvent mixture Substances 0.000 description 4
- 229920001228 polyisocyanate Polymers 0.000 description 4
- 239000005056 polyisocyanate Substances 0.000 description 4
- 229920003009 polyurethane dispersion Polymers 0.000 description 4
- 159000000000 sodium salts Chemical class 0.000 description 4
- FAGUFWYHJQFNRV-UHFFFAOYSA-N tetraethylenepentamine Chemical compound NCCNCCNCCNCCN FAGUFWYHJQFNRV-UHFFFAOYSA-N 0.000 description 4
- DVKJHBMWWAPEIU-UHFFFAOYSA-N toluene 2,4-diisocyanate Chemical class CC1=CC=C(N=C=O)C=C1N=C=O DVKJHBMWWAPEIU-UHFFFAOYSA-N 0.000 description 4
- WHOZNOZYMBRCBL-OUKQBFOZSA-N (2E)-2-Tetradecenal Chemical compound CCCCCCCCCCC\C=C\C=O WHOZNOZYMBRCBL-OUKQBFOZSA-N 0.000 description 3
- GEYOCULIXLDCMW-UHFFFAOYSA-N 1,2-phenylenediamine Chemical class NC1=CC=CC=C1N GEYOCULIXLDCMW-UHFFFAOYSA-N 0.000 description 3
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 3
- YEJRWHAVMIAJKC-UHFFFAOYSA-N 4-Butyrolactone Chemical compound O=C1CCCO1 YEJRWHAVMIAJKC-UHFFFAOYSA-N 0.000 description 3
- NLHHRLWOUZZQLW-UHFFFAOYSA-N Acrylonitrile Chemical compound C=CC#N NLHHRLWOUZZQLW-UHFFFAOYSA-N 0.000 description 3
- 0 CC(*)*(C)c1c(*)ccc(N**(C)C)c1 Chemical compound CC(*)*(C)c1c(*)ccc(N**(C)C)c1 0.000 description 3
- 229920002284 Cellulose triacetate Polymers 0.000 description 3
- 239000004970 Chain extender Substances 0.000 description 3
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical group C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 3
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 3
- OAKJQQAXSVQMHS-UHFFFAOYSA-N Hydrazine Chemical compound NN OAKJQQAXSVQMHS-UHFFFAOYSA-N 0.000 description 3
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 3
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 3
- DWAQJAXMDSEUJJ-UHFFFAOYSA-M Sodium bisulfite Chemical compound [Na+].OS([O-])=O DWAQJAXMDSEUJJ-UHFFFAOYSA-M 0.000 description 3
- NNLVGZFZQQXQNW-ADJNRHBOSA-N [(2r,3r,4s,5r,6s)-4,5-diacetyloxy-3-[(2s,3r,4s,5r,6r)-3,4,5-triacetyloxy-6-(acetyloxymethyl)oxan-2-yl]oxy-6-[(2r,3r,4s,5r,6s)-4,5,6-triacetyloxy-2-(acetyloxymethyl)oxan-3-yl]oxyoxan-2-yl]methyl acetate Chemical compound O([C@@H]1O[C@@H]([C@H]([C@H](OC(C)=O)[C@H]1OC(C)=O)O[C@H]1[C@@H]([C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](COC(C)=O)O1)OC(C)=O)COC(=O)C)[C@@H]1[C@@H](COC(C)=O)O[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H]1OC(C)=O NNLVGZFZQQXQNW-ADJNRHBOSA-N 0.000 description 3
- 239000001361 adipic acid Substances 0.000 description 3
- 235000011037 adipic acid Nutrition 0.000 description 3
- 125000001931 aliphatic group Chemical group 0.000 description 3
- XXROGKLTLUQVRX-UHFFFAOYSA-N allyl alcohol Chemical compound OCC=C XXROGKLTLUQVRX-UHFFFAOYSA-N 0.000 description 3
- 239000002585 base Substances 0.000 description 3
- 238000006243 chemical reaction Methods 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 150000004985 diamines Chemical class 0.000 description 3
- 229960002380 dibutyl phthalate Drugs 0.000 description 3
- 238000004821 distillation Methods 0.000 description 3
- 239000000975 dye Substances 0.000 description 3
- 239000003995 emulsifying agent Substances 0.000 description 3
- BTCSSZJGUNDROE-UHFFFAOYSA-N gamma-aminobutyric acid Chemical compound NCCCC(O)=O BTCSSZJGUNDROE-UHFFFAOYSA-N 0.000 description 3
- OTGHWLKHGCENJV-UHFFFAOYSA-N glycidic acid Chemical compound OC(=O)C1CO1 OTGHWLKHGCENJV-UHFFFAOYSA-N 0.000 description 3
- RRAMGCGOFNQTLD-UHFFFAOYSA-N hexamethylene diisocyanate Chemical compound O=C=NCCCCCCN=C=O RRAMGCGOFNQTLD-UHFFFAOYSA-N 0.000 description 3
- ACCCMOQWYVYDOT-UHFFFAOYSA-N hexane-1,1-diol Chemical compound CCCCCC(O)O ACCCMOQWYVYDOT-UHFFFAOYSA-N 0.000 description 3
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 3
- IQPQWNKOIGAROB-UHFFFAOYSA-N isocyanate group Chemical group [N-]=C=O IQPQWNKOIGAROB-UHFFFAOYSA-N 0.000 description 3
- 150000002596 lactones Chemical class 0.000 description 3
- 229940044654 phenolsulfonic acid Drugs 0.000 description 3
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 3
- 238000001556 precipitation Methods 0.000 description 3
- 230000001681 protective effect Effects 0.000 description 3
- 238000003756 stirring Methods 0.000 description 3
- AGGIJOLULBJGTQ-UHFFFAOYSA-N sulfoacetic acid Chemical compound OC(=O)CS(O)(=O)=O AGGIJOLULBJGTQ-UHFFFAOYSA-N 0.000 description 3
- 150000008053 sultones Chemical class 0.000 description 3
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 3
- XSQUKJJJFZCRTK-UHFFFAOYSA-N urea group Chemical group NC(=O)N XSQUKJJJFZCRTK-UHFFFAOYSA-N 0.000 description 3
- XTIFKYBZJZGLPQ-UHFFFAOYSA-N (sulfoamino)sulfamic acid Chemical compound OS(=O)(=O)NNS(O)(=O)=O XTIFKYBZJZGLPQ-UHFFFAOYSA-N 0.000 description 2
- NCYNKWQXFADUOZ-UHFFFAOYSA-N 1,1-dioxo-2,1$l^{6}-benzoxathiol-3-one Chemical compound C1=CC=C2C(=O)OS(=O)(=O)C2=C1 NCYNKWQXFADUOZ-UHFFFAOYSA-N 0.000 description 2
- FSSPGSAQUIYDCN-UHFFFAOYSA-N 1,3-Propane sultone Chemical compound O=S1(=O)CCCO1 FSSPGSAQUIYDCN-UHFFFAOYSA-N 0.000 description 2
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 2
- KJCVRFUGPWSIIH-UHFFFAOYSA-N 1-naphthol Chemical compound C1=CC=C2C(O)=CC=CC2=C1 KJCVRFUGPWSIIH-UHFFFAOYSA-N 0.000 description 2
- PTBDIHRZYDMNKB-UHFFFAOYSA-N 2,2-Bis(hydroxymethyl)propionic acid Chemical compound OCC(C)(CO)C(O)=O PTBDIHRZYDMNKB-UHFFFAOYSA-N 0.000 description 2
- JVYDLYGCSIHCMR-UHFFFAOYSA-N 2,2-bis(hydroxymethyl)butanoic acid Chemical compound CCC(CO)(CO)C(O)=O JVYDLYGCSIHCMR-UHFFFAOYSA-N 0.000 description 2
- JVMSQRAXNZPDHF-UHFFFAOYSA-N 2,4-diaminobenzenesulfonic acid Chemical compound NC1=CC=C(S(O)(=O)=O)C(N)=C1 JVMSQRAXNZPDHF-UHFFFAOYSA-N 0.000 description 2
- FALRKNHUBBKYCC-UHFFFAOYSA-N 2-(chloromethyl)pyridine-3-carbonitrile Chemical compound ClCC1=NC=CC=C1C#N FALRKNHUBBKYCC-UHFFFAOYSA-N 0.000 description 2
- QMWGSOMVXSRXQX-UHFFFAOYSA-N 3-sulfobenzoic acid Chemical compound OC(=O)C1=CC=CC(S(O)(=O)=O)=C1 QMWGSOMVXSRXQX-UHFFFAOYSA-N 0.000 description 2
- HVBSAKJJOYLTQU-UHFFFAOYSA-N 4-aminobenzenesulfonic acid Chemical compound NC1=CC=C(S(O)(=O)=O)C=C1 HVBSAKJJOYLTQU-UHFFFAOYSA-N 0.000 description 2
- HWAQOZGATRIYQG-UHFFFAOYSA-N 4-sulfobenzoic acid Chemical compound OC(=O)C1=CC=C(S(O)(=O)=O)C=C1 HWAQOZGATRIYQG-UHFFFAOYSA-N 0.000 description 2
- NIXOWILDQLNWCW-UHFFFAOYSA-N Acrylic acid Chemical compound OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 2
- KAKZBPTYRLMSJV-UHFFFAOYSA-N Butadiene Chemical compound C=CC=C KAKZBPTYRLMSJV-UHFFFAOYSA-N 0.000 description 2
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical compound OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 2
- CERQOIWHTDAKMF-UHFFFAOYSA-N Methacrylic acid Chemical compound CC(=C)C(O)=O CERQOIWHTDAKMF-UHFFFAOYSA-N 0.000 description 2
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 2
- SUZRRICLUFMAQD-UHFFFAOYSA-N N-Methyltaurine Chemical compound CNCCS(O)(=O)=O SUZRRICLUFMAQD-UHFFFAOYSA-N 0.000 description 2
- 239000004952 Polyamide Substances 0.000 description 2
- XOAAWQZATWQOTB-UHFFFAOYSA-N Taurine Natural products NCCS(O)(=O)=O XOAAWQZATWQOTB-UHFFFAOYSA-N 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- FZNCGRZWXLXZSZ-CIQUZCHMSA-N Voglibose Chemical compound OCC(CO)N[C@H]1C[C@](O)(CO)[C@@H](O)[C@H](O)[C@H]1O FZNCGRZWXLXZSZ-CIQUZCHMSA-N 0.000 description 2
- ORLQHILJRHBSAY-UHFFFAOYSA-N [1-(hydroxymethyl)cyclohexyl]methanol Chemical compound OCC1(CO)CCCCC1 ORLQHILJRHBSAY-UHFFFAOYSA-N 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 239000012790 adhesive layer Substances 0.000 description 2
- 229910052783 alkali metal Inorganic materials 0.000 description 2
- 150000001414 amino alcohols Chemical class 0.000 description 2
- 229910021529 ammonia Inorganic materials 0.000 description 2
- QKZIVVMOMKTVIK-UHFFFAOYSA-N anilinomethanesulfonic acid Chemical compound OS(=O)(=O)CNC1=CC=CC=C1 QKZIVVMOMKTVIK-UHFFFAOYSA-N 0.000 description 2
- 125000003118 aryl group Chemical group 0.000 description 2
- MIAUJDCQDVWHEV-UHFFFAOYSA-N benzene-1,2-disulfonic acid Chemical compound OS(=O)(=O)C1=CC=CC=C1S(O)(=O)=O MIAUJDCQDVWHEV-UHFFFAOYSA-N 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- 229940106691 bisphenol a Drugs 0.000 description 2
- 239000000084 colloidal system Substances 0.000 description 2
- 238000001816 cooling Methods 0.000 description 2
- 238000011161 development Methods 0.000 description 2
- 238000000502 dialysis Methods 0.000 description 2
- 125000005442 diisocyanate group Chemical group 0.000 description 2
- ZZTCPWRAHWXWCH-UHFFFAOYSA-N diphenylmethanediamine Chemical compound C=1C=CC=CC=1C(N)(N)C1=CC=CC=C1 ZZTCPWRAHWXWCH-UHFFFAOYSA-N 0.000 description 2
- 239000004815 dispersion polymer Substances 0.000 description 2
- 238000001035 drying Methods 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- UNXHWFMMPAWVPI-ZXZARUISSA-N erythritol Chemical compound OC[C@H](O)[C@H](O)CO UNXHWFMMPAWVPI-ZXZARUISSA-N 0.000 description 2
- 235000011187 glycerol Nutrition 0.000 description 2
- IIXGBDGCPUYARL-UHFFFAOYSA-N hydroxysulfamic acid Chemical compound ONS(O)(=O)=O IIXGBDGCPUYARL-UHFFFAOYSA-N 0.000 description 2
- 238000010348 incorporation Methods 0.000 description 2
- 150000007529 inorganic bases Chemical class 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- 229940098779 methanesulfonic acid Drugs 0.000 description 2
- AFVFQIVMOAPDHO-UHFFFAOYSA-N methanesulfonic acid Substances CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 2
- DNIAPMSPPWPWGF-UHFFFAOYSA-N monopropylene glycol Natural products CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 2
- LSHROXHEILXKHM-UHFFFAOYSA-N n'-[2-[2-[2-(2-aminoethylamino)ethylamino]ethylamino]ethyl]ethane-1,2-diamine Chemical compound NCCNCCNCCNCCNCCN LSHROXHEILXKHM-UHFFFAOYSA-N 0.000 description 2
- AQGNVWRYTKPRMR-UHFFFAOYSA-N n'-[2-[2-[2-[2-(2-aminoethylamino)ethylamino]ethylamino]ethylamino]ethyl]ethane-1,2-diamine Chemical compound NCCNCCNCCNCCNCCNCCN AQGNVWRYTKPRMR-UHFFFAOYSA-N 0.000 description 2
- 230000003287 optical effect Effects 0.000 description 2
- MHYFEEDKONKGEB-UHFFFAOYSA-N oxathiane 2,2-dioxide Chemical compound O=S1(=O)CCCCO1 MHYFEEDKONKGEB-UHFFFAOYSA-N 0.000 description 2
- WWQUDCOYJDOYEZ-UHFFFAOYSA-N oxo(sulfocarbonyloxy)methanesulfonic acid Chemical class OS(=O)(=O)C(=O)OC(=O)S(O)(=O)=O WWQUDCOYJDOYEZ-UHFFFAOYSA-N 0.000 description 2
- XNGIFLGASWRNHJ-UHFFFAOYSA-N phthalic acid Chemical compound OC(=O)C1=CC=CC=C1C(O)=O XNGIFLGASWRNHJ-UHFFFAOYSA-N 0.000 description 2
- 229920002647 polyamide Polymers 0.000 description 2
- 229920000768 polyamine Polymers 0.000 description 2
- 229920006149 polyester-amide block copolymer Polymers 0.000 description 2
- 229920006324 polyoxymethylene Polymers 0.000 description 2
- 238000012545 processing Methods 0.000 description 2
- 229960000380 propiolactone Drugs 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 239000013049 sediment Substances 0.000 description 2
- 238000004062 sedimentation Methods 0.000 description 2
- 230000035945 sensitivity Effects 0.000 description 2
- ADZWSOLPGZMUMY-UHFFFAOYSA-M silver bromide Chemical compound [Ag]Br ADZWSOLPGZMUMY-UHFFFAOYSA-M 0.000 description 2
- 235000010267 sodium hydrogen sulphite Nutrition 0.000 description 2
- 229940014800 succinic anhydride Drugs 0.000 description 2
- 150000005846 sugar alcohols Polymers 0.000 description 2
- IIACRCGMVDHOTQ-UHFFFAOYSA-N sulfamic acid Chemical class NS(O)(=O)=O IIACRCGMVDHOTQ-UHFFFAOYSA-N 0.000 description 2
- 150000003460 sulfonic acids Chemical class 0.000 description 2
- AKEJUJNQAAGONA-UHFFFAOYSA-N sulfur trioxide Chemical compound O=S(=O)=O AKEJUJNQAAGONA-UHFFFAOYSA-N 0.000 description 2
- 229960003080 taurine Drugs 0.000 description 2
- 229960001124 trientine Drugs 0.000 description 2
- NLVXSWCKKBEXTG-UHFFFAOYSA-N vinylsulfonic acid Chemical compound OS(=O)(=O)C=C NLVXSWCKKBEXTG-UHFFFAOYSA-N 0.000 description 2
- 239000000080 wetting agent Substances 0.000 description 2
- DNIAPMSPPWPWGF-VKHMYHEASA-N (+)-propylene glycol Chemical compound C[C@H](O)CO DNIAPMSPPWPWGF-VKHMYHEASA-N 0.000 description 1
- MPCVXQVIIJHCIP-UHFFFAOYSA-N (2,4-dichlorophenyl)sulfamic acid Chemical compound ClC1=CC=C(NS(=O)(=O)O)C(=C1)Cl MPCVXQVIIJHCIP-UHFFFAOYSA-N 0.000 description 1
- RSDQBPGKMDFRHH-MJVIGCOGSA-N (3s,3as,5ar,9bs)-3,5a,9-trimethyl-3a,4,5,7,8,9b-hexahydro-3h-benzo[g][1]benzofuran-2,6-dione Chemical compound O=C([C@]1(C)CC2)CCC(C)=C1[C@@H]1[C@@H]2[C@H](C)C(=O)O1 RSDQBPGKMDFRHH-MJVIGCOGSA-N 0.000 description 1
- DNIAPMSPPWPWGF-GSVOUGTGSA-N (R)-(-)-Propylene glycol Chemical compound C[C@@H](O)CO DNIAPMSPPWPWGF-GSVOUGTGSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- ORTVZLZNOYNASJ-UPHRSURJSA-N (z)-but-2-ene-1,4-diol Chemical compound OC\C=C/CO ORTVZLZNOYNASJ-UPHRSURJSA-N 0.000 description 1
- NFIHAMZXPVCVEG-UAIGNFCESA-N (z)-but-2-enedioic acid;ethene Chemical group C=C.C=C.OC(=O)\C=C/C(O)=O NFIHAMZXPVCVEG-UAIGNFCESA-N 0.000 description 1
- RBNPOMFGQQGHHO-UHFFFAOYSA-N -2,3-Dihydroxypropanoic acid Natural products OCC(O)C(O)=O RBNPOMFGQQGHHO-UHFFFAOYSA-N 0.000 description 1
- YMBJHDGTYWEKOY-UHFFFAOYSA-N 1,2-diaminopropan-1-ol Chemical compound CC(N)C(N)O YMBJHDGTYWEKOY-UHFFFAOYSA-N 0.000 description 1
- ZPFAVCIQZKRBGF-UHFFFAOYSA-N 1,3,2-dioxathiolane 2,2-dioxide Chemical compound O=S1(=O)OCCO1 ZPFAVCIQZKRBGF-UHFFFAOYSA-N 0.000 description 1
- VGHSXKTVMPXHNG-UHFFFAOYSA-N 1,3-diisocyanatobenzene Chemical compound O=C=NC1=CC=CC(N=C=O)=C1 VGHSXKTVMPXHNG-UHFFFAOYSA-N 0.000 description 1
- YPFDHNVEDLHUCE-UHFFFAOYSA-N 1,3-propanediol Substances OCCCO YPFDHNVEDLHUCE-UHFFFAOYSA-N 0.000 description 1
- ZRHUHDUEXWHZMA-UHFFFAOYSA-N 1,4-dihydropyrazol-5-one Chemical class O=C1CC=NN1 ZRHUHDUEXWHZMA-UHFFFAOYSA-N 0.000 description 1
- ALQLPWJFHRMHIU-UHFFFAOYSA-N 1,4-diisocyanatobenzene Chemical compound O=C=NC1=CC=C(N=C=O)C=C1 ALQLPWJFHRMHIU-UHFFFAOYSA-N 0.000 description 1
- CDMDQYCEEKCBGR-UHFFFAOYSA-N 1,4-diisocyanatocyclohexane Chemical compound O=C=NC1CCC(N=C=O)CC1 CDMDQYCEEKCBGR-UHFFFAOYSA-N 0.000 description 1
- SBJCUZQNHOLYMD-UHFFFAOYSA-N 1,5-Naphthalene diisocyanate Chemical compound C1=CC=C2C(N=C=O)=CC=CC2=C1N=C=O SBJCUZQNHOLYMD-UHFFFAOYSA-N 0.000 description 1
- OOGRBHFGPRFBJF-UHFFFAOYSA-N 1-[(4-aminobenzoyl)amino]-1,3-diphenylurea Chemical compound NC1=CC=C(C=C1)C(=O)NN(C(=O)NC1=CC=CC=C1)C1=CC=CC=C1 OOGRBHFGPRFBJF-UHFFFAOYSA-N 0.000 description 1
- KPAPHODVWOVUJL-UHFFFAOYSA-N 1-benzofuran;1h-indene Chemical compound C1=CC=C2CC=CC2=C1.C1=CC=C2OC=CC2=C1 KPAPHODVWOVUJL-UHFFFAOYSA-N 0.000 description 1
- XHWHHMNORMIBBB-UHFFFAOYSA-N 2,2,3,3-tetrahydroxybutanedioic acid Chemical compound OC(=O)C(O)(O)C(O)(O)C(O)=O XHWHHMNORMIBBB-UHFFFAOYSA-N 0.000 description 1
- CUUNWWCQMKJKRR-UHFFFAOYSA-N 2,2-dimethylpropane-1,3-diol;hexanedioic acid;hexane-1,1-diol Chemical compound OCC(C)(C)CO.CCCCCC(O)O.OC(=O)CCCCC(O)=O CUUNWWCQMKJKRR-UHFFFAOYSA-N 0.000 description 1
- KKTUQAYCCLMNOA-UHFFFAOYSA-N 2,3-diaminobenzoic acid Chemical class NC1=CC=CC(C(O)=O)=C1N KKTUQAYCCLMNOA-UHFFFAOYSA-N 0.000 description 1
- FRSFUBGQKHJCKM-UHFFFAOYSA-N 2,3-diaminonaphthalene-1-carboxylic acid Chemical class C1=CC=C2C(C(O)=O)=C(N)C(N)=CC2=C1 FRSFUBGQKHJCKM-UHFFFAOYSA-N 0.000 description 1
- VOZKAJLKRJDJLL-UHFFFAOYSA-N 2,4-diaminotoluene Chemical compound CC1=CC=C(N)C=C1N VOZKAJLKRJDJLL-UHFFFAOYSA-N 0.000 description 1
- SMZOUWXMTYCWNB-UHFFFAOYSA-N 2-(2-methoxy-5-methylphenyl)ethanamine Chemical compound COC1=CC=C(C)C=C1CCN SMZOUWXMTYCWNB-UHFFFAOYSA-N 0.000 description 1
- OEPOKWHJYJXUGD-UHFFFAOYSA-N 2-(3-phenylmethoxyphenyl)-1,3-thiazole-4-carbaldehyde Chemical compound O=CC1=CSC(C=2C=C(OCC=3C=CC=CC=3)C=CC=2)=N1 OEPOKWHJYJXUGD-UHFFFAOYSA-N 0.000 description 1
- IPRSYPLQDZLFFB-UHFFFAOYSA-N 2-(butylamino)ethanesulfonic acid Chemical compound CCCCNCCS(O)(=O)=O IPRSYPLQDZLFFB-UHFFFAOYSA-N 0.000 description 1
- LRQKBLKVPFOOQJ-UHFFFAOYSA-N 2-aminohexanoic acid Chemical compound CCCCC(N)C(O)=O LRQKBLKVPFOOQJ-UHFFFAOYSA-N 0.000 description 1
- LODHFNUFVRVKTH-ZHACJKMWSA-N 2-hydroxy-n'-[(e)-3-phenylprop-2-enoyl]benzohydrazide Chemical compound OC1=CC=CC=C1C(=O)NNC(=O)\C=C\C1=CC=CC=C1 LODHFNUFVRVKTH-ZHACJKMWSA-N 0.000 description 1
- RITSKNJGNRPFCN-UHFFFAOYSA-N 2-oxo-2-(2-sulfoacetyl)oxyethanesulfonic acid Chemical compound OS(=O)(=O)CC(=O)OC(=O)CS(O)(=O)=O RITSKNJGNRPFCN-UHFFFAOYSA-N 0.000 description 1
- AGBXYHCHUYARJY-UHFFFAOYSA-N 2-phenylethenesulfonic acid Chemical compound OS(=O)(=O)C=CC1=CC=CC=C1 AGBXYHCHUYARJY-UHFFFAOYSA-N 0.000 description 1
- JMTMSDXUXJISAY-UHFFFAOYSA-N 2H-benzotriazol-4-ol Chemical compound OC1=CC=CC2=C1N=NN2 JMTMSDXUXJISAY-UHFFFAOYSA-N 0.000 description 1
- UPMLOUAZCHDJJD-UHFFFAOYSA-N 4,4'-Diphenylmethane Diisocyanate Chemical compound C1=CC(N=C=O)=CC=C1CC1=CC=C(N=C=O)C=C1 UPMLOUAZCHDJJD-UHFFFAOYSA-N 0.000 description 1
- HLBLWEWZXPIGSM-UHFFFAOYSA-N 4-Aminophenyl ether Chemical compound C1=CC(N)=CC=C1OC1=CC=C(N)C=C1 HLBLWEWZXPIGSM-UHFFFAOYSA-N 0.000 description 1
- BLFRQYKZFKYQLO-UHFFFAOYSA-N 4-aminobutan-1-ol Chemical compound NCCCCO BLFRQYKZFKYQLO-UHFFFAOYSA-N 0.000 description 1
- JXBUOZMYKQDZFY-UHFFFAOYSA-N 4-hydroxybenzene-1,3-disulfonic acid Chemical compound OC1=CC=C(S(O)(=O)=O)C=C1S(O)(=O)=O JXBUOZMYKQDZFY-UHFFFAOYSA-N 0.000 description 1
- SLXKOJJOQWFEFD-UHFFFAOYSA-N 6-aminohexanoic acid Chemical compound NCCCCCC(O)=O SLXKOJJOQWFEFD-UHFFFAOYSA-N 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- YWONYYSFBAQWAE-UHFFFAOYSA-N CC(C)(C)c(cc1C2=CCC=C2)ccc1OC(F)(F)F Chemical compound CC(C)(C)c(cc1C2=CCC=C2)ccc1OC(F)(F)F YWONYYSFBAQWAE-UHFFFAOYSA-N 0.000 description 1
- CDARHNIJUAICLB-UHFFFAOYSA-N CC(CC(C=C1)Cl)=C1OC Chemical compound CC(CC(C=C1)Cl)=C1OC CDARHNIJUAICLB-UHFFFAOYSA-N 0.000 description 1
- KXDHJXZQYSOELW-UHFFFAOYSA-N Carbamic acid Chemical class NC(O)=O KXDHJXZQYSOELW-UHFFFAOYSA-N 0.000 description 1
- RBNPOMFGQQGHHO-UWTATZPHSA-N D-glyceric acid Chemical compound OC[C@@H](O)C(O)=O RBNPOMFGQQGHHO-UWTATZPHSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 241000360590 Erythrites Species 0.000 description 1
- 239000004386 Erythritol Substances 0.000 description 1
- UNXHWFMMPAWVPI-UHFFFAOYSA-N Erythritol Natural products OCC(O)C(O)CO UNXHWFMMPAWVPI-UHFFFAOYSA-N 0.000 description 1
- JOYRKODLDBILNP-UHFFFAOYSA-N Ethyl urethane Chemical compound CCOC(N)=O JOYRKODLDBILNP-UHFFFAOYSA-N 0.000 description 1
- 239000001828 Gelatine Substances 0.000 description 1
- IWYRWIUNAVNFPE-UHFFFAOYSA-N Glycidaldehyde Chemical compound O=CC1CO1 IWYRWIUNAVNFPE-UHFFFAOYSA-N 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 1
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 239000005058 Isophorone diisocyanate Substances 0.000 description 1
- YZBOVSFWWNVKRJ-UHFFFAOYSA-N Monobutylphthalate Chemical compound CCCCOC(=O)C1=CC=CC=C1C(O)=O YZBOVSFWWNVKRJ-UHFFFAOYSA-N 0.000 description 1
- WUGQZFFCHPXWKQ-UHFFFAOYSA-N Propanolamine Chemical compound NCCCO WUGQZFFCHPXWKQ-UHFFFAOYSA-N 0.000 description 1
- YGSDEFSMJLZEOE-UHFFFAOYSA-N Salicylic acid Natural products OC(=O)C1=CC=CC=C1O YGSDEFSMJLZEOE-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- RSDQBPGKMDFRHH-UHFFFAOYSA-N Taurin Natural products C1CC2(C)C(=O)CCC(C)=C2C2C1C(C)C(=O)O2 RSDQBPGKMDFRHH-UHFFFAOYSA-N 0.000 description 1
- 230000006750 UV protection Effects 0.000 description 1
- BZHJMEDXRYGGRV-UHFFFAOYSA-N Vinyl chloride Chemical compound ClC=C BZHJMEDXRYGGRV-UHFFFAOYSA-N 0.000 description 1
- KXBFLNPZHXDQLV-UHFFFAOYSA-N [cyclohexyl(diisocyanato)methyl]cyclohexane Chemical compound C1CCCCC1C(N=C=O)(N=C=O)C1CCCCC1 KXBFLNPZHXDQLV-UHFFFAOYSA-N 0.000 description 1
- DHKHKXVYLBGOIT-UHFFFAOYSA-N acetaldehyde Diethyl Acetal Natural products CCOC(C)OCC DHKHKXVYLBGOIT-UHFFFAOYSA-N 0.000 description 1
- 150000001241 acetals Chemical class 0.000 description 1
- PFLUPZGCTVGDLV-UHFFFAOYSA-N acetone azine Chemical compound CC(C)=NN=C(C)C PFLUPZGCTVGDLV-UHFFFAOYSA-N 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 150000001447 alkali salts Chemical class 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- OOMGJVYAAJCVCH-UHFFFAOYSA-N amino(carboxy)carbamic acid Chemical class OC(=O)N(N)C(O)=O OOMGJVYAAJCVCH-UHFFFAOYSA-N 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 150000004982 aromatic amines Chemical class 0.000 description 1
- 150000004984 aromatic diamines Chemical class 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- UCMIRNVEIXFBKS-UHFFFAOYSA-N beta-alanine Chemical compound NCCC(O)=O UCMIRNVEIXFBKS-UHFFFAOYSA-N 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 238000004061 bleaching Methods 0.000 description 1
- OIPQUBBCOVJSNS-UHFFFAOYSA-L bromo(iodo)silver Chemical compound Br[Ag]I OIPQUBBCOVJSNS-UHFFFAOYSA-L 0.000 description 1
- MTAZNLWOLGHBHU-UHFFFAOYSA-N butadiene-styrene rubber Chemical compound C=CC=C.C=CC1=CC=CC=C1 MTAZNLWOLGHBHU-UHFFFAOYSA-N 0.000 description 1
- CDQSJQSWAWPGKG-UHFFFAOYSA-N butane-1,1-diol Chemical compound CCCC(O)O CDQSJQSWAWPGKG-UHFFFAOYSA-N 0.000 description 1
- 239000004202 carbamide Substances 0.000 description 1
- OWIUPIRUAQMTTK-UHFFFAOYSA-N carbazic acid Chemical class NNC(O)=O OWIUPIRUAQMTTK-UHFFFAOYSA-N 0.000 description 1
- 150000001720 carbohydrates Chemical class 0.000 description 1
- 235000014633 carbohydrates Nutrition 0.000 description 1
- 150000004649 carbonic acid derivatives Chemical class 0.000 description 1
- 150000001735 carboxylic acids Chemical class 0.000 description 1
- VSANMHWDSONVEE-UHFFFAOYSA-N carbyl sulfate Chemical compound O=S1(=O)CCOS(=O)(=O)O1 VSANMHWDSONVEE-UHFFFAOYSA-N 0.000 description 1
- 239000004359 castor oil Substances 0.000 description 1
- 235000019438 castor oil Nutrition 0.000 description 1
- 239000007795 chemical reaction product Substances 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 229920001577 copolymer Polymers 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- VKIRRGRTJUUZHS-UHFFFAOYSA-N cyclohexane-1,4-diamine Chemical compound NC1CCC(N)CC1 VKIRRGRTJUUZHS-UHFFFAOYSA-N 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- 229940009714 erythritol Drugs 0.000 description 1
- 235000019414 erythritol Nutrition 0.000 description 1
- FYZZJDABXBPMOG-UHFFFAOYSA-N ethanol;n-methylmethanamine Chemical compound CCO.CNC FYZZJDABXBPMOG-UHFFFAOYSA-N 0.000 description 1
- 238000001704 evaporation Methods 0.000 description 1
- ANSXAPJVJOKRDJ-UHFFFAOYSA-N furo[3,4-f][2]benzofuran-1,3,5,7-tetrone Chemical compound C1=C2C(=O)OC(=O)C2=CC2=C1C(=O)OC2=O ANSXAPJVJOKRDJ-UHFFFAOYSA-N 0.000 description 1
- 229960003692 gamma aminobutyric acid Drugs 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 229960005150 glycerol Drugs 0.000 description 1
- ZEMPKEQAKRGZGQ-XOQCFJPHSA-N glycerol triricinoleate Natural products CCCCCC[C@@H](O)CC=CCCCCCCCC(=O)OC[C@@H](COC(=O)CCCCCCCC=CC[C@@H](O)CCCCCC)OC(=O)CCCCCCCC=CC[C@H](O)CCCCCC ZEMPKEQAKRGZGQ-XOQCFJPHSA-N 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 238000010559 graft polymerization reaction Methods 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 125000000623 heterocyclic group Chemical group 0.000 description 1
- 239000001257 hydrogen Substances 0.000 description 1
- 229910052739 hydrogen Inorganic materials 0.000 description 1
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 1
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- 150000001261 hydroxy acids Chemical class 0.000 description 1
- PTFYQSWHBLOXRZ-UHFFFAOYSA-N imidazo[4,5-e]indazole Chemical class C1=CC2=NC=NC2=C2C=NN=C21 PTFYQSWHBLOXRZ-UHFFFAOYSA-N 0.000 description 1
- LOCAIGRSOJUCTB-UHFFFAOYSA-N indazol-3-one Chemical class C1=CC=C2C(=O)N=NC2=C1 LOCAIGRSOJUCTB-UHFFFAOYSA-N 0.000 description 1
- 238000002329 infrared spectrum Methods 0.000 description 1
- NIMLQBUJDJZYEJ-UHFFFAOYSA-N isophorone diisocyanate Chemical compound CC1(C)CC(N=C=O)CC(C)(CN=C=O)C1 NIMLQBUJDJZYEJ-UHFFFAOYSA-N 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- FPYJFEHAWHCUMM-UHFFFAOYSA-N maleic anhydride Chemical compound O=C1OC(=O)C=C1 FPYJFEHAWHCUMM-UHFFFAOYSA-N 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 229910000000 metal hydroxide Inorganic materials 0.000 description 1
- 150000004692 metal hydroxides Chemical class 0.000 description 1
- XPZWXGJBJZRTLB-UHFFFAOYSA-N n-methylmethanamine;propan-1-ol Chemical compound CNC.CCCO XPZWXGJBJZRTLB-UHFFFAOYSA-N 0.000 description 1
- 150000004780 naphthols Chemical class 0.000 description 1
- SLCVBVWXLSEKPL-UHFFFAOYSA-N neopentyl glycol Chemical compound OCC(C)(C)CO SLCVBVWXLSEKPL-UHFFFAOYSA-N 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 150000007530 organic bases Chemical class 0.000 description 1
- AIIAHNREQDTRFI-UHFFFAOYSA-N oxiran-2-ylmethanesulfonic acid Chemical compound OS(=O)(=O)CC1CO1 AIIAHNREQDTRFI-UHFFFAOYSA-N 0.000 description 1
- 150000002989 phenols Chemical class 0.000 description 1
- UVLIBCLZSTTXAZ-UHFFFAOYSA-N phenyl-(sulfoamino)sulfamic acid Chemical compound OS(=O)(=O)NN(S(O)(=O)=O)C1=CC=CC=C1 UVLIBCLZSTTXAZ-UHFFFAOYSA-N 0.000 description 1
- 150000004986 phenylenediamines Chemical class 0.000 description 1
- LGRFSURHDFAFJT-UHFFFAOYSA-N phthalic anhydride Chemical class C1=CC=C2C(=O)OC(=O)C2=C1 LGRFSURHDFAFJT-UHFFFAOYSA-N 0.000 description 1
- 125000000612 phthaloyl group Chemical group C(C=1C(C(=O)*)=CC=CC1)(=O)* 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 238000006116 polymerization reaction Methods 0.000 description 1
- 229920005862 polyol Polymers 0.000 description 1
- 150000003077 polyols Chemical class 0.000 description 1
- 229920002223 polystyrene Polymers 0.000 description 1
- 229920000166 polytrimethylene carbonate Polymers 0.000 description 1
- 229920003226 polyurethane urea Polymers 0.000 description 1
- 229920002689 polyvinyl acetate Polymers 0.000 description 1
- 239000011118 polyvinyl acetate Substances 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 150000003142 primary aromatic amines Chemical class 0.000 description 1
- 230000002035 prolonged effect Effects 0.000 description 1
- 235000013772 propylene glycol Nutrition 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 238000007142 ring opening reaction Methods 0.000 description 1
- 229960004889 salicylic acid Drugs 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 229940079827 sodium hydrogen sulfite Drugs 0.000 description 1
- JHJUUEHSAZXEEO-UHFFFAOYSA-M sodium;4-dodecylbenzenesulfonate Chemical compound [Na+].CCCCCCCCCCCCC1=CC=C(S([O-])(=O)=O)C=C1 JHJUUEHSAZXEEO-UHFFFAOYSA-M 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
- 229950000244 sulfanilic acid Drugs 0.000 description 1
- DIORMHZUUKOISG-UHFFFAOYSA-N sulfoformic acid Chemical class OC(=O)S(O)(=O)=O DIORMHZUUKOISG-UHFFFAOYSA-N 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 1
- 238000000108 ultra-filtration Methods 0.000 description 1
- 238000005292 vacuum distillation Methods 0.000 description 1
- 229920002554 vinyl polymer Polymers 0.000 description 1
- 229910052724 xenon Inorganic materials 0.000 description 1
- FHNFHKCVQCLJFQ-UHFFFAOYSA-N xenon atom Chemical compound [Xe] FHNFHKCVQCLJFQ-UHFFFAOYSA-N 0.000 description 1
- 238000004383 yellowing Methods 0.000 description 1
Classifications
-
- G—PHYSICS
- G03—PHOTOGRAPHY; CINEMATOGRAPHY; ANALOGOUS TECHNIQUES USING WAVES OTHER THAN OPTICAL WAVES; ELECTROGRAPHY; HOLOGRAPHY
- G03C—PHOTOSENSITIVE MATERIALS FOR PHOTOGRAPHIC PURPOSES; PHOTOGRAPHIC PROCESSES, e.g. CINE, X-RAY, COLOUR, STEREO-PHOTOGRAPHIC PROCESSES; AUXILIARY PROCESSES IN PHOTOGRAPHY
- G03C1/00—Photosensitive materials
- G03C1/005—Silver halide emulsions; Preparation thereof; Physical treatment thereof; Incorporation of additives therein
-
- G—PHYSICS
- G03—PHOTOGRAPHY; CINEMATOGRAPHY; ANALOGOUS TECHNIQUES USING WAVES OTHER THAN OPTICAL WAVES; ELECTROGRAPHY; HOLOGRAPHY
- G03C—PHOTOSENSITIVE MATERIALS FOR PHOTOGRAPHIC PURPOSES; PHOTOGRAPHIC PROCESSES, e.g. CINE, X-RAY, COLOUR, STEREO-PHOTOGRAPHIC PROCESSES; AUXILIARY PROCESSES IN PHOTOGRAPHY
- G03C1/00—Photosensitive materials
- G03C1/005—Silver halide emulsions; Preparation thereof; Physical treatment thereof; Incorporation of additives therein
- G03C1/04—Silver halide emulsions; Preparation thereof; Physical treatment thereof; Incorporation of additives therein with macromolecular additives; with layer-forming substances
-
- G—PHYSICS
- G03—PHOTOGRAPHY; CINEMATOGRAPHY; ANALOGOUS TECHNIQUES USING WAVES OTHER THAN OPTICAL WAVES; ELECTROGRAPHY; HOLOGRAPHY
- G03C—PHOTOSENSITIVE MATERIALS FOR PHOTOGRAPHIC PURPOSES; PHOTOGRAPHIC PROCESSES, e.g. CINE, X-RAY, COLOUR, STEREO-PHOTOGRAPHIC PROCESSES; AUXILIARY PROCESSES IN PHOTOGRAPHY
- G03C7/00—Multicolour photographic processes or agents therefor; Regeneration of such processing agents; Photosensitive materials for multicolour processes
- G03C7/30—Colour processes using colour-coupling substances; Materials therefor; Preparing or processing such materials
- G03C7/388—Processes for the incorporation in the emulsion of substances liberating photographically active agents or colour-coupling substances; Solvents therefor
- G03C7/3882—Processes for the incorporation in the emulsion of substances liberating photographically active agents or colour-coupling substances; Solvents therefor characterised by the use of a specific polymer or latex
Definitions
- the invention relates to a process for the production of dispersions of hydrophobic color couplers with the aid of polyurethanes and the use of such dispersions for the production of light-sensitive recording layers.
- DE-OS 1812 578 it is known to dissolve color couplers in an emulsion copolymer of styrene / butadiene, acrylonitrile / butadiene or vinyl chloride / vinylidene chloride and to add this solution to a photographic emulsion.
- DE-OS 2 541 230 relates to a method for loading polymer particles, which are in the form of a polymer latex, with hydrophobic substances by mixing the latex with a solution of the hydrophobic substance in a water-miscible solvent.
- a photographic material which contains an anionic polyurethane in one or more of its gelatin layers, in which a water-insoluble optical brightener is contained.
- the amount of the optical brightener which can be introduced into the gelatin layer with the aid of the polyurethane is limited to a maximum of 5% by weight.
- polyurethanes are described in mixtures of high-boiling and low-boiling solvents for introducing photographic additives into photographic pouring solutions.
- a disadvantage of the process is the additional loading of the photographic layers thus produced with the high-boiling solvents.
- the ballast of high-boiling solvents hinders the formation of thin layers, as are required for recordings with high sharpness.
- the precipitation dispersion process used here according to Angew. Macromol. Chem., 72 (1978), p. 115 ff. Requires considerable amounts of auxiliary solvents if it is to lead to reasonably fine-grain dispersions. This considerably limits the economic usability of the process.
- the polyurethane latexes known from European patent application 0014921 and loaded with hydrophobic compounds are produced by loading the finished polymer dispersion, the particle size of which is therefore already fixed.
- a disadvantage of this procedure is that the particles are enlarged by the loading process. This gives dispersions which are coarser than the starting dispersions and which therefore tend to sediment and can cloud the photographic layers.
- the object of the invention is to develop a method which enables the production of stable, fine-grained dispersions of hydrophobic substances in water with the least possible technical outlay.
- the invention relates to a process for the preparation of dispersions of hydrophobic substances in water by loading a polyurethane which is ionomeric and contains 4 to 180 milliequivalents per 100 g of ionic groups or groups which can be converted into ionic groups and / or which contains 1 to 20% by weight. % of alkylene oxide units of the formula ⁇ CH 2 ⁇ CH 2 ⁇ O ⁇ built into a polyether chain, by dissolving the polyurethane together with the hydrophobic substance in an organic, water-miscible solvent with a boiling point below 120 ° C.
- the polyether chain can be contained laterally or in the main chain.
- the polyurethanes which can be used according to the invention include polyurethanes and e.g. B. polyester polyurethanes, polyether polyurethanes containing 4 to 100 milliequivalents per 100 g of ionic groups or groups which can be converted into ionic groups and / or such polyurethanes which contain 1 to 20% by weight of ethylene oxide units of the formula ⁇ CH incorporated within a polyethylene chain 2 ⁇ CH 2 ⁇ O ⁇ contain, where the polyether chain can be contained laterally or in the main chain.
- Polyurethanes as used in the invention are known as such and z. B. in Angewandte macromolecular Chemistry, 26 (1972), pages 45 to 106; Angewandte Chemie 82 (1970), pages 53 ff; J. Oil. Col. Chem. Assoc. 53 (1970), page 363. Further descriptions of suitable polyurethanes can be found in DE-OSs 2637690, 2 642 973, 2651 505, 2 651 506, 2 659 617, 2 729 245, 2730514, 2 732 131, 2 734 576 and 2811 148.
- Ionomeric polyurethanes with anionic groups are preferred.
- Ionomeric products which are particularly suitable for the process of the invention are described in DE-PS 1 472 746. These ionomeric products are based on polyurethanes, which are obtained from compounds with several reactive hydrogen atoms with a molecular weight of 300 to 10,000, polyisocyanates and, if appropriate, chain extenders with reactive hydrogen atoms. In the production of these polyurethanes or subsequently, isocyanate groups still present in these are reacted with a compound having at least one active hydrogen atom and at least one salt-like group or one capable of salt formation. If compounds with groups capable of salt formation are used, the resulting anionic polyurethanes are then at least partially converted into the salt form in a manner known per se.
- salt-like group means the following groups: 4 to 180 milliequivalents per 100 g of ionic groups or groups which can be converted into ionic groups are used.
- the starting components for the preparation of the anionic polyurethanes are, for example, the compounds described below:
- These compounds are essentially linear and have a molecular weight of about 300 to 10,000, preferably 500 to 4,000.
- the compounds known per se have terminal hydroxyl and amino groups.
- Polyhydroxyl compounds such as polyesters, polyacetals, polyethers, polyamides and polyesteramides are preferred. The hydroxyl number of these compounds therefore corresponds to about 370 to 10, in particular 225 to 28.
- polyethers such.
- B the polymerization products of ethylene oxide, propylene oxide, tetrahydrofuran, butylene oxide and their mixed or graft polymerization products, and the condensates obtained by condensation of polyhydric alcohols or mixtures thereof and the products obtained by alkoxylation of polyhydric alcohols.
- polyacetals such.
- the compounds that can be prepared from hexanediol and formaldehyde are in question.
- the predominantly linear condensates obtained from polyvalent saturated carboxylic acids and polyvalent saturated alcohols, amino alcohols, diamines and their mixtures are suitable as polyesters, polyester amides and polyamides.
- Polyhydroxyl compounds already containing urethane or urea groups and also modified natural polyols such as castor oil or carbohydrates can also be used.
- aromatic and aliphatic diisocyanates are suitable as polyisocyanates such as.
- the amount of the polyisocyanates is preferably selected so that all groups which are reactive with isocyanate groups react.
- the reaction is optionally carried out with the use of solvents, low-boiling solvents with a boiling point below 120 ° C., such as, for example, acetone, ethanol, methanol, tert-butanol, methyl ethyl ketone, acetonitrile, tetrahydrofuran, dioxane, which are suitable, if appropriate may contain proportionate water.
- solvents low-boiling solvents with a boiling point below 120 ° C.
- Water can optionally be used as a solvent for inorganic bases and compounds with at least one hydrogen reacting with isocyanate groups and at least one salt-like group or one capable of salt formation, without the addition of organic solvents.
- the predominantly linear, high molecular weight anionic polyurethanes are generally obtained as clear to slightly opalescent solutions in the polar solvents mentioned. Their solids content is about 5 to 50% by weight of ionic polyurethane.
- a solution adjusted to 30% solids by dilution with acetone has a viscosity of 3,000 mPa ⁇ s.
- Suitable water-miscible organic solvents for the process of the invention are those which are able to dissolve both the ionomeric polyurethanes and the hydrophobic color couplers.
- examples of such solvents are acetone, tetrahydrofuran, dioxane, isopropanol, methanol, ethanol, methyl ethyl ketone, acetonitrile.
- hydrophobic color coupler used for the process of the invention are generally 2 to 200% by weight of hydrophobic color coupler per 100% by weight of polyurethane. Weight ratios of hydrophobic color coupler to polyurethane of 1:20 to 1: 1 are preferred.
- water is allowed to flow into a solution of the water-insoluble hydrophobic color coupler and of the polyurethane in a water-miscible low-boiling solvent or solvent / water mixture with stirring.
- the solvent is separated from the resulting dispersion by distillation or by other suitable separation processes such as dialysis or ultrafiltration.
- the method of the invention is excellently suitable for incorporating color couplers into color photographic recording materials.
- the silver halide emulsions mixed with the color couplers can advantageously be cast into thin color photographic layers in which the color couplers can react with oxidized color developer compounds, for example consisting of primary aromatic amines, to form dyes.
- oxidized color developer compounds for example consisting of primary aromatic amines
- Examples of color couplers which can be incorporated into photographic recording layers by the process of the invention come from the group of ⁇ -dicarbonyl compounds, ⁇ -ketoacetonitriles, 5-pyrazolones, pyrazolobenzimidazoles, indazolones, phenols or naphthols.
- hydrophobic color couplers are particularly suitable for incorporation into color photographic layers by the process of the invention.
- the method of the invention enables the production of stable dispersions of hydrophobic substances in water without the simultaneous use of wetting agents and energy-intensive dispersing devices.
- the dispersions show a surprisingly high sedimentation stability and are therefore outstandingly storable, a property that z. B. in the manufacturing process of recording layers proves to be a valuable advantage.
- the lightfastness of the image dyes of color photographic recording layers which contain the dispersions prepared by the process according to the invention is significantly improved. Due to the lack of the wetting agent and high-boiling solvent in the dispersions of the invention, it is also possible to keep the binder content of color photographic recording layers low, because the dispersions can also be used without the use of protective colloids, such as. B. gelatin, stable.
- the process of the invention differs from known processes for the production of aqueous dispersions of hydrophobic substances, in particular in that it advantageously does not start from polymer dispersions but from solutions of the products described above, from which the particles containing the hydrophobic substances are reconstructed.
- the loaded particles obtained from such solutions are smaller than the particles formed by known processes by loading polymer dispersions.
- the use of the dispersion prepared by the process of the invention is accordingly associated with a number of advantages: Dispersions can be stored without the risk of sedimentation, they do not cause clouding of the photographic layers and in the photographic layer structure the embedded hydrophobic substances are more accessible due to the large surface area of the particles, chemical reactions.
- the dispersion is prepared based on the method described in DD-PS 138 831 by stirring a solution of polyurethane and coupler in water and evaporating the solvent. It is a precipitation dispersion.
- water is metered into a solution of polyurethane and coupler and the solvent is evaporated off. In this case, the dispersion is formed by reversing the phase (see Dispersion 1).
- the precipitation dispersion process is therefore unsuitable for the production of finely divided dispersions.
- Polymer 111 and coupler Y 16 were used.
- the solids content was 20.6% and the particle size was 132 nm.
- the procedure was as described for dispersion 1. However, the color coupler M 2 was used. The dispersion obtained had a solids content of 23.2%.
- Example 1 of DE-OS 2 541 274 a latex was produced and loaded with the color coupler Y 6 in the manner described.
- the weight ratio of color coupler to polymer was 1: 1.
- the particle sizes were 240 nm and 210 nm, respectively.
- Dispersions 2, 3 and 4 of DD-PS 138 831 were reworked as dispersions A, B and C with the couplers described by their formulas.
- the polymer (VI) was a polyaddition product composed of 218.5 g of adipic acid-hexanediol-neopentyl glycol polyester (OH number 63), 55 g of 1,6-hexane diisocyanate and 27.8 g of sodium 1,2-diaminoethane-N-propanesulfonate used.
- This mixture is stirred at 50 ° C in 100 ml of water with a low-speed laboratory stirrer, the low-boiling organic solvent is removed by vacuum distillation and stabilized by 100 ml of a 5% aqueous gelatin solution.
- This mixture is stirred at 50 ° C in 100 ml of a 5% aqueous gelatin solution (phthaloyl gelatin).
- a 5% aqueous gelatin solution phthaloyl gelatin.
- the gelatin / polymer / coupler phase is flocculated by changing the pH and the low-boiling organic solvent is thus removed.
- the dispersions produced in the manner described sedimented and the non-sedimented portions had a particle size of about 1 J.Lm. Mixing the dispersions with gelatin produced cloudy layers.
- Example A was repeated. Instead of coupler Y 5, coupler M 2 was used. The dispersion obtained had a particle size of 28 nm.
- Example A was repeated. Instead of coupler Y 5, coupler C 1 was used. The dispersion obtained had a particle size of 34 nm.
- Dispersions 1 to 15 were mixed with samples of a silver halide gelatin emulsion which had been sensitized to blue, green or red in accordance with the color coupler introduced.
- the silver halide gelatin emulsion used consisted of 75 g of silver bromide iodide (iodide content 3 mol%) and 72 g of gelatin based on 1 kg of emulsion.
- the emulsions prepared in this way were applied to cellulose triacetate layer supports provided with an adhesive layer and dried.
- the sensitivity of the color photographic layers which contain dispersions prepared in accordance with the invention is up to 4 DIN higher than that of the comparison layers.
- the color couplers contained in the samples according to the invention - with only minor deviations - coupled with steeper gamma.
- the color yields of the couplers incorporated in the manner according to the invention are significantly higher compared to the samples processed in the conventional manner. After incorporation according to the invention, the color couplers prove to be particularly reactive.
- the data relating to the absorption of the dyes are in no way affected by the use of the dispersions of the invention.
- Dispersions 1, 2b and 3 and comparative dispersions 8, 9b and 10 were mixed in a silver halide gelatin emulsion of the composition described in Example 1.
- the ready-to-pour emulsions thus obtained would now be applied to cellulose triacetate substrates provided with adhesive layers.
- the layer samples were exposed as indicated in Example 1, developed in the manner described below and then checked for their granularity.
- Two variants were used in the color development. These differed in the approach of the color developer, which had been prepared in one case with citracin acid and in the other case without this acid. It was found that higher color yields were obtained without citracin acid.
- the quotient Q appearing in Table 2 below results from the difference in color yields when developed with and when developed without citracin acid multiplied by 10 2 .
- Table 2 shows the outstanding fine-grain nature of samples 1, 2b, 3 according to the invention in comparison with the corresponding comparison samples 8, 9b and 10, respectively.
- the quotient Q the absolute value of which is proportional to the influence of citracin acid, was also found to be significantly lower in the samples according to the invention. This is related to the already mentioned high reactivity of the color couplers dispersed in the manner according to the invention.
- the dispersions 1, 2a, 6, 7 and 15 according to the invention and the comparative dispersions 8, 9a, 13 and 14 were mixed in with the silver halide gelatin emulsions which had been sensitized accordingly to the couplers and the emulsions were poured onto a baritized paper base. The samples were then exposed as described in Example 1 and processed in the following baths. Stop bath Bleach-fix bath (pH 7) Processing times 25 ° C
- a photographic emulsion layer consisting of a silver bromide emulsion, a dispersion prepared according to the invention or a comparison emulsifier, gelatin and a hardening agent was produced and dried on a prepared cellulose triacetate film support. After drying, the layer contained 20% by volume of AgBr and 30% by volume of the dispersion according to the invention or of comparative emulsifier. 36 mm wide strips of this material were 3 days in a climate of 20% r. F. adjusted at 23 ° C. The measurement was made using the drop hammer method in this climate. The test specimens are placed in loops with the emulsion layer on the outside and the energy that leads to the breakage of the film is determined. Around 100 breaking attempts were carried out, at least half of which are said to break.
- the measured fracture energy values B of the layers which contain the dispersion according to the invention are compared with the fracture energy values obtained with the comparison emulsifiers.
- the increase in the breaking strength of the layers with the dispersions according to the invention was calculated in% using the following formula.
- Example A was repeated. Instead of coupler Y 5, coupler M 2 was used. The dispersion obtained had a particle size of 28 nm.
- Example A was repeated. Instead of coupler Y 5, coupler C 1 was used. The dispersion obtained had a particle size of 34 nm.
Landscapes
- Chemical & Material Sciences (AREA)
- Physics & Mathematics (AREA)
- General Physics & Mathematics (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Materials Engineering (AREA)
- Spectroscopy & Molecular Physics (AREA)
- Polyurethanes Or Polyureas (AREA)
- Silver Salt Photography Or Processing Solution Therefor (AREA)
- Processes Of Treating Macromolecular Substances (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Description
- Die Erfindung betrifft ein Verfahren zur Herstellung von Dispersionen hydrophober Farbkuppler mit Hilfe von Polyurethanen sowie die Verwendung solcher Dispersionen zur Herstellung lichtempfindlicher Aufzeichnungsschichten.
- Es ist bekannt, Polymere als Schutzkolloide bei der Herstellung von Dispersionen, die hydrophobe Substanzen enthalten, zu verwenden. So wird in der US-PS 2 272191 ein Verfahren zur Herstellung farbphotographischer Schichten beschrieben, das darin besteht, eine Lösung von Polystyrol und einem Polymeren aus der Gruppe Polyvinylacetal, Polyvinylacetat und Cumaron-Inden in einem organischen Lösungsmittel mit einer Farbkomponente zu mischen und die Mischung einer Silberhalogenidemulsion einzuverleiben. Nachteilig an solchen Dispersionen ist, daß einerseits zu ihrer Herstellung energieaufwendige Dispergiergeräte erforderlich sind und daß sie nur eine geringe Lagerstabilität aufweisen.
- Aus der DE-OS 1812 578 ist es bekannt, Farbkuppler in einem Emulsionscopolymerisat aus Styrol/Butadien, AcrylnitriI/Butadien oder VinylchloridNinylidenchlorid zu lösen und diese Lösung einer photographischen Emulsion zuzusetzen. Die DE-OS 2 541 230 betrifft ein Verfahren zum Beladen von Polymerteilchen, die in Form eines Polymerlatex vorliegen, mit hydrophoben Stoffen durch Vermischen des Latex mit einer Lösung des hydrophoben Stoffes in einem mit Wasser mischbaren Lösungsmittel. Nach einem in der DE-AS-2541 274 beschriebenen Verfahren werden synthetische Latices mit einem hydrophoben Stoff beladen, indem man zu einer Lösung des hydrophoben Stoffes in einem mit Wasser mischbaren organischen Lösungsmittel oder Lösungsmittelgemisch einen wäßrigen Latex zugibt und anschließend das organische Lösungsmittel oder Lösungsmittelgemisch aus dem Latex entfernt. Die Herstellung eines mit einer hydrophoben Substanz beladenen Latex durch Vermischen der in einem mit Wasser mischbaren organischen Lösungsmittel gelösten Substanz mit dem Latex wird in der DE-OS 2 835 856 beschrieben. Allen diesen Verfahren ist gemeinsam, daß die hydrophoben Substanzen in eine vorliegende wäßrige Polymerdispersion eingebracht werden. Nachteilig an dieser Verfahrensweise ist, daß die resultierenden beladenen oder imprägnierten Dispersionen durch die Belastung mit den hydrophoben Substanzen an Stabilität verlieren und entweder bereits während des Beladungsverfahrens oder aber im Anschluß daran Agglomerate bilden und sedimentieren. Dadurch werden die Verwendungsmöglichkeiten der Dispersionen erheblich eingeengt. Zum Beispiel scheidet eine Anwendung der Dispersionen in transparenten Schichten, wie sie in der Reproduktionstechnik vielfach benutzt werden, aufgrund der Trübung, die die Dispersionen verursachen, aus.
- Aus der DE-OS 1 597 467 ist ein photographisches Material bekannt, das in einer oder mehrerer seiner Gelatineschichten ein anionisches Polyurethan enthält, in dem ein wasserunlöslicher optischer Aufheller enthalten ist. Die Menge des optischen Aufhellers, der mit Hilfe des Polyurethans in die Gelatineschicht eingebracht werden kann, ist allerdings auf maximal 5 Gew.-% begrenzt.
- Nach einem in der DD-PS 138 831 beschriebenen Verfahren werden Polyurethane in Gemischen aus hochsiedenden und niedrig siedenden Lösungsmitteln zum Einbringen photographischer Zusätze in photographische Begießlösungen beschrieben. Nachteilig an dem Verfahren ist die zusätzliche Belastung der so hergestellten photographischen Schichten mit den hochsiedenden Lösungsmitteln. Der Ballast an hochsiedenden Lösungsmitteln behindert die Ausbildung dünner Schichten, wie sie für Aufzeichnungen mit hoher Bildschärfe benötigt werden. Dazu kommt, daß das hier angewandte Fällungsdispergierverfahren laut Angew. Makromol. Chem., 72 (1978), S. 115 ff. erhebliche Mengen an Hilfslösungsmitteln erfordert, wenn es zu einigermaßen feinkörnigen Dispersionen führen soll. Dies schränkt die wirtschaftliche Verwendbarkeit des Verfahrens beträchtlich ein.
- Die aus der europäischen Patentanmeldung 0014921 bekannten, mit hydrophoben Verbindungen beladenen Polyurethan-Latices werden durch Beladen der fertigen Polymerdispersion, deren Teilchengröße also schon festliegt, hergestellt. Nachteilig an dieser Verfahrensweise ist, daß die Teilchen durch den Beladungsprozeß vergrößert werden. Man erhält also Dispersionen, die grobkörniger als die Ausgangsdispersionen sind, die deshalb zur Sedimentation neigen und die fotografische Schichten trüben können.
- Der Erfindung liegt die Aufgabe zugrunde, ein Verfahren zu entwickeln, das die Herstellung stabiler, feinkörniger Dispersionen hydrophober Substanzen in Wasser mit möglichst geringem technischem Aufwand ermöglicht.
- Gegenstand der Erfindung ist ein Verfahren zur Herstellung von Dispersionen hydrophober Substanzen in Wasser durch Beladen eines Polyurethans, welches ionomer ist und 4 bis 180 Milliäquivalent pro 100 g ionischen Gruppen bzw. an in ionische Gruppen überführbare Gruppen enthält und/oder welches 1 bis 20 Gew.-% an innerhalb einer Polyetherkette eingebaute Alkylenoxideinheiten der Formel ―CH2―CH2―O― enthält, durch Lösen des Polyurethans zusammen mit der hydrophoben Substanz in einem ofganischen, mit Wasser mischbaren Lösungsmittel mit einem Siedepunkt kleiner als 120 °C oder in einer Mischung des organischen Lösungsmittels mit Wasser im Gewichtsverhältnis 50 : 50 bis 100 0, vorzugsweise 75 : 25 bis 95 : 5, Versetzen mit Wasser, so daß ein Lösungsmittel/Wassergemisch im Gewichtsverhältnis 10 : 1 bis 1 : 10 vorliegt und danach Entfernung des organischen Lösungsmittel, dadurch gekennzeichnet, daß die hydrophobe Substanz ein Farbkuppler ist und der Farbkuppler in einer Menge von wenigstens 25 Gew.-%, bezogen auf das Polyurethan, verwendet wird.
- Die Polyetherkette kann seitenständig oder in der Hauptkette enthalten sein.
- Zu den erfindungsgemäß verwendbaren Polyurethanen gehören Polyurethane und z. B. Polyesterpolyurethane, Polyetherpolyurethane, die 4 bis 100 Milliäquivalent pro 100 g an ionischen Gruppen bzw. an in ionische Gruppen überführbare Gruppen enthalten und/oder derartige Polyurethane, die 1 bis 20 Gew.- % an innerhalb einer Polyethylenkette eingebauten Ethylenoxideinheiten der Formel ―CH2―CH2―O― enthalten, wobei die Polyetherkette seitenständig oder in der Hauptkette enthalten sein kann.
- Polyurethane, wie sie erfindungsgemäß verwendet werden, sind als solche bekannt und z. B. in Angewandte makromolekulare Chemie, 26 (1972), Seiten 45 bis 106 ; Angewandte Chemie 82 (1970), Seiten 53 ff ; J. Oil. Col. Chem. Assoc. 53 (1970), Seite 363 beschrieben. Weitere Beschreibungen geeigneter Polyurethane finden sich in den DE-OS'en 2637690, 2 642 973, 2651 505, 2 651 506, 2 659 617, 2 729 245, 2730514, 2 732 131, 2 734 576 und 2811 148.
- lonomere Polyurethane mit anionischen Gruppen werden bevorzugt. Für das Verfahren der Erfindung in besonderer Weise geeignete ionomere Produkte werden in der DE-PS 1 472 746 beschrieben. Diesen ionomeren Produkten liegen Polyurethane zugrunde, die aus Verbindungen mit mehreren reaktionsfähigen Wasserstoffatomen mit einem Molekulargewicht von 300 bis 10 000, Polyisocyanaten und gegebenenfalls Kettenverlängerungsmitteln mit reaktionsfähigen Wasserstoffatomen erhalten werden. Bei der Herstellung dieser Polyurethane oder anschließend werden in diesen noch vorhandene Isocyanatgruppen mit einer Verbindung mit mindestens einem aktiven Wasserstoffatom und mindestens einer salzartigen oder zur Salzbildung befähigten Gruppe umgesetzt. Im Falle der Verwendung von Verbindungen mit zur Salzbildung befähigten Gruppen werden die resultierenden anionischen Polyurethane anschließend in an sich bekannter Weise mindestens teilweise in die Salzform übergeführt.
- Unter dem Begriff « salzartige Gruppe sind folgende Gruppierungen zu verstehen :
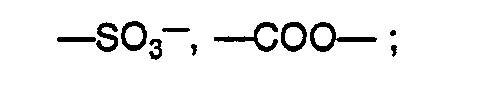
- Als Ausgangskomponenten für die Herstellung der anionischen Polyurethane sind beispielsweise die im folgenden beschriebenen Verbindungen geeignet :
- Diese Verbindungen sind im wesentlichen linear und haben ein Molekulargewicht von etwa 300 bis 10 000, vorzugsweise 500 bis 4 000. Die an sich bekannten Verbindungen besitzen endständige Hydroxyl-und Aminogruppen. Bevorzugt sind Polyhydroxylverbindungen, wie Polyester, Polyacetale, Polyether, Polyamide und Polyesteramide. Die Hydroxylzahl dieser Verbindungen entspricht demnach etwa 370 bis 10, insbesondere 225 bis 28.
- Als Polyether seien z. B. die Polymerisationsprodukte des Ethylenoxids, Propylenoxids, Tetrahydrofurans, Butylenoxids sowie ihre Misch- oder Pfropfpolymerisationsprodukte, sowie die durch Kondensation von mehrwertigen Alkoholen oder Mischungen derselben gewonnenen Kondensate und die durch Alkoxylierung von mehrwertigen Alkoholen gewonnenen Produkte genannt.
- Als Polyacetale kommen z. B. die aus Hexandiol und Formaldehyd herstellbaren Verbindungen in Frage. Als Polyester, Polyesteramide und Polyamide sind die aus mehrwertigen gesättigten Carbonsäuren und mehrwertigen gesättigten Alkoholen, Aminoalkoholen, Diaminen und ihren Mischungen gewonnenen, überwiegend linearen Kondensate geeignet.
- Auch bereits Urethan- oder Harnstoffgruppen enthaltende Polyhydroxylverbindungen sowie gegebenenfalls modifizierte natürliche Polyole wie Ricinusöl oder Kohlenhydrate sind verwendbar.
- Selbstverständlich können zur Variation der Lyophilie. bzw. der Hydrophobie und der mechanischen Eigenschaften der Verfahrensprodukte Mischungen verschiedener Polyhydroxylverbindungen eingesetzt werden.
- Als Polyisocyanate sind alle aromatischen und aliphatischen Diisocyanate geeignet wie z. B. 1,5-Naphthylendiisocyanat, 4,4'-Diphenylmethandiisocyanat, 4,4'-Diphenyldimethylmethandiisocyanat, Di-und Tetraalkyldiphenylmethandiisocyanat, 4,4'-Dibenzyldiisocyanat, 1,3-Phenylendiisocyanat, 1,4-Phenylendiisocyanat, die Isomeren des Toluylendiisocyanats, gegebenenfalls in Mischung, vorzugsweise die aliphatischen Diisocyanate, Butan-1,4-diisocyanat, Hexan-1,6-diisocyanat, Dicyclohexylmethandiisocyanat, Cyclohexan-1,4-diisocyanat sowie lsophorondiisocyanat.
- Zu den Kettenverlängerungsmitteln mit reaktionsfähigen Wasserstoffatomen zählen :
- 1. Die üblichen Glykole, wie Ethylenglykol oder Kondensate des Ethylenglykols, Butandiol, Propandiol-1,2, Propandiol-1,3, Neopentylglykol, Hexandiol, Bis-hydroxymethylcyclohexan, Dioxethyldian ;
- 2. die aliphatischen, cycloaliphatischen und aromatischen Diamine wie Ethylendiamin, Hexamethylendiamin, 1,4-Cyclohexylendiamin, Benzindin, Diaminodiphenylmethan, die Isomeren des Phenylendiamins, Hydrazin, Ammoniak ;
- 3. Aminoalkohole wie Ethanolamin, Propanolamin, Butanolamin ;
- 4. polyfunktionelle Amine oder Hydroxylverbindungen wie Diethylentriamin, Triethylentetramin, Tetraethylenpentamin, Pentaethylenhexamin, Hexaethylenheptamin, Glycerin, Erythrit, 1,3-Diaminoi- sopropanol,1,2-Diaminopropanol, die monooxalkylierten Polyamine wie z. B. N-Oxethylethylendiamin, N-Oxethylhydrazin, N-Oxethylhexamethylendiamin ;
- 5. Wasser.
- 1. Verbindungen mit fertig ausgebildeter saurer Gruppierung.
- a) Hydroxysäuren wie beispielsweise Glycerinsäure, Milchsäure, Trichlormilschsäure, Äpfelsäure, Dioxymaleinsäure, Dioxyfumarsäure, Weinsäure, Dioxyweinsäure, Zitronensäure, Dimethylolpropionsäure und Dimethylolbuttersäure, die aliphatischen, cycloaliphatischen, aromatischen und heterocyclischen Mono- und Diaminocarbonsäuren wie Glycin, a- und ß-Alanin, 6-Aminocapronsäure, 4-Aminobuttersäure, die isomeren Mono- und Diaminobenzoesäuren, die isomeren Mono- und Diaminonaphthoesäuren ;
- b) Hydroxy- und Carboxysulfonsäuren ; 2-Hydroxyethansulfonsäure, Phenolsulfonsäure-(2), Phenolsulfonsäure-(3), Phenolsulfonsäure-(4), Phenoldisulfonsäure-(2,4), Sulfoessigsäure, m-Sulfobenzoesäure, p-Sulfobenzoesäure, Benzoesäure-(1)-disulfonsäure-(3,5), 2-Chfor-benzoesäure-(1)-sulfonsäure-(4), 2-Hydroxybenzoesäure-(1)-sulfonsäure-(5), Naphthol-(1)-sulfonsäure, Naphthol-(1)-disulfonsäure, 8-Chlornaphthol-(1)-disulfonsäure, Naphthol-(1)-trisulfonsäure, Naphthol-(2)-sulfonsäure-(1) und Naphthol-(2)-trisulfonsäure ;
- c) Aminosulfonsäuren ; Amidosulfonsäure, Hydroxylamin-monosulfonsäure, Hydrazindisulfonsäure, Sulfanilsäure, N-Phenylamino-methansulfonsäure, 4,6-Dichloranilin-sulfonsäure-(2), Phenylendiamin-(1,3)-disulfonsäure-(4,6), Naphthylamin-(1)-sulfonsäure, Naphthylamin-(2)-sulfonsäure, Naphthylamin-disulfonsäure, Naphthylamin-trisulfonsäure, 4,4'-Di-(p-aminobenzoylamino)-diphenylharnstoff-disulfonsäure-(3,3'), Phenylhydrazindisulfonsäure-(2,5), Taurin, Methyltaurin, Butyltaurin, 3-Amino-benzoesäure-(1)-sulfonsäure-(5), 3-Amino-toluol-N-methansulfonsäure, 4,6-Diaminobenzol-disulfonsäure-(1,3), 2,4-Diamino-toluol-sulfonsäure-(5), 4,4'-Diaminodiphenyl-disulfonsäure-(2,2'), 2-Aminophenol-sulfonsäure-(4), 4,4'-Diamino-diphenylethersulfonsäure-(2), 2-Aminoanisol-N-methansulfonsäure, 2-Amino-diphenylamin-sulfonsäure, Ethylenglykolsulfonsäure, 2,4-Diaminobenzolsulfonsäure, N-Sulfonatoethylethylendiamin ;
- d) ferner gehören zu den Hydroxy- und Aminocarbonsäuren und -sulfonsäuren, Polycarbon- und -sulfonsäuren die (gegebenenfalls verseiften) Additionsprodukte von ungesättigten Säuren wie Acrylsäure, Methacrylsäure, Vinylsulfonsäure, Styrolsulfonsäure und ungesättigten Nitrilen wie Acrylnitril, von cyclischen Dicarbonsäureanhydriden wie Maleinsäure-, Phthalsäure-, Succinsäureanhydrid, von Sulfocarbonsäureanhydriden wie Sulfoessigsäure-, o-Sulfobenzoesäureanhydrid, von Lactonen wie β-Propiolacton, γ-Butyrolacton, die Additionsprodukte von den Umsetzungsprodukten von Olefinen mit Schwefeltrioxid wie Carbylsulfat, von Epoxycarbon- und -sulfonsäuren wie Glycidsäure, 2,3-Epoxypropansulfonsäure, von Sultonen wie 1,3-Propansulton, 1,4-Butansulton, 1,8-Naphthylsulton, von cyclischen Sulfaten wie Glykolsulfat, von Disulfonsäureanhydriden wie Benzoldisulfonsäure-(1,2)-anhydrid an aliphatische und aromatische Amine wie 1,2-Ethylendiamin, 1,6-Hexamethylen-diamin, die isomeren Phenylendiamine, Diethylentriamin, Triethylentetramin, Tetraethylenpentamin, ferner die Additionsprodukte von Natriumhydrogensulfit an olefinisch ungesättigte Verbindungen wie Allylalkohol, Maleinsäure, Maleinsäure-bis-ethylen- und -bis-propylenglykolester ;
- e) Hydrazincarbonsäuren wie Hydrazindicarbonsäuren.
- 2. Reaktionsfähige Verbindungen mit 3 bis 7 Ringgliedern, die salzartige oder nach der Ringöffnung zur Salzbildung befähigte Gruppen aufweisen :
- a) Dicarbonsäureanhydride wie Succinsäureanhydrid, Maleinsäureanhydrid, gegebenenfalls hydriertes Phthalsäureanhydrid ;
- b) Tetracarbonsäuredianhydride wie 1,2,4,5-Benzoltetracarbonsäuredianhydrid ;
- c) Disulfonsäureanhydride wie Benzoldisulfonsäure-(1,2)-anhydrid ;
- d) Sulfocarbonsäureanhydride wie Sulfoessigsäureanhydrid, o-Sulfobenzoesäureanhydrid ;
- e) Sultone wie 1,3-Propansulton, 1,4-Butansulton, 1,8-Naphthsulton ;
- f) Lactone wie β-Propiolacton, y-Butyrolacton ;
- g) Epoxycarbonsäuren wie Glycidsäure, gegebenenfalls in Form ihrer Alkalisalze ;
- h) Epoxysulfonsäuren wie 2,3-Epoxypropan-sulfonsäure-1, gegebenenfalls in Form ihrer Alkalisalze, sowie die Addukte aus Epoxyaldehyden und Alkalihydrogensulfiten wie beispielsweise die Bisulfitverbindung des Glycidaldehyds.
- Die obigen sauren Gruppierungen können in üblicher Weise durch Umsetzung mit den im folgenden genannten Verbindungen in die Salzform übergeführt werden :
- anorganische Basen, basisch reagierende oder basenabspaltende Verbindungen wie einwertige Metallhydroxide, -carbonate und -oxide wie Natriumhydroxid, Kaliumhydroxid, Natriumcarbonat, Kaliumcarbonat, Natriumhydrogencarbonat. Ferner organische Basen, wie tert. Amine, z. B. Trimethylamin, Triethylamin, Dimethylaminethanol, Dimethylaminpropanol, Ammoniak und dergleichen.
- Die Menge der Polyisocyanate wird vorzugsweise so gewählt, daß alle mit Isocyanatgruppen reaktionsfähigen Gruppen reagieren.
- Die Umsetzung wird gegebenenfalls unter Mitverwendung von Lösungsmitteln durchgeführt, wobei niedrig siedende Lösungsmittel mit einem Siedepunkt kleiner als 120 °C, wie beispielsweise Aceton, Ethanol, Methanol, tert.-Butanol, Methylethylketon, Acetonitril, Tetrahydrofuran, Dioxan, vorzugsweise geeignet sind, die gegebenenfalls anteilig Wasser enthalten können. Als Lösungsmittel für anorganische Basen und Verbindungen mit mindestens einem mit Isocyanatgruppen reagierenden Wasserstoff und mindestens einer salzartigen oder zur Salzbildung befähigten Gruppe kann Wasser gegebenenfalls ohne Zusätze organischer Lösungsmittel verwendet werden.
- Die überwiegend linearen hochmolekularen anionischen Polyurethane fallen im allgemeinen als klare bis schwach opaleszierende Lösungen in den genannten polaren Lösungsmitteln an. Ihr Feststoffgehalt beträgt etwa 5 bis 50 Gew.-% an ionischem Polyurethan.
- Das Herstellungsverfahren der erfindungsgemäß verwendeten Polyurethane soll durch folgende Beispiele erläutert werden.
- Aus 800 g (0,356 Mol) eines Polyesters aus Adipinsäure und 1,4-Butandiol (entwässert) und 95 g (0,546 Mol) 2,4-Toluylendiisocyanat wird bei 75 bis 85 °C in 1,5 Stunden ein NCO-Präpolymer hergestellt (1,78 % NCO). Es wird heiß in 1 060 g Tetrahydrofuran gelöst und bei 50 °C mit einer Lösung von 53 g (0,13 Mol) einer wäßrigen Lösung des Natriumsalzes von N-Sulfonatoethyl-ethylendiamin in 100 ml Wasser versetzt. Nach 5 Minuten wird wegen des starken Viskositätsanstieges mit weiteren 500 g Tetrahydrofuran versetzt. Man erhält eine klare Polyurethan-Polyharnstofflösung mit folgenden charakteristischen Daten :
- Feststoffgehalt : 35,3 %
- Viskosität (24°C) : 1 000 mPa - s
- Viskosität (24 °C) einer Probe der Lösung, die mit Tetrahydrofuran auf 30 % eingestellt wurde : 400 mPa · s.
- Sulfonatgruppengehalt : 14.1 m Äquivalent/100 g
- Man verfährt wie für Polymer I beschrieben, verwendet jedoch als Lösungsmittel Aceton anstelle von Tetrahydrofuran. Mit 1 060 g Aceton und 42,5 g (0,104 Mol) einer wäßrigen Lösung des Natriumsalzes von N-Sulfonatoethyl-ethylendiamin erhält man eine klare Polyurethan-Polyharnstoff-Lösung mit einem Festoffgehalt von 43,6 % und einer Viskosität von 5 700 mPa · s (24°C). Eine auf 30 % Feststoff eingestellte Lösung hat eine Viskosität von 300 mPa. s (24 °C). Der Sulfonatgruppengehalt beträgt 14.1 m Äquivalent/100 g.
- Aus 400 g (0,178 Mol) eines Polyesters aus Adipinsäure und 1,4-Butandiol (entwässert) und 47,5 g (0,273 Mol) Toluylendiisocyanat (65 : 35-Isomerengemisch) wird wie für Polymer I beschrieben ein NCO-Präpolymer hergestellt (NCO = 1,68 %). Es wird heiß in 980 g Aceton gelöst und bei 50 °C mit einer wäßrigen Lösung aus 42,5 g (0,104 Mol) des Natriumsalzes von N-Sulfonatoethyl-ethylendiamin und 75 ml Wasser versetzt. Man erhält eine schwach gelb gefärbte Lösung eines Polyurethanharnstoffes.
- Feststoffgehalt : 30,0 %
- Viskosität (23°C) : 2 200 mPa - s
- Sulfonatgruppengehalt : 22.2 m Äquivalent/100 g
- Aus 550 g (1,0 Mol) eines Polyethers auf Basis Bisphenol-A und Propylenoxid und 140 g (0,08 Mol) eines Polyesters aus Phthalsäure, Adipinsäure und Ethylenglykol (alle entwässert) sowie 145 g (0,239 Mol) einer 70 %igen Lösung propoxylierten Adduktes aus Butendiol und Natriumbisulfit in Toluol und 315 g (1,875 Mol) 1,6-Diisocyanatohexan wird bei 100 °C in 6,5 Stunden ein NCO-Präpolymer hergestellt (4,11 % NCO). Man versetzt mit 77 g (1,283 Mol) Harnstoff, erwärmt kurzzeitig auf 135 °C und rührt bei 130 °C bis laut IR-Spektrum kein NCO mehr nachweisbar ist. Nun wird unter Kühlung zunächst mit 290 ml Wasser und anschließend mit 1 582 g Aceton versetzt. Man erhält eine klare, schwach gelb gefärbte Lösung eines Polyurethan-Polyharnstoffes in Aceton.
- Feststoffgehalt : 40 %
- Viskosität (23°C) : 60 mPa - s
- Sulfonatgruppengehalt : 19 m Äquivalent/100 g
- 2200 g (4,0 Mol) eines Polyethers auf Basis Bisphenol-A und Propylenoxid und 115 g (0,053 Mol) eines monofunktionellen Polyethers aus n-Butanol, Propylenoxid und Ethylenoxid werden entwässert und mit 160 g (0,113 Mol) 70 %iger Lösung des Natriumsalzes aus der Beschreibung zu Polymer IV in Toluol versetzt. Nun wird mit 1 096 g (6,30 Mol) Toluylendiisocyanat (80 : 20-Isomerengemisch, desaktiviert mit 20 mg Chlorwasserstoff) bei 60 °C zersetzt. Die Temperatur steigt trotz Kühlung auf 60 °C an. Es wird 5 Stunden bei 80 °C nachgerührt (NCO = 4,95 %) und mit Aceton auf 70 % Feststoff eingestellt, sowie mit 152 g (1,350 Mol) Acetonketazin umgesetzt.
- 900 g dieser Lösung werden nun mit 733 ml Aceton sowie 95 ml Wasser versetzt und über Nacht bei Raumtemperatur gerührt. Man erhält eine klare Polyurethan-Polyharnstoff-Lösung.
- Feststoffgehalt : 36,5 %
- Viskosität: 19 000 mPa - s
- Sulfonatgruppengehalt : 7,5 m Äquivalent/100 g
- Eine durch Verdünnen mit Aceton auf 30 % Feststoff eingestellte Lösung hat eine Viskosität von 3 000 mPa· s.
- Als mit Wasser mischbare organische Lösungsmittel sind für das Verfahren der Erfindung solche geeignet, die sowohl die ionomeren Polyurethane als auch die hydrophoben Farbkuppler zu lösen vermögen. Beispiele für solche Lösungsmittel sind Aceton, Tetrahydrofuran, Dioxan, Isopropanol, Methanol, Ethanol, Methylethylketon, Acetonitril.
- Die für das Verfahren der Erfindung angewandten Mengen an hydrophoben Farbkuppler betragen im allgemeinen 2 bis 200 Gew.-% hydrophober Farbkuppler pro 100 Gew.-% Polyurethan. Bevorzugt werden Gewichtsverhältnisse von hydrophober Farbkuppler zu Polyurethan von 1 : 20 bis 1 : 1.
- Zur Herstellung der Dispersionen läßt man Wasser in eine Lösung des wasserunlöslichen hydrophoben Farbkupplers und des Polyurethans in einem mit Wasser mischbaren niedrig siedenden Lösungsmittel oder Lösungsmittel/Wasser-Gemisch unter Rühren einfließen. Aus der sich dabei bildenden Dispersion wird das Lösungsmittel durch Destillation oder durch andere geeignete Trennverfahren wie beispielsweise Dialyse oder Ultrafiltration abgetrennt.
- Das Verfahren der Erfindung eignet sich in hervorragender Weise zur Einarbeitung von Farbkupplern in farbphotographische Aufzeichnungsmaterialien. Die mit den Farbkuppler enthaltenden Dispersionen versetzten Silberhalogenidemulsionen lassen sich in vorteilhafter Weise zu dünnen farbphotographischen Schichten gießen, in denen die Farbkuppler mit oxidierten, beispielsweise aus primären aromatischen Aminen bestehenden Farbentwicklerverbindungen unter Bildung von Farbstoffen reagieren können. Beispiele für Farbkuppler, die sich nach dem Verfahren der Erfindung in fotografische Aufzeichnungsschichten einarbeiten lassen, stammen aus der Gruppe der β-Dicarbonylverbindungen, β-Ketoacetonitrile, 5-Pyrazolone, Pyrazolobenzimidazole, Indazolone, Phenole oder Naphthole. Solche Kuppler sind literaturbekannt und werden beispielsweise beschrieben in James, « The Theory of the Photographic Process •, Kapitel 12, Seiten 335 ff. Weiter sei in diesem Zusammenhang auf die in Res. Discl. VII, 1978 unter der Referatnummer 17 643 genannten Druckschriften verwiesen.
- Zur Einarbeitung in farbphotographische Schichten nach dem Verfahren der Erfindung besonders geeignet sind die folgenden hydrophoben Farbkuppler.
-


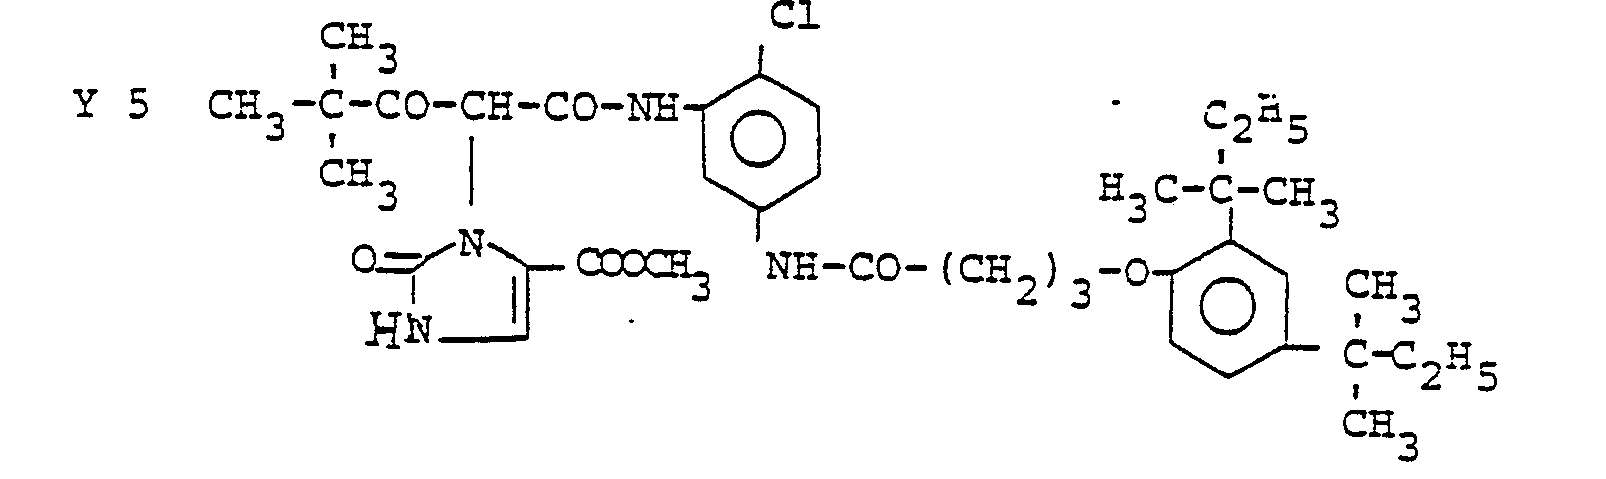


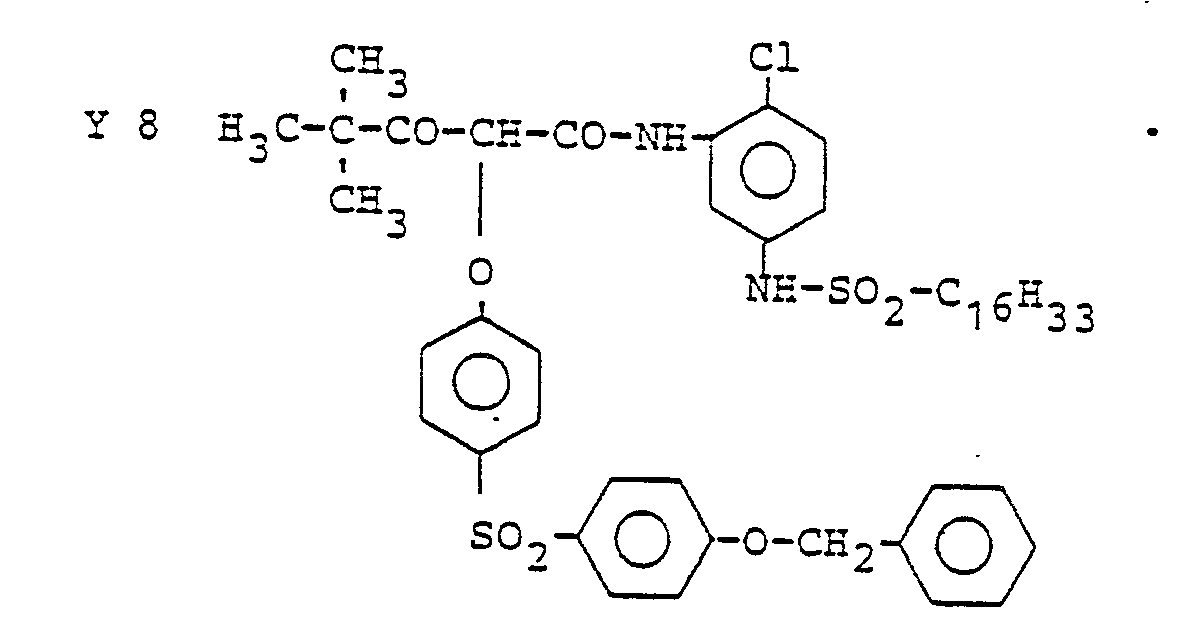
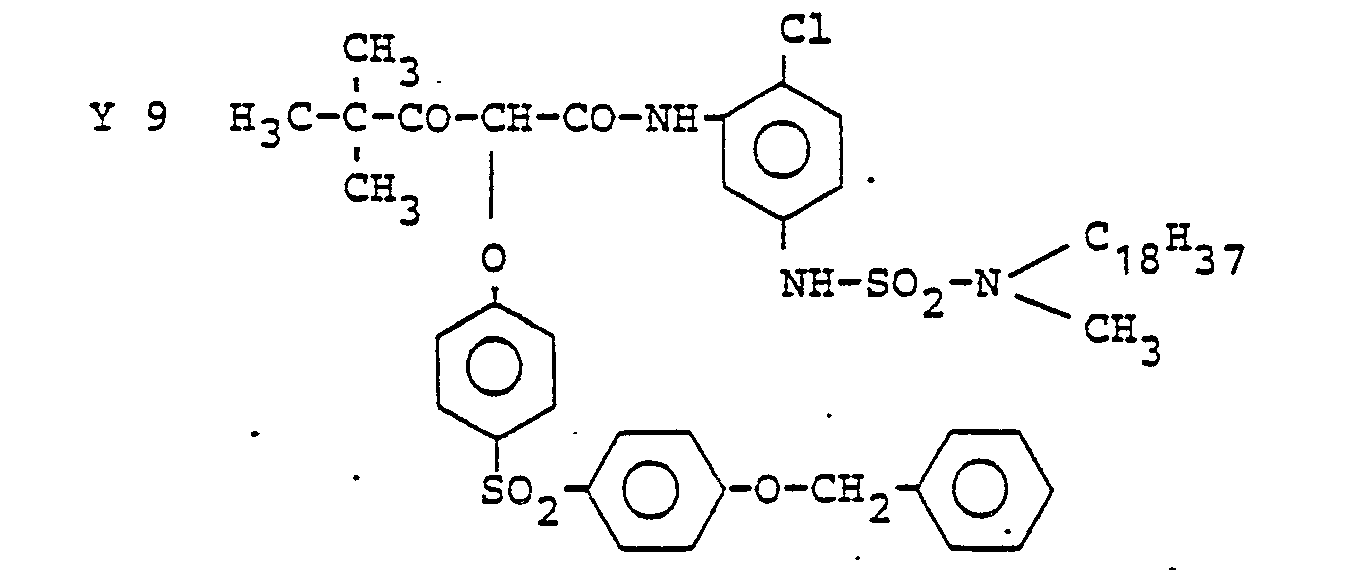


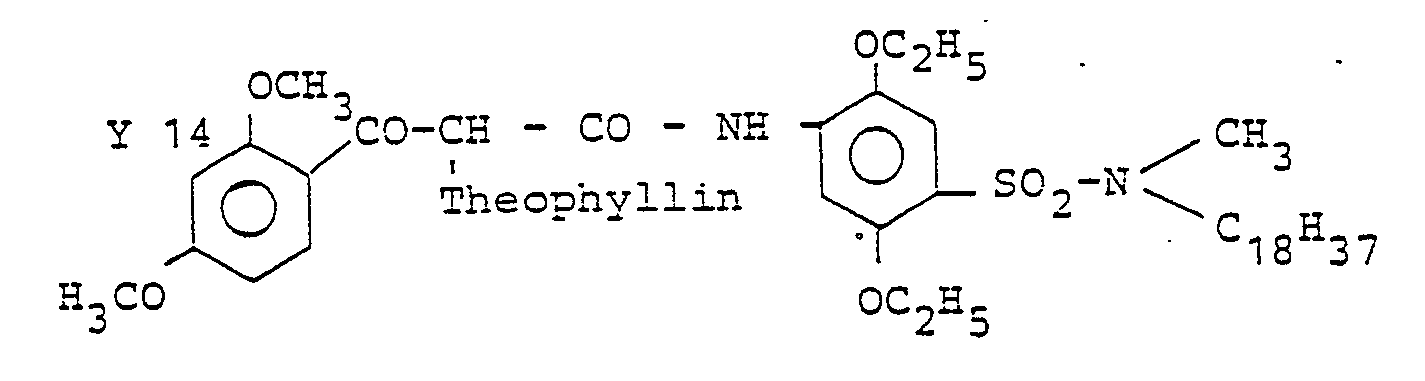

- Purpurkuppler :


- Blaugrünkuppler :


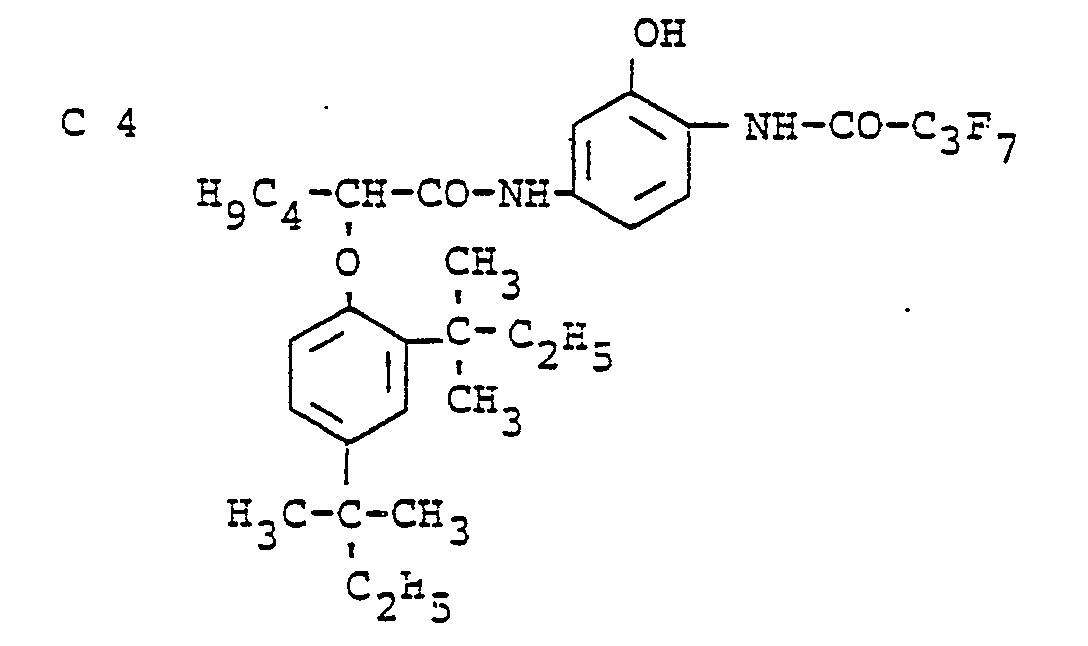
- Das Verfahren der Erfindung ermöglicht die Herstellung stabiler Dispersionen hydrophober Substanzen in Wasser ohne gleichzeitige Verwendung von Netzmitteln und energieaufwendigen Dispergiervorrichtungen. Die Dispersionen zeigen eine überraschend hohe Sedimentationsstabilität und sind damit in hervorragender Weise lagerfähig, eine Eigenschaft, die sich z. B. im Herstellungsprozeß von Aufzeichnungsschichten als wertvoller Vorteil erweist. Dazu kommt, daß die Lichtbeständigkeit der Bildfarbstoffe farbphotographischer Aufzeichnungsschichten, die die nach dem erfindungsgemäßen Verfahren hergestellten Dispersionen enthalten, deutlich verbessert wird. Aufgrund des Fehlens des Netzmittels und hochsiedender Lösungsmittel in den Dispersionen der Erfindung ist es außerdem möglich, den Bindemittelgehalt farbphotographischer Aufzeichnungsschichten niedrig zu halten, denn die Dispersionen sind auch ohne Verwendung von Schutzkolloiden, wie z. B. Gelatine, stabil.
- Das Verfahren der Erfindung unterscheidet sich von bekannten Verfahren zur Herstellung wäßriger Dispersionen hydrophober Substanzen insbesondere dadurch in vorteilhafter Weise, daß es nicht von Polymerdispersionen ausgeht, sondern von Lösungen der im Vorhergehenden beschriebenen Produkte, aus denen die die hydrophoben Substanzen enthaltenden Teilchen neu aufgebaut werden. Die aus solchen Lösungen erhaltenen beladenen Teilchen sind kleiner als die nach bekannten Verfahren durch Beladen von Polymerdispersionen entstandenen Teilchen. Die Anwendung der nach dem Verfahren der Erfindung hergestellten Dispersion ist dementsprechend mit einer Reihe von Vorteilen verbunden : Die Dispersionen lassen sich ohne die Gefahr der Sedimentation lagern, sie bewirken keine Trübung der photographischen Schichten und im photographischen Schichtverband sind die eingelagerten hydrophoben Substanzen, der großen Oberfläche der Teilchen wegen, chemischen Reaktionen besser zugänglich.
- Die Erfindung soll anhand nachfolgender Beispiele näher erläutert werden. Prozentangaben bedeuten, soweit nicht anders angegeben, Gewichtsprozent.
- Es wurden folgende Farbkupplerdispersionen hergestellt :
- 100 g einer 30 %igen Lösung des Polymer I in einem Gemisch aus 90 Teilen Tetrahydrofuran und 10 Teilen Wasser wurden mit einer Lösung aus 15 g des Kupplers Y 6 in 62 g Tetrahydrofuran zu einer klaren Lösung verrührt. Anschließend wurden in einer Geschwindigkeit von 20 g/min 173 g Wasser zugegeben und danach das Tetrahydrofuran im Vakuum abgedampft. Die auf diese Weise hergestellte Dispersion hatte einen Feststoffgehalt von 21 % und eine mittlere Teilchengröße von 180 nm. Die Dispersion blieb auch nach längerem Stehen (100 Tage) sedimentationsstabil. Abmischungen der Dispersion mit Gelatine lieferten nach Aufgießen auf eine Glasplatte und Trocknen völlig transparente Schichten.
- Die Dispersion wird in Anlehnung an die in der DD-PS 138 831 beschriebenen Methode dadurch hergestellt, daß eine Lösung aus Polyurethan und Kuppler in Wasser eingerührt und das Lösungsmittel abgedampft wird. Es handelt sich hierbei um eine Fällungsdispergierung. Nach dem Verfahren der Erfindung dosiert man im Gegensatz dazu Wasser zu einer Lösung von Polyurethan und Kuppler und dampft das Lösungsmittel ab. Die Dispersion wird in diesem Falle durch Phasenumkehr gebildet (siehe Dispersion 1).
- Zur Herstellung der Vergleichsdispersion wurden 50 g einer 30 %igen Lösung des Polymer I in einem Gemisch aus 90 Teilen Tetrahydrofurari und 10 Teilen Wasser mit einer Lösung aus 7,5 g des Kupplers Y 6 in 31 g Tetrahydrofuran zu einer klaren Lösung verrührt. Die Lösung wurde unter Rühren zu 86,5 g Wasser gegeben. Anschließend wurde das Tetrahydrofuran durch Destillation entfernt.
- Der Vergleich liefert folgende Ergebnisse :

- Das Verfahren der Fällungsdispergierung ist demnach zur Herstellung feinteiliger Dispersionen ungeeignet.
- Es wurde wie für Dispersion 1 beschrieben verfahren, jedoch wurden Polymer 11 und der Kuppler Y 5 (Dispersion 2a) bzw. Kuppler Y 8 (Dispersion 2b) verwendet. Die erhaltenen Dispersionen wiesen einen Feststoffgehalt von 22,5 % (Dispersion 2a) und 20,8 % (Dispersion 2b) auf. Die Teilchengrößen wurden zu 156 nm (2a) bzw. 170 nm (2b) bestimmt.
- Es wurde wie für Dispersion 1 beschrieben verfahren.
- Verwendet wurden Polymer 111 und Kuppler Y 16. Der Feststoffgehalt betrug 20,6 %, die Teilchengröße 132 nm.
- 200 g einer 30 %igen Lösung des Polymer IV in einem Gemisch aus 90 Teilen Aceton und 10 Teilen Wasser wurden mit einer Lösung aus 15 g des Kupplers Y 11 (Dispersion 4a) bzw. 15 g des Kupplers Y 13 (Dispersion 4b) in 50 g Aceton zu einer klaren Lösung verrührt. Anschließend wurden in einer Geschwindigkeit von 25 g/min 190 g Wasser zugegeben und danach das Aceton im Vakuum abgedampft. Die so hergestellte Dispersion wies einen Feststoffgehalt von 27 % (Dispersion 4a) bzw. 28,5 % (Dispersion 4b) auf.
- Es wurde wie für Dispersion 1 beschrieben verfahren. Jedoch wurde der Farbkuppler M 2 verwendet. Die erhaltene Dispersion wies einen Feststoffgehalt von 23,2 % auf.
- Dispersion 6
- Es wurde wie für Dispersion 4 beschrieben verfahren, jedoch unter Verwendung des Polymer II und des Farbkupplers M 1. Der Feststoffgehalt der Dispersion betrug 28 %.
- 100 g einer 15 %igen Lösung des Polymers I in einem Gemisch aus 90 Teilen Tetrahydrofuran und 10 Teilen Wasser wurden mit einer Lösung von 15 g des Farbkupplers C 1 in 62 g Tetrahydrofuran zu einer klaren Lösung verrührt. Anschließend wurden in einer Geschwindigkeit von 15 g/min 173 g Wasser zugegeben und danach das Tetrahydrofuran durch Dialyse gegen fließendes Wasser entfernt. Es wurde eine 10,2 %ige Dispersion erhalten.
- Zum Vergleich wurden die in den Dispersionen 1 bis 7 verwendeten Farbkuppler in konventioneller Weise wie folgt dispergiert :
- Zu 10 g des Farbkupplers wurden 30 ml Essigester und 10 ml Di n-butylphthalat gegeben. Die Mischung wurde durch Erwärmen auf ca. 45 °C gelöst. Die so erhaltene Lösung wurde zu 120 ml einer wäßrigen Lösung gegeben, die 9 g Gelatine und 0,5 g Natrium-p-dodecylbenzolsulfonat enthielt. Diese Mischung wurde unter Verwendung eines Hochgeschwindigkeitsrührers 8 Minuten lang mechanisch gerührt, wodurch der Kuppler zusammen mit dem gesamten Lösungsmittel in Form von Tröpfchen dispergiert wurde. Der in dem Tröpfchen verbliebene Essigester wird bei vermindertem Druck entfernt.
- Entsprechend Beispiel 1 der DE-OS 2 541 274 wurde ein Latex hergestellt und dieser in der beschriebenen Weise mit dem Farbkuppler Y 6 beladen. Das Gewichtsverhältnis Farbkuppler zu Polymer betrug 1 : 1. Die Teilchengrößen betrugen 240 nm bzw. 210 nm.
- Es wurden die Dispersionen 2,3 und 4 der DD-PS 138 831 als Dispersionen A, B und C mit den durch ihre Formeln beschriebenen Kupplern nachgearbeitet. Als Polymer (VI) wurde ein Polyadditionsprodukt aus 218,5 g Adipinsäure-Hexandiol-Neopentylglykol-Polyester (OH-Zahl 63), 55 g 1,6-Hexandiisocyanat und 27,8 g Natrium-1,2-diaminoethan-N-propansulfonat verwendet.
-
- Purpurkuppler A1

- Purpurkuppler A2

- In 100 ml einer methanolischen Lösung des Polymer VI (20 %ig) werden 10 g des Purpurkupplers A1, 2 g des Purpurkupplers A2 und 5 g Dibutylphthalat gelöst.
- Diese Mischung wird bei 50°C in 100 ml Wasser mit einem niedrigtourigen Laborrührwerk eingerührt, das niedrigsiedende organische Lösungsmittel durch Vakuumdestillation entfernt und durch 100 ml einer 5 %igen wäßrigen Gelatinelösung stabilisert.
-
- Gelbkuppler C1

- Gelbkuppler C2

- In 100 ml einer methanolischen Lösung des Polymer VI (20 %ig) werden 8 g des Gelbkupplers C1, 1,8 g des Gelbkupplers C2 und 6 g Dibutylphthalat gelöst.
- Diese Mischung wird bei 50 °C in 100 ml einer 5 %igen wäßrigen Gelatinelösung (Phthaloylgelatine) eingerührt. Durch Veränderung des pH-Wertes wird die Gelatine/Polymer/Kupplerphase geflockt und so das niedrigsiedende organische Lösungsmittel entfernt.
-
- Blaugrünkuppler B1

- Blaugrünkuppler B2

- In 100 ml einer acetonischen Lösung des Polymer VI (20 %ig) werden 10 g des Blaugrünkupplers B1, 2 g des Blaugrünkupplers B2 und 5 g Dibutylphthalat gelöst. Diese Mischung wird bei 50 °C in 100 ml Wasser, welches 1 g des Farbkupplers B2 gelöst, enthält, verrührt. Das niedrigsiedende organische Lösungsmittel wird durch Destillation entfernt.
- Die in der beschriebenen Weise hergestellten Dispersionen sedimentierten und die nicht sedimentierten Anteile wiesen eine Teilchengröße von etwa 1 J.Lm auf. Abmischungen der Dispersionen mit Gelatine lieferten trübe Schichten.
- 93,75 g einer 32 %igen Polyurethandispersion mit einem Sulfonatgruppengehalt von 3 % und einer mittleren Teilchengröße von 75 nm wurden durch Zusatz von 201 g Aceton in eine Lösung überführt. Dazu wurde eine Lösung von 15 g des Kupplers Y 5 in 60 g Aceton gegeben. Zu der erhaltenen klaren Lösung'aus Polyurethan und Kuppler wurden 150 g Wasser langsam zugetropft und anschließend das Aceton am Rotationsverdampfer abgedampft. Die erhaltene den Farbkuppler enthaltende stabile Polyurethandispersion wies eine Teilchengröße von 19 nm auf.
- Beispiel A wurde wiederholt. Anstelle des Kupplers Y 5 wurde der Kuppler M 2 verwendet. Die erhaltene Dispersion wies eine Teilchengröße von 28 nm auf.
- Beispiel A wurde wiederholt. Anstelle des Kupplers Y 5 wurde der Kuppler C 1 verwendet. Die erhaltene Dispersion wies eine Teilchengröße von 34 nm auf.
- Den Dispersionen 1 bis 15 wurden Proben einer Silberhalogenidgelatineemulsion zugemischt, die dem eingebrachten Farbkuppler entsprechend für Blau, Grün oder Rot sensibilisiert war. Die verwendete Silberhalogenidgelatine-Emulsion bestand aus 75 g Silberbromidjodid (Jodidgehalt 3 Mol %) und 72 g Gelatine bezogen auf 1 kg Emulsion.
- Die so präparierten Emulsionen wurden auf mit einer Haftschicht versehene Cellulosetriacetatschichtträger aufgetragen und getrocknet.
- Photographische Prüfung :
- Die einzelnen Proben wurden mittels eines Sensitometers belichtet und danach in der unten beschriebenen Weise verarbeitet. Bestimmt wurden relative Empfindlichkeit, Farbausbeute sowie Absorption und Nebenabsorption bei der Dichte 1,0. Die Ergebnisse enthält die nachfolgende Tabelle 1. Farbentwickler ABleichbad
 Fixierbad
 Farbentwickler B
 Entwicklungszeiten
 (Siehe Tabelle 1 Seite 16 f.)


- Wie Tabelle 1 zeigt, ist die Empfindlichkeit der farbphotographischen Schichten, die in erfindungsgemäßer Weise hergestellte Dispersionen enthalten, bis zu 4 DIN höher als die der Vergleichsschichten. Die in den erfindungsgemäßen Proben enthaltenen Farbkuppler haben - mit nur geringfügigen Abweichungen - mit steilerem Gamma gekuppelt. Die Farbausbeuten der in erfindungsgemäßer Weise eingearbeiteten Kuppler, verglichen mit den in konventioneller Weise verarbeiteten Proben, sind deutlich höher. Die Farbkuppler erweisen sich nach erfindungsgemäßer Einarbeitung als besonders reaktiv. Die Daten, die die Absorption der Farbstoffe betreffen, werden durch Verwendung der Dispersionen der Erfindung in keiner Weise beeinträchtigt.
- Die Dispersionen 1, 2b und 3 sowie die Vergleichsdispersionen 8, 9b und 10 wurden einer Silberhalogenidgelatineemulsion der in Beispiel 1 beschriebenen Zusammensetzung zugemischt. Die so erhaltenen gießfertigeo Emulsionen würden nun auf mit Haftschichten versehene Cellulosetriacetatunterlagen aufgetragen. Die Schichtproben wurden wie in Beispiel 1 angegeben belichtet, in der weiter unten beschriebenen Weise entwickelt und danach auf ihre Körnigkeit geprüft. Bei der Farbentwicklung wurden zwei Varianten angewandt. Diese unterschieden sich im Ansatz des Farbentwicklers, der im einen Falle mit Citracinsäure und im anderen Falle ohne diese Säure angesetzt worden war. Es zeigte sich dabei, daß ohne Citracinsäure höhere Farbausbeuten erhalten wurden. Der in der nachfolgenden Tabelle 2 erscheinende Quotient Q resultiert aus der Differenz der Farbausbeuten bei Entwicklung mit und bei Entwicklung ohne Citracinsäure multipliziert mit 102.
-

- FAO = Farbausbeute bei Entwicklung ohne Citracinsäure
- FAm = Farbausbeute bei Entwicklung mit Citracinsäure
- Die Proben wurden in folgenden Bädern verarbeitet: Schwarz-Weiß-Entwickler (pH 9,9)Umkehrbad (pH 5,8)
 Farbentwickler
 Bleichbad (pH 5,7)
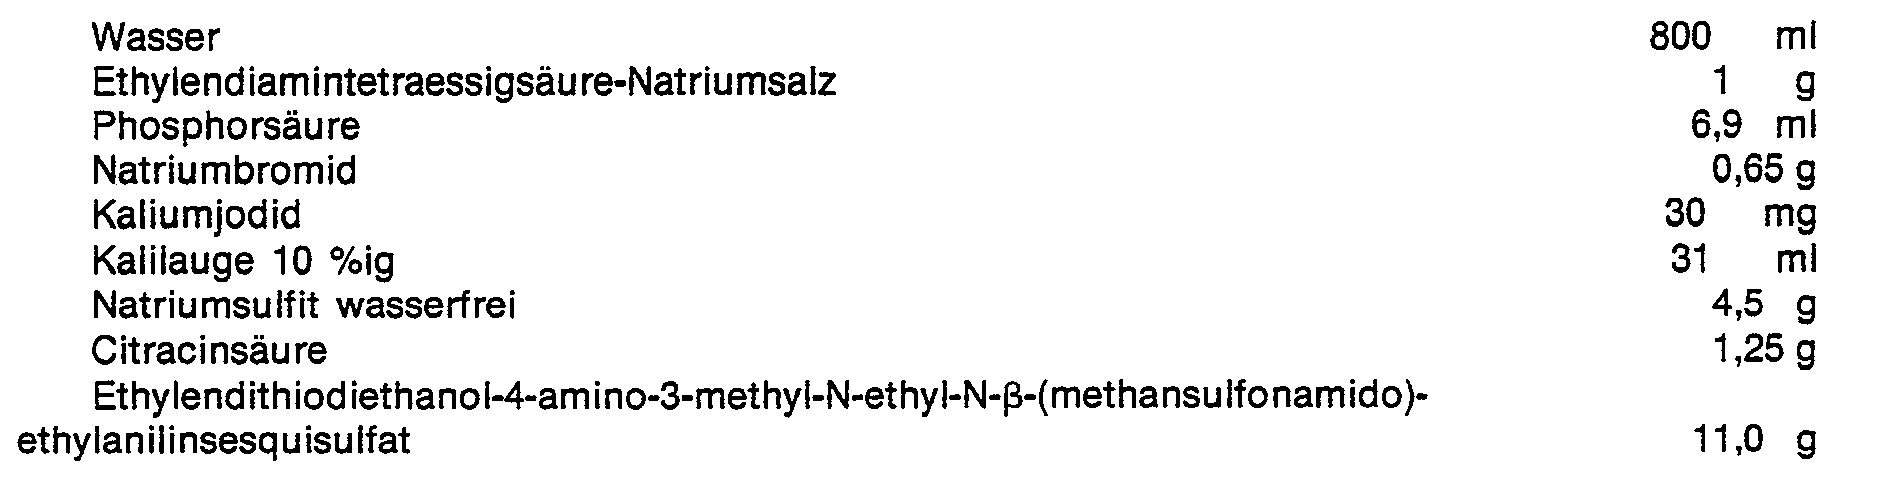
 Fixierbad (pH 6,6)
 Verarbeitungszeiten

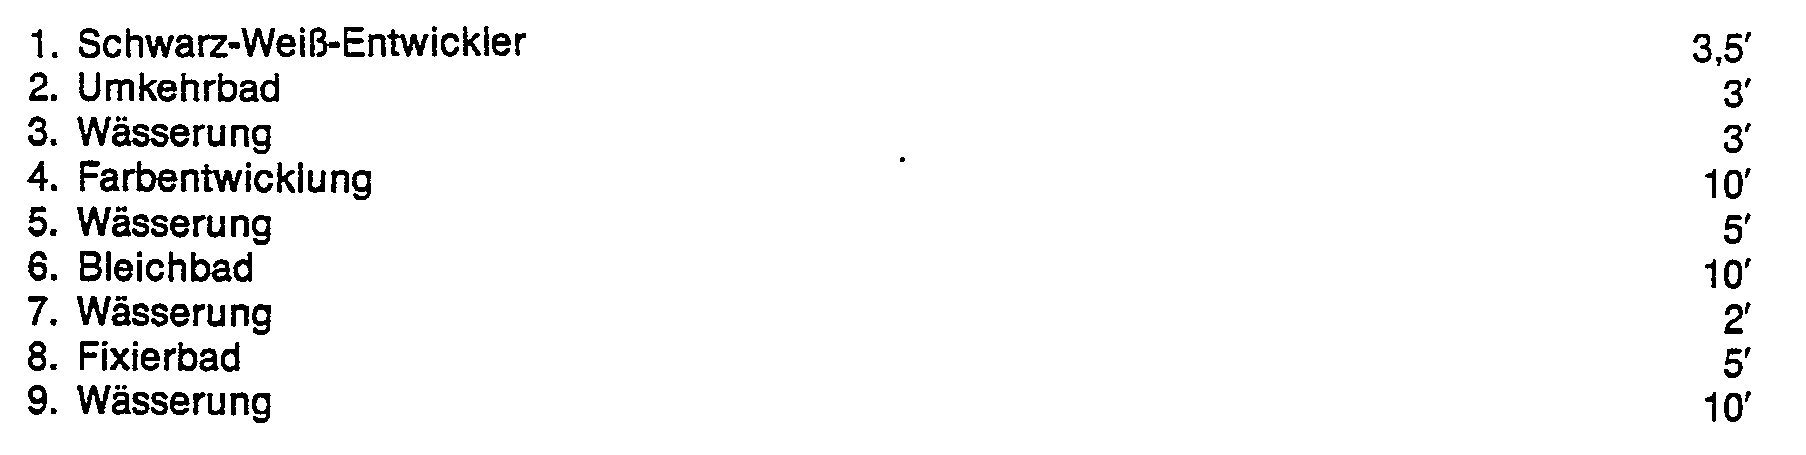

- Aus Tabelle 2 ist die hervorragende Feinkörnigkeit der erfindungsgemäßen Proben 1, 2b, 3 im Vergleich zu den entsprechenden Vergleichsproben 8, 9b bzw. 10 ersichtlich. Auch der Quotient Q, dessen Absolutbetrag proportional dem Einfluß der Citracinsäure ist, wurde bei den erfindungsgemäßen Proben als deutlich niedriger ermittelt. Dies hängt mit der bereits erwähnten hohen Reaktivität der in erfindungsgemäßer Weise dispergierten Farbkuppler zusammen.
- Die erfindungsgemäßen Dispersionen 1, 2a, 6, 7 und 15, sowie die Vergleichsdispersionen 8, 9a, 13 und 14 wurden mit den den Kupplern entsprechend sensibilisierten Silberhalogenidgelatineemulsionen zugemischt und die Emulsionen auf eine baritierte Papierunterlage vergossen. Anschließend wurden die Proben wie im Beispiel 1 beschrieben belichtet und in folgenden Bädern verarbeitet.


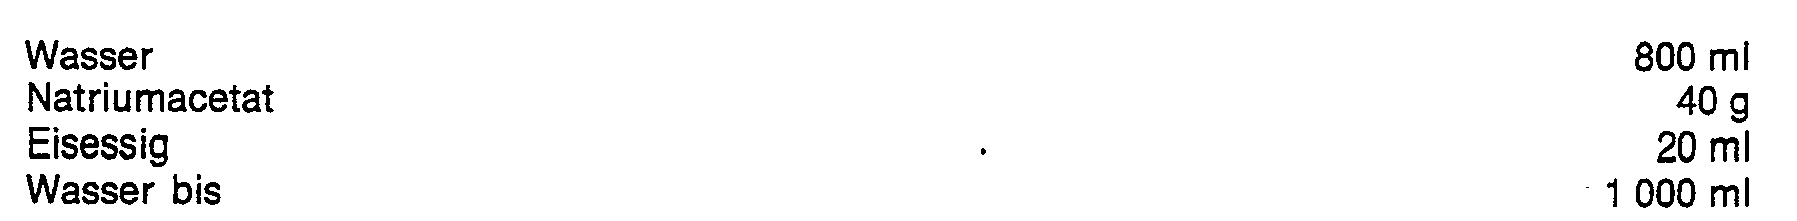


- Die Proben werden nun ohne UV-Schutz und vor UV-Licht geschützt (UV-Schutzfolie, die als absorbierende Substanz ein Hydroxybenztriazol enthält) dem Licht einer für Tageslicht normierten Xenonlampe ausgesetzt und in folgender Weise belichtet :


- Zum Vergleich wurden Proben der o. g. Dispersionen, die keine Kuppler enthielten, auf eine baritierte Papierunterlage aufgetragen und in der beschriebenen Weise belichtet. Keine der Proben (ausgenommen Probe 13) zeigte dabei eine meßbare Vergilbung. Daraus ergibt sich, daß die der Tabelle 3 zu entnehmende überraschende lichtstabilisierende Wirkung der erfindungsgemäßen Proben keinesfalls durch einen Filtereffekt bedingt ist, der bei einer Vergilbung des Probenmaterials in Betracht gezogen werden müßte.
- Die folgenden Beispiele zeigen den Einfluß der erfindungsgemäßen Dispersionen auf das Bruchverhalten von photographischen Materialien.
- Auf einen präparierten Cellulosetriacetat-Filmträger wurde eine photographische Emulsionsschicht, bestehend aus einer Silberbromidemulsion, einer erfindungsgemäß hergestellten Dispersion bzw. einem Vergleichsemulgat, Gelatine und einem Härtungsmittel, hergestellt und getrocknet. Nach der Trocknung enthielt die Schicht 20 Vol % an AgBr und 30 Vol % an erfindungsgemäßer Dispersion bzw. an Vergleichsemulgat. 36 mm breite Streifen dieses Materials wurden 3 Tage in einem Klima von 20 % r. F. bei 23 °C angeglichen. Die Messung erfolgte nach der Fallhammermethode in diesem Klima. Die Prüflinge werden dabei in Schleifen mit der Emulsionsschicht nach außen gelegt und die Energie bestimmt, die zum Bruch des Films führt. Es wurden jeweils etwa 100 Bruchversuche, von denen mindestens die Hälfte brechen soll, durchgeführt.
- Die gemessenen Bruchenergie-Werte B der Schichten, die die' erfindungsgemäße Dispersion enthalten, werden mit den Bruchenergie-Werten, die mit den Vergleichsemulgaten erhalten wurden, verglichen. Die Erhöhung der Bruchfestigkeit der Schichten mit den erfindungsgemäßen Dispersionen wurde nach folgender Formel in % berechnet.

- Die Ergebnisse sind in folgender Tabelle zusammengestellt.

- 93,75 g einer 32 %igen Polyurethandispersion mit einem Sulfonatgruppengehalt von 3 % und einer mittleren Teilchengröße von 75 nm wurden durch Zusatz von 201 g Aceton in eine Lösung überführt. Dazu wurde eine Lösung von 15 g des Kupplers Y 5 in 60 g Aceton gegeben. Zu der erhaltenen klaren Lösung aus Polyurethan und Kuppler wurden 150 g Wasser langsam zugetropft und anschließend das Aceton am Rotationsverdampfer abgedampft. Die erhaltene den Farbkuppler enthaltende stabile Polyurethandispersion wies eine Teilchengröße von 19 nm auf.
- Beispiel A wurde wiederholt. Anstelle des Kupplers Y 5 wurde der Kuppler M 2 verwendet. Die erhaltene Dispersion wies eine Teilchengröße von 28 nm auf.
- Beispiel A wurde wiederholt. Anstelle des Kupplers Y 5 wurde der Kuppler C 1 verwendet. Die erhaltene Dispersion wies eine Teilchengröße von 34 nm auf.
Claims (2)
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE3036846 | 1980-09-30 | ||
| DE19803036846 DE3036846A1 (de) | 1980-09-30 | 1980-09-30 | Verfahren zur herstellung von dispersionen hydrophober substanzen in wasser |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| EP0049399A2 EP0049399A2 (de) | 1982-04-14 |
| EP0049399A3 EP0049399A3 (en) | 1982-11-24 |
| EP0049399B1 true EP0049399B1 (de) | 1986-09-10 |
Family
ID=6113205
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP81107366A Expired EP0049399B1 (de) | 1980-09-30 | 1981-09-17 | Verfahren zur Herstellung von Dispersionen hydrophober Farbkuppler in Wasser sowie deren Verwendung bei der Herstellung lichtempfindlicher Aufzeichnungsmaterialien |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US4388403A (de) |
| EP (1) | EP0049399B1 (de) |
| JP (1) | JPS5787429A (de) |
| CA (1) | CA1163891A (de) |
| DE (2) | DE3036846A1 (de) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE102015008388A1 (de) | 2015-06-29 | 2016-12-29 | WAE Marketing GbR (vertr. Gesellsch. Herr Oliver Westerbeek, 51069 Köln) | Verwendung einer polymeren Zubereitung zur Beschichtung von Handschuhen |
Families Citing this family (31)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4401787A (en) * | 1981-07-07 | 1983-08-30 | Eastman Kodak Company | Latex compositions for water resistant coating applications |
| US4608310A (en) * | 1983-06-20 | 1986-08-26 | Eastman Kodak Company | Polycarbonate, latex compositions comprising such |
| DE3445790A1 (de) * | 1984-12-15 | 1986-06-19 | Agfa-Gevaert Ag, 5090 Leverkusen | Neuartige polyadditions- bzw. polykondensationsprodukte, deren waessrige dispersion sowie ein fotografisches aufzeichnungsmaterial, das eine fotografisch nuetzliche verbindung in form solcher polymerer produkte enthaelt |
| DE3520845A1 (de) * | 1985-06-11 | 1986-12-11 | Agfa-Gevaert Ag, 5090 Leverkusen | Farbfotografisches aufzeichnungsmaterial und verfahren zur herstellung farbfotografischer bilder |
| DE3665506D1 (en) * | 1986-07-04 | 1989-10-12 | Agfa Gevaert Nv | Dye image receiving material |
| US4851327A (en) | 1986-07-17 | 1989-07-25 | Fuji Photo Film Co., Ltd. | Photographic color photosensitive material with two layer reflective support |
| IT1199806B (it) * | 1986-12-18 | 1989-01-05 | Minnesota Mining & Mfg | Processo per la formazione di immagini fotografiche a colori stabili |
| DE3768246D1 (de) * | 1987-01-16 | 1991-04-04 | Agfa Gevaert Nv | Bildempfangsmaterial zur verwendung in diffusionsuebertragungs-umkehrverfahren. |
| DE3708307A1 (de) * | 1987-03-14 | 1988-09-22 | Agfa Gevaert Ag | Farbfotografisches aufzeichnungsmaterial fuer das farbdiffusionsuebertragungsverfahren |
| DE3778545D1 (de) * | 1987-09-29 | 1992-05-27 | Agfa Gevaert Nv | Farbstoffbildempfangsmaterial. |
| JP2630410B2 (ja) * | 1988-01-12 | 1997-07-16 | 富士写真フイルム株式会社 | ハロゲン化銀カラー感光材料 |
| GB8820547D0 (en) * | 1988-08-31 | 1988-09-28 | Vickers Plc | Improvements in/relating to polymeric compounds |
| US4933270A (en) * | 1988-09-26 | 1990-06-12 | Eastman Kodak Company | Process for the precipitation of stable colloidal dispersions of base degradable components of photographic systems in the absence of polymeric steric stabilizers |
| US4957857A (en) * | 1988-12-23 | 1990-09-18 | Eastman Kodak Company | Stabilization of precipitated dispersions of hydrophobic couplers |
| US5015564A (en) * | 1988-12-23 | 1991-05-14 | Eastman Kodak Company | Stabilizatin of precipitated dispersions of hydrophobic couplers, surfactants and polymers |
| JP2813746B2 (ja) * | 1989-05-16 | 1998-10-22 | 富士写真フイルム株式会社 | ハロゲン化銀写真感光材料 |
| US5013640A (en) * | 1989-06-15 | 1991-05-07 | Eastman Kodak Company | Preparation of low viscosity small-particle photographic dispersions in gelatin |
| EP0416684B1 (de) * | 1989-09-05 | 1997-01-29 | Eastman Kodak Company | Photographische gelbe Kuppler, Verfahren zur ihrer Herstellung und Zwischenprodukte dafür |
| US5089380A (en) * | 1989-10-02 | 1992-02-18 | Eastman Kodak Company | Methods of preparation of precipitated coupler dispersions with increased photographic activity |
| US5256527A (en) * | 1990-06-27 | 1993-10-26 | Eastman Kodak Company | Stabilization of precipitated dispersions of hydrophobic couplers |
| US5087554A (en) * | 1990-06-27 | 1992-02-11 | Eastman Kodak Company | Stabilization of precipitated dispersions of hydrophobic couplers |
| US5173398A (en) * | 1990-10-31 | 1992-12-22 | Konica Corporation | Silver halide color photographic light-sensitive material |
| EP0490416B1 (de) * | 1990-11-30 | 1996-05-15 | Agfa-Gevaert N.V. | Bildempfangsmaterial mit substriertem Polycarbonat oder Propylen |
| US5624467A (en) * | 1991-12-20 | 1997-04-29 | Eastman Kodak Company | Microprecipitation process for dispersing photographic filter dyes |
| US5582960A (en) * | 1995-02-17 | 1996-12-10 | Eastman Kodak Company | Photographic print material |
| US5594047A (en) * | 1995-02-17 | 1997-01-14 | Eastman Kodak Company | Method for forming photographic dispersions comprising loaded latex polymers |
| US5770352A (en) * | 1996-04-18 | 1998-06-23 | Eastman Kodak Company | High activity photographic dispersions with ultra low levels of permanent solvent |
| US5830632A (en) * | 1996-10-31 | 1998-11-03 | Eastman Kodak Company | Photographic element containing dispersions of high dye-yield couplers having improved photographic activity |
| DE102007020523A1 (de) | 2007-05-02 | 2008-11-06 | Helling, Günter, Dr. | Metallsalz-Nanogel enthaltende Polymere |
| EP2690127A1 (de) * | 2012-07-27 | 2014-01-29 | nolax AG | Verfahren zur Herstellung einer Polymer-Dispersion und deren Verwendung |
| CN105093804A (zh) * | 2014-12-16 | 2015-11-25 | 铜陵翔宇商贸有限公司 | 胶片用停显液及其制备方法 |
Family Cites Families (13)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE1472746B2 (de) * | 1965-03-17 | 1977-02-17 | Agfa-Gevaert Ag, 5090 Leverkusen | Photographisches aufzeichnungsmaterial |
| DE1597467A1 (de) * | 1967-07-22 | 1970-04-09 | Agfa Gevaert Ag | Optische Aufheller enthaltendes photographisches Material |
| US3619195A (en) * | 1968-11-01 | 1971-11-09 | Eastman Kodak Co | Photographic coupler dispersions |
| GB1297947A (de) * | 1969-03-20 | 1972-11-29 | ||
| GB1346426A (en) * | 1970-08-13 | 1974-02-13 | Agfa Gevaert | Incorporating photographic compounds into hydrophilic colloids |
| BE833512A (fr) * | 1974-09-17 | 1976-03-17 | Nouvelle composition de latex charge par un compose hydrophobe, sa preparation et son application photographique | |
| DE2651506C2 (de) * | 1976-11-11 | 1986-04-30 | Bayer Ag, 5090 Leverkusen | Verfahren zur Herstellung von in Wasser dispergierbaren Polyurethanen |
| JPS5931688B2 (ja) * | 1977-05-10 | 1984-08-03 | 富士写真フイルム株式会社 | 写真用添加剤の分散方法 |
| AU3880578A (en) * | 1977-08-17 | 1980-02-14 | Konishiroku Photo Ind | Preparing impregnated polymer latex compositions |
| JPS5599950A (en) * | 1979-01-24 | 1980-07-30 | Toray Ind Inc | Aqueous dispersion of polyester |
| JPS5599947A (en) * | 1979-01-24 | 1980-07-30 | Toray Ind Inc | Aqueous disperison of polyester, and its preparation |
| JPS55116730A (en) * | 1979-03-05 | 1980-09-08 | Asahi Chem Ind Co Ltd | Preparation of latex |
| US4247627A (en) * | 1979-10-10 | 1981-01-27 | Eastman Kodak Company | Photographic elements having hydrophilic colloid layers containing hydrophobic ultraviolet absorbers uniformly loaded in latex polymer particles |
-
1980
- 1980-09-30 DE DE19803036846 patent/DE3036846A1/de not_active Withdrawn
-
1981
- 1981-09-17 EP EP81107366A patent/EP0049399B1/de not_active Expired
- 1981-09-17 DE DE8181107366T patent/DE3175302D1/de not_active Expired
- 1981-09-24 US US06/305,201 patent/US4388403A/en not_active Expired - Fee Related
- 1981-09-25 JP JP56150834A patent/JPS5787429A/ja active Granted
- 1981-09-28 CA CA000386808A patent/CA1163891A/en not_active Expired
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE102015008388A1 (de) | 2015-06-29 | 2016-12-29 | WAE Marketing GbR (vertr. Gesellsch. Herr Oliver Westerbeek, 51069 Köln) | Verwendung einer polymeren Zubereitung zur Beschichtung von Handschuhen |
Also Published As
| Publication number | Publication date |
|---|---|
| CA1163891A (en) | 1984-03-20 |
| JPH0315730B2 (de) | 1991-03-01 |
| EP0049399A3 (en) | 1982-11-24 |
| DE3175302D1 (en) | 1986-10-16 |
| DE3036846A1 (de) | 1982-05-27 |
| JPS5787429A (en) | 1982-05-31 |
| US4388403A (en) | 1983-06-14 |
| EP0049399A2 (de) | 1982-04-14 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP0049399A2 (de) | Verfahren zur Herstellung von Dispersionen hydrophober Farbkuppler in Wasser sowie deren Verwendung bei der Herstellung lichtempfindlicher Aufzeichnungsmaterialien | |
| DE2820092C2 (de) | ||
| DE3217020A1 (de) | Photographisches aufzeichnungsmaterial | |
| DE3807555A1 (de) | Thermoreaktive waessrige zusammensetzung | |
| DE1472746B2 (de) | Photographisches aufzeichnungsmaterial | |
| DE2631521A1 (de) | Lichtempfindliches photographisches material mit einer beizmittelschicht | |
| EP0185248B1 (de) | Neuartige Polyadditions- bzw. Polykondensationsprodukte, deren wässrige Dispersion, sowie ein fotografisches Aufzeichnungsmaterial, das eine fotografisch nützliche Verbindung in Form solcher polymerer Produkte enthält | |
| EP0282814A2 (de) | Farbfotografisches Aufzeichnungsmaterial für das Farbdiffusionsübertragungsverfahren | |
| DE3618049A1 (de) | Verfahren zur herstellung von reagenzschichten die hydrophobe reagenzien enthalten | |
| DE2545722B2 (de) | Verfahren zum Härten fotografischer gelatinehaltiger Schichten | |
| EP0400410B1 (de) | Verfahren zum Leimen von Papier | |
| DE1597520A1 (de) | Waermeentwickelbares Diazotypie-Material | |
| DD225240A1 (de) | Verfahren zur herstellung von farbkuppkerhaltigen dispersionen | |
| DE69412581T2 (de) | Optische Aufheller mit einer Ballastgruppe | |
| DE69329931T2 (de) | Kontinuierliche Herstellung gelierter Schmelzen mikroausgefällter Dispersionen | |
| DE1472746C3 (de) | Photographisches Aufzeichnungsmaterial | |
| EP0032699A1 (de) | Farbfotografisches Aufzeichnungsmaterial mit einer emulgierten hydrophilen farbgebenden Verbindung | |
| EP0324335A2 (de) | Überlauffreies farbfotografisches Entwicklungssystem | |
| DE2901630C2 (de) | Farbphotographisches Aufzeichnungsmaterial | |
| EP0563638B1 (de) | Fotografisches Aufzeichnungsmaterial | |
| DE2609741C2 (de) | ||
| EP0792682A1 (de) | Mikrokapseln mit Wänden aus Umsetzungsprodukten von Biuret-Polyisocyanaten und Guanidinen | |
| EP0542053A1 (de) | Fotografisches Aufzeichnungsmaterial | |
| DE3024020A1 (de) | Druckempfindliches aufzeichnungspapier | |
| DE3628717A1 (de) | Haertungsmittel fuer proteine, eine damit gehaertete bindemittelschicht und eine solche schicht enthaltendes fotografisches aufzeichnungsmaterial |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 19810917 |
|
| AK | Designated contracting states |
Designated state(s): BE CH DE FR GB |
|
| PUAL | Search report despatched |
Free format text: ORIGINAL CODE: 0009013 |
|
| AK | Designated contracting states |
Designated state(s): BE CH DE FR GB |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): BE CH DE FR GB LI |
|
| REF | Corresponds to: |
Ref document number: 3175302 Country of ref document: DE Date of ref document: 19861016 |
|
| ET | Fr: translation filed | ||
| BECN | Be: change of holder's name |
Effective date: 19860910 |
|
| RAP2 | Party data changed (patent owner data changed or rights of a patent transferred) |
Owner name: AGFA-GEVAERT AG |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed | ||
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: CH Payment date: 19960903 Year of fee payment: 16 |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: 746 Effective date: 19970402 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: D6 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19970930 Ref country code: CH Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19970930 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 19980817 Year of fee payment: 18 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 19980827 Year of fee payment: 18 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: BE Payment date: 19980930 Year of fee payment: 18 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: BE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19990930 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 19991013 Year of fee payment: 19 |
|
| BERE | Be: lapsed |
Owner name: AGFA-GEVAERT A.G. Effective date: 19990930 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000531 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000701 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000917 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee |
Effective date: 20000917 |