JP7204673B2 - 改質ペロブスカイト型複合酸化物の製造方法 - Google Patents
改質ペロブスカイト型複合酸化物の製造方法 Download PDFInfo
- Publication number
- JP7204673B2 JP7204673B2 JP2019560879A JP2019560879A JP7204673B2 JP 7204673 B2 JP7204673 B2 JP 7204673B2 JP 2019560879 A JP2019560879 A JP 2019560879A JP 2019560879 A JP2019560879 A JP 2019560879A JP 7204673 B2 JP7204673 B2 JP 7204673B2
- Authority
- JP
- Japan
- Prior art keywords
- group
- composite oxide
- perovskite
- type composite
- coupling agent
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Images

Classifications
-
- C—CHEMISTRY; METALLURGY
- C01—INORGANIC CHEMISTRY
- C01G—COMPOUNDS CONTAINING METALS NOT COVERED BY SUBCLASSES C01D OR C01F
- C01G23/00—Compounds of titanium
-
- C—CHEMISTRY; METALLURGY
- C01—INORGANIC CHEMISTRY
- C01G—COMPOUNDS CONTAINING METALS NOT COVERED BY SUBCLASSES C01D OR C01F
- C01G33/00—Compounds of niobium
-
- H—ELECTRICITY
- H01—ELECTRIC ELEMENTS
- H01B—CABLES; CONDUCTORS; INSULATORS; SELECTION OF MATERIALS FOR THEIR CONDUCTIVE, INSULATING OR DIELECTRIC PROPERTIES
- H01B3/00—Insulators or insulating bodies characterised by the insulating materials; Selection of materials for their insulating or dielectric properties
-
- H—ELECTRICITY
- H01—ELECTRIC ELEMENTS
- H01G—CAPACITORS; CAPACITORS, RECTIFIERS, DETECTORS, SWITCHING DEVICES, LIGHT-SENSITIVE OR TEMPERATURE-SENSITIVE DEVICES OF THE ELECTROLYTIC TYPE
- H01G4/00—Fixed capacitors; Processes of their manufacture
- H01G4/30—Stacked capacitors
Landscapes
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Power Engineering (AREA)
- Engineering & Computer Science (AREA)
- Inorganic Chemistry (AREA)
- Geology (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Life Sciences & Earth Sciences (AREA)
- Environmental & Geological Engineering (AREA)
- Manufacturing & Machinery (AREA)
- Microelectronics & Electronic Packaging (AREA)
- Compositions Of Macromolecular Compounds (AREA)
- Inorganic Compounds Of Heavy Metals (AREA)
Description
このため、樹脂中に強誘電体、焦電体、圧電体といった広義に誘電体と総称される無機充填材を分散させた複合誘電体材料が、加工性に優れ、高誘電特性、低損失特性、焦電特性、圧電特性など多彩な機能を備えうる新たな素材として注目されている。
ここで用いられる無機充填材としては、例えば、ペロブスカイト型複合酸化物が知られている(例えば、特許文献1を参照)。しかし、ペロブスカイト型複合酸化物は、比表面積が経時変化し、誘電特性を低下させるという問題があり、また、水と接触すると構造中のBa、Ca、Sr、Mg等のAサイト金属が溶出し、これに伴って樹脂と無機充填材との界面が剥離したり、イオンマイグレーションにより絶縁劣化が起こるという問題があった。
一方、特許文献2~4に記載されるように、樹脂中における分散性を向上させる目的で、チタン酸バリウム等の無機充填材をカップリング剤で表面処理することが知られている。
特許文献5及び6では、樹脂との混合性を改善するために、チタン酸バリウム等の金属酸化物に対して、シランカップリング剤により表面処理することが記載されている。
すなわち、本発明は、下記一般式(1)で表されるシランカップリング剤によりペロブスカイト型複合酸化物粒子の表面が被覆されていることを特徴とする改質ペロブスカイト型複合酸化物である。
(XY)aSi(OZ)4-a (1)
(一般式(1)中、Xは水素原子、エポキシ基、アミノ基、ビニル基、(メタ)アクリル基、イソシアネート基又はメルカプト基であり、Yは炭素原子数5以上の直鎖状アルキレン基であり、Zは水素原子、炭素原子数1~3のアルキル基、アセチル基又は炭素原子数2~4のアルコキシアルキル基であり、aは1又は2である。)
また、本発明は、ペロブスカイト型複合酸化物と上記一般式(1)で表されるシランカップリング剤とを混合した後、その混合物を気流式粉砕機に供給することによりペロブスカイト型複合酸化物を粉砕しながらペロブスカイト型複合酸化物粒子の表面を上記シランカップリング剤で被覆することを特徴とする改質ペロブスカイト型複合酸化物の製造方法である。
本発明の改質ペロブスカイト型複合酸化物は、ペロブスカイト型複合酸化物粒子の表面を、下記一般式(1)で表されるシランカップリング剤により被覆したものである。
(XY)aSi(OZ)4-a (1)
(一般式(1)中、Xは水素原子、エポキシ基、アミノ基、ビニル基、(メタ)アクリル基、イソシアネート基又はメルカプト基であり、Yは炭素原子数5以上の直鎖状アルキレン基であり、Zは水素原子、炭素原子数1~3のアルキル基、アセチル基又は炭素原子数2~4のアルコキシアルキル基であり、aは1又は2である。)
一般式(1)においてZで表される炭素原子数1~3のアルキル基としては、メチル基、エチル基、プロピル基等が挙げられる。また、一般式(1)においてZで表される炭素原子数2~4のアルコキシアルキル基としては、メトキシメチル基、エトキシメチル基、メトキシエチル基、エトキシエチル基等が挙げられる。
まず、製造直後の改質ペロブスカイト型複合酸化物試料を精秤(A)し、この試料を棚段乾燥機で105℃、2時間の条件で加熱して得られた乾燥物を精秤(B)する。これとは別に製造直後の改質ペロブスカイト型複合酸化物試料を精秤(a)し、この試料を40℃、湿度90%の環境下で180分間静置して吸湿させて得られた吸湿試料を精秤(c)する。この吸湿試料を棚段乾燥機で105℃、2時間の条件で加熱して得られた乾燥物を精秤(b)する。次式により付着水分量を求めて、試料に吸湿した水分量(質量%)とする。
吸湿水分量(質量%)=(((c-b)/a)×100)-(((A-B)/A)×100)
本発明の複合誘電体材料は、高分子材料と無機充填材としての上記改質ペロブスカイト型複合酸化物とを含有するものである。本発明の複合誘電体材料は、後述する高分子材料に上記改質ペロブスカイト型複合酸化物を好ましくは60質量%以上、より好ましくは70質量%~90質量%含有させることで好ましくは15以上、より好ましくは20以上の比誘電率を有する材料であることが望ましい。
熱硬化性樹脂としては、例えば、エポキシ樹脂、フェノール樹脂、ポリイミド樹脂、メラミン樹脂、シアネート樹脂類、ビスマレイミド類、ビスマレイミド類とジアミンとの付加重合物、多官能性シアン酸エステル樹脂、二重結合付加ポリフェニレンオキサイド樹脂、不飽和ポリエステル樹脂、ポリビニルベンジルエーテル樹脂、ポリブタジエン樹脂、フマレート樹脂等の公知のものが挙げられる。これらの熱硬化性樹脂は、1種単独で使用してもよいし、2種以上を組み合わせて使用してもよい。これら熱硬化性樹脂の中でも、耐熱性、加工性、価格等のバランスからエポキシ樹脂及びポリビニルベンジルエーテル樹脂が好ましい。
エポキシ樹脂硬化剤の配合量は、エポキシ樹脂に対して、当量比で好ましくは0.1~10、より好ましくは0.7~1.3の範囲である。

また、硬化の調整のために、ハイドロキノン、ベンゾキノン、銅塩等を配合してもよい。
本発明の複合誘電体材料において、改質ペロブスカイト型複合酸化物の配合量は、樹脂との複合時に占める割合として、好ましくは60質量%以上、より好ましくは70質量%~90質量%である。この理由は60質量%未満では十分な比誘電率が得られない傾向があり、一方、90質量%を越えると粘度が増加し分散性が悪くなる傾向があるとともに、複合物の固形時に十分な強度が得られない等の懸念があるためである。上記配合により好ましくは15以上、より好ましくは20以上の比誘電率を有する材料であることが望ましい。
複合誘電体ペーストを基材上に塗布した後、乾燥することによりフィルム状に成形することができる。基材としては、例えば、表面に剥離処理がなされたプラスチックフィルムを用いることができる。剥離処理が施されたプラスチックフィルム上に塗布してフィルム状に成形した場合、一般には成形後、フィルムから基材を剥離して用いることが好ましい。基材として用いることができるプラスチックフィルムとしては、ポリエチレンテレフタレート(PET)フィルム、ポリエチレンフィルム、ポリプロピレンフィルム、ポリエステルフィルム、ポリイミドフィルム、アラミド、カプトン、ポリメチルペンテン等のフィルムを挙げることができる。また、基材として用いるプラスチックフィルムの厚みとしては、1μm~100μmであることが好ましく、さらに好ましくは1μm~40μmである。また、基材表面上に施す離型処理としては、シリコーン、ワックス、フッ素樹脂等を表面に塗布する離型処理が好ましく用いられる。
押出成形した誘電体フィルムは、上記の基材上に押し出されるように成形されてもよい。また、基材として、金属箔を用いる場合、金属箔としては、銅、アルミニウム、真鍮、ニッケル、鉄等を材料とする箔の他、これらの合金の箔、複合箔等を用いることができる。金属箔には、必要時に応じて表面粗面化の処理や、接着剤の塗布等の処理を施しておいてもよい。
塩化バリウム2水塩1300g及びシュウ酸2水塩1300gに純水7200gを加えて、温度55℃で0.5時間撹拌して得られた懸濁液をA液とした。また、TiO2換算で15.3質量%の四塩化チタン水溶液2560gに純水5600gを加えて希釈したものをB液とした。
次いで、撹拌しながら反応温度55℃で30分間かけてB液をA液に添加し、添加後は撹拌を続けながら0.5時間の熟成を行った。熟成終了後、ろ過してシュウ酸バリウムチタニルを回収した。
次いで、回収したシュウ酸バリウムチタニルを純水でリパルプし、80℃で24時間静置乾燥してシュウ酸バリウムチタニルの粉末を得た。
得られたシュウ酸バリウムチタニルの粉末をアルミナ坩堝に500g仕込み、900℃で10時間仮焼した後、ジェットミルにより粉砕し、さらに900℃で9時間仮焼することによりチタン酸バリウム(BET比表面積:9m2/g、平均粒子径:0.5μm)を得た。
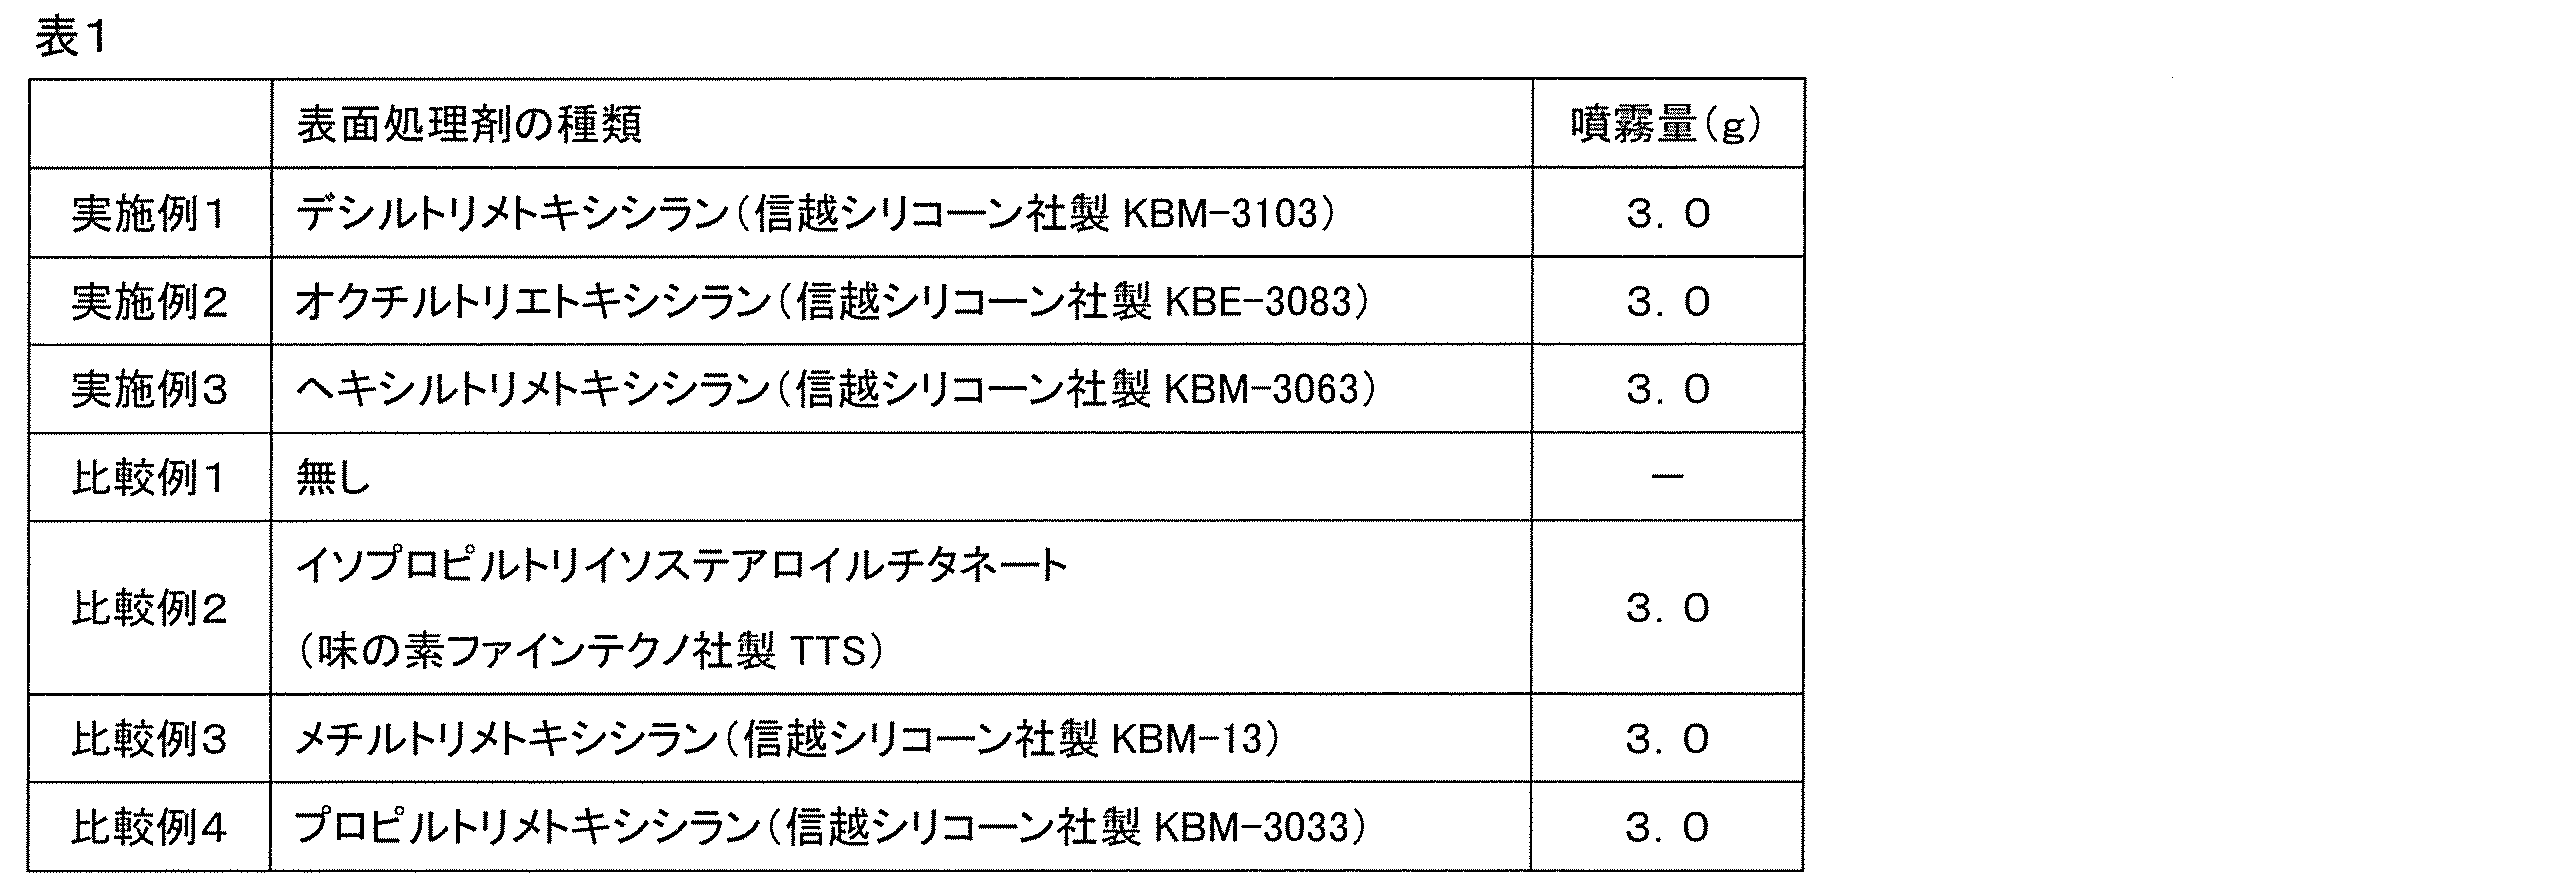
上記で得られたチタン酸バリウム200gに対し、表1に示す種類及び量のシランカップリング剤を噴霧してチタン酸バリウムとシランカップリング剤との混合物を得、この混合物をジェットミル((株)セイシン企業社製STJ200)に供給し、グラインディング圧≧0.06MPaの条件にて処理して改質チタン酸バリウムを製造した。
上記で得られたチタン酸バリウムにシランカップリング剤を噴霧せずにジェットミルに供給し、グラインディング圧≧0.06MPaの条件にて処理して粉砕されたチタン酸バリウムを製造した。
表1に示す種類及び量の表面処理剤に変更したこと以外は実施例1~3と同様にして改質チタン酸バリウムを製造した。
(凝集度)
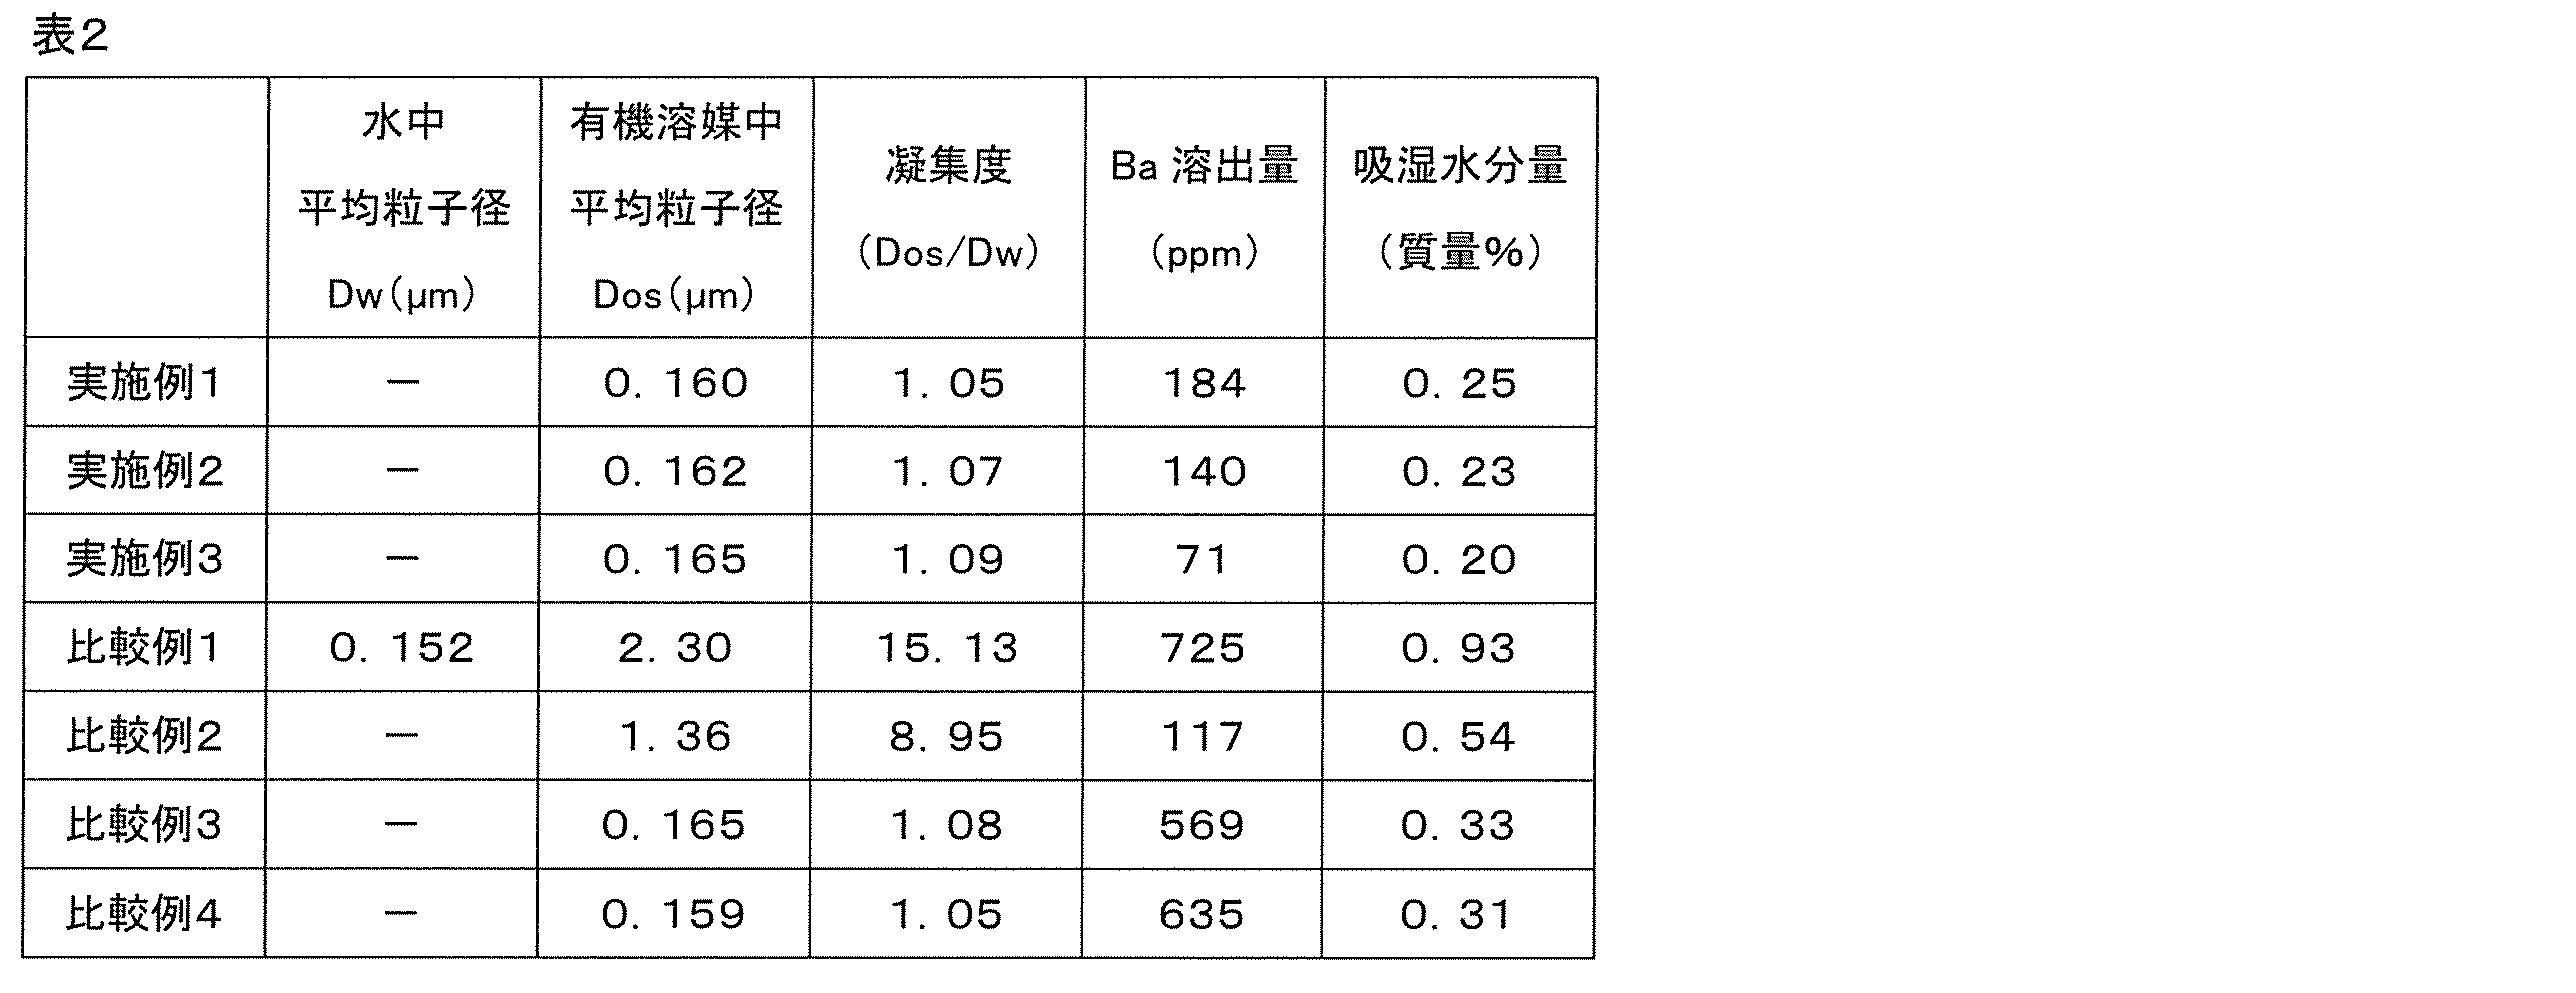
比較例1のシランカップリング剤による表面処理を行わなかったチタン酸バリウムについて、分散媒に水を用いてレーザー回折散乱法により平均粒子径(D50)を求めた。このときの平均粒子径をDwとした。次いで、実施例1~3及び比較例2~4の改質チタン酸バリウム、並びに比較例1のチタン酸バリウムについて、メチルエチルケトンを分散媒として用いてレーザー回折散乱法により平均粒子径(D50)を求めた。このときの平均粒子径をDosとした。
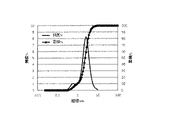
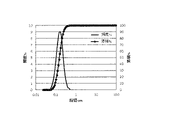
得られた測定値からDos/Dwを算出し、有機溶媒中の粒子の凝集度とした。その結果を表2に示す。また、実施例1で得られた改質チタン酸バリウム粒子の有機溶媒中での粒度分布測定を図1に示し、比較例1で得られたチタン酸バリウム粒子の有機溶媒中での粒度分布測定結果を図2に示し、比較例1で得られたチタン酸バリウム粒子の水中での粒度分布測定結果を図3に示す。なお、平均粒子径の測定には、レーザー回折式粒度分布測定装置(マイクロトラック・ベル社製、MT3300EX)を使用した。
実施例1~3及び比較例1~4それぞれで得られた試料2gとイオン交換水50gとを精秤して1時間撹拌後、上澄み液を0.2μm孔径のシリンジフィルターで濾過した濾液20gに、濃塩酸1mLを加え、50mLとなるように定容した試料溶液を、ICP-AES(アジレント社製Agilent5100)で定量して、水中へのBa溶出の評価を行った。その結果を表2に示す。
実施例1~3及び比較例1~4それぞれで得られた試料の吸湿水分量を求めた。その結果を表2に示す。
塩化ストロンチウム2水塩1300g及びシュウ酸2水塩1300gに純水7200gを加えて、温度55℃で0.5時間撹拌して得られた懸濁液をA液とした。また、TiO2換算で15.3質量%の四塩化チタン水溶液2560gに純水5600gを加えて希釈したものをB液とした。
次いで、撹拌しながら反応温度55℃で30分間かけてB液をA液に添加し、添加後は撹拌を続けながら0.5時間の熟成を行った。熟成終了後、ろ過してシュウ酸ストロンチウムチタニルを回収した。
次いで、回収したシュウ酸ストロンチウムチタニルを純水でリパルプし、80℃で24時間静置乾燥してシュウ酸ストロンチウムチタニルの粉末を得た。
得られたシュウ酸ストロンチウムチタニルの粉末をアルミナ坩堝に500g仕込み、900℃で10時間仮焼した後、ジェットミルにより粉砕し、さらに900℃で9時間仮焼することによりチタン酸ストロンチウム(BET比表面積:11m2/g、平均粒子径:0.4μm)を得た。
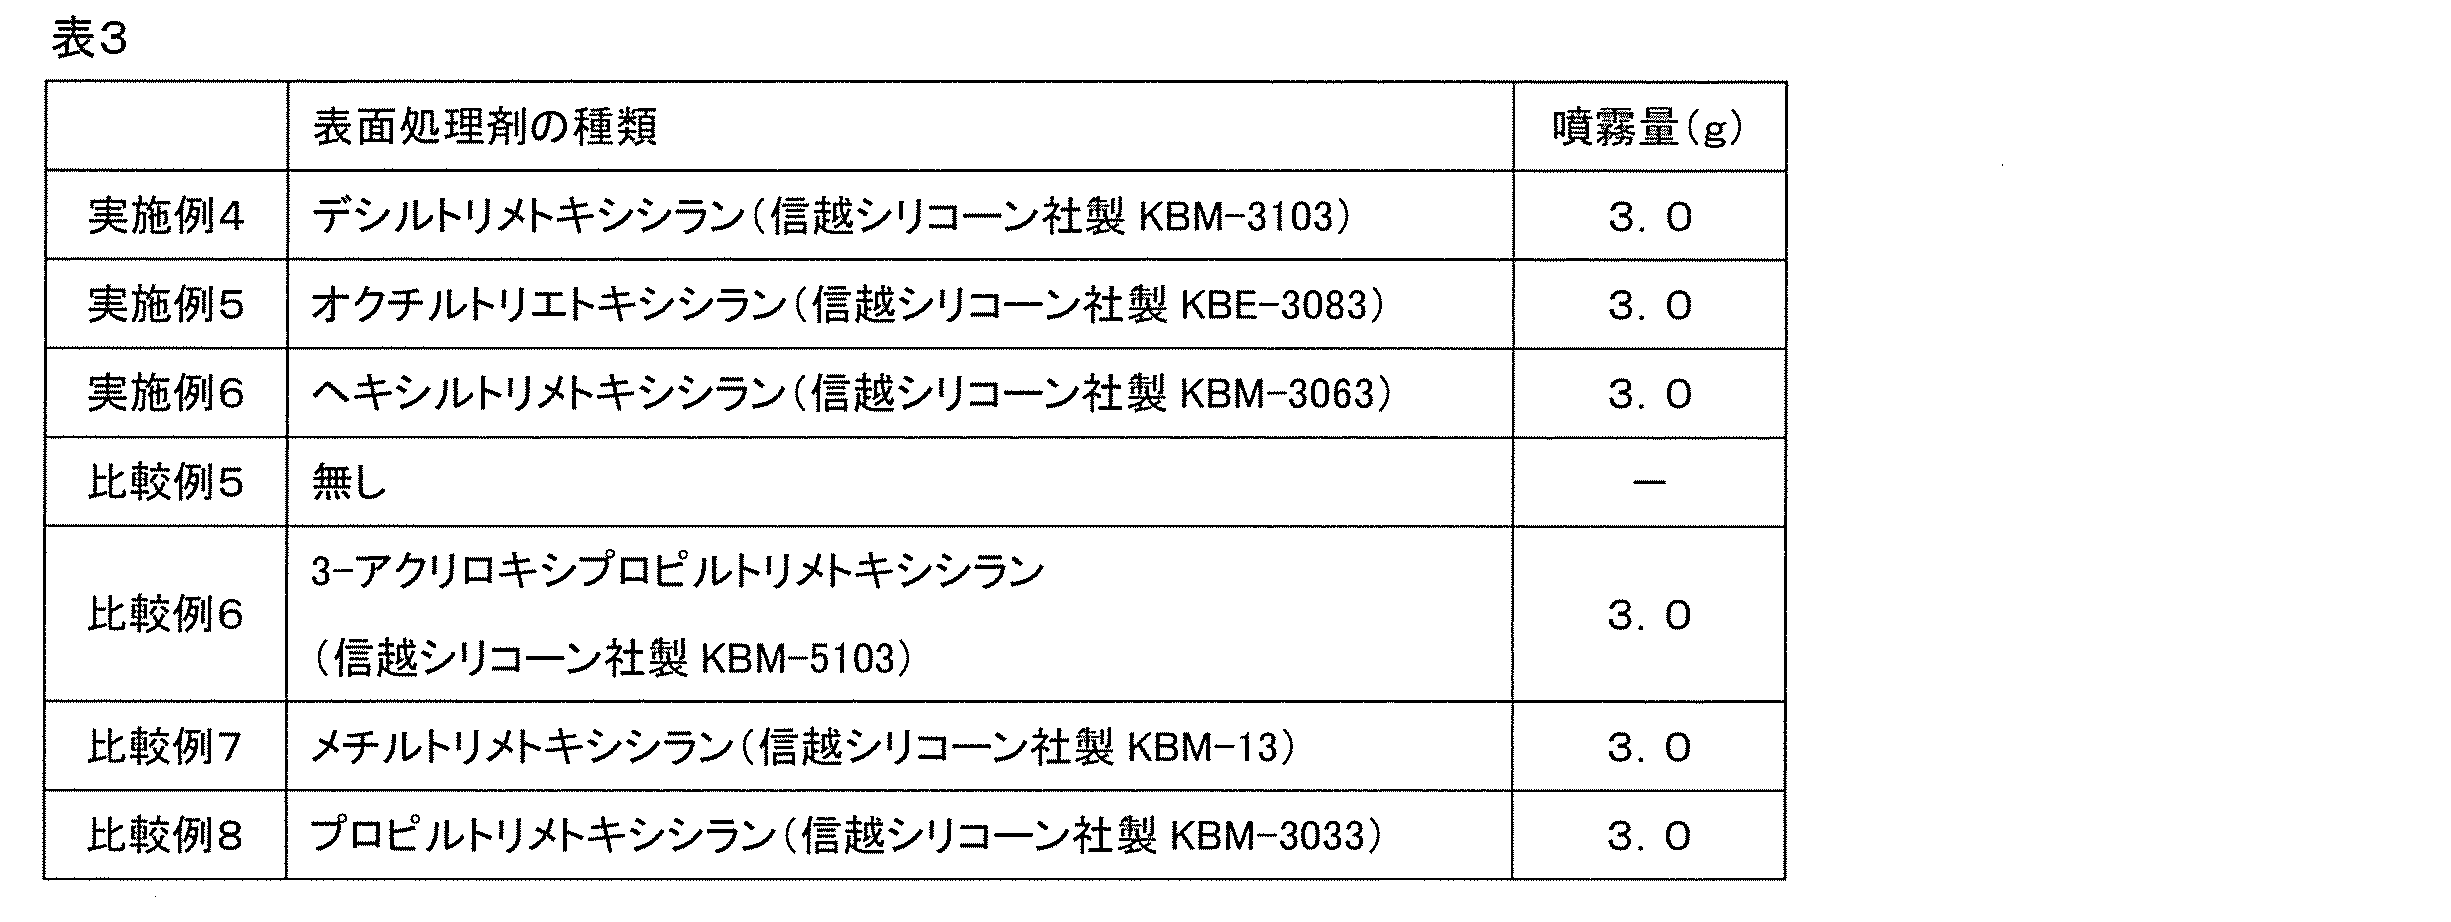
上記で得られたチタン酸ストロンチウム200gに対し、表3に示す種類及び量のシランカップリング剤を噴霧してチタン酸ストロンチウムとシランカップリング剤との混合物を得、この混合物をジェットミル((株)セイシン企業社製STJ200)に供給し、グラインディング圧≧0.06MPaの条件にて処理して改質チタン酸ストロンチウムを製造した。
上記で得られたチタン酸ストロンチウムにシランカップリング剤を噴霧せずにジェットミルに供給し、グラインディング圧≧0.06MPaの条件にて処理して粉砕されたチタン酸ストロンチウムを製造した。
表3に示す種類及び量の表面処理剤に変更したこと以外は実施例4~6と同様にして改質チタン酸ストロンチウムを製造した。
(凝集度)
実施例1~3及び比較例1~4と同様の方法で、実施例4~6及び比較例5~8それぞれで得られた試料の凝集度を求めた。その結果を表4に示す。
実施例1~3及び比較例1~4と同様の方法で、実施例4~6及び比較例5~8それぞれで得られた試料の水中へのSr溶出の評価を行った。その結果を表4に示す。
実施例1~3及び比較例1~4と同様の方法で、実施例4~6及び比較例5~8それぞれで得られた試料の吸湿水分量を求めた。その結果を表4に示す。

五酸化ニオブ4688g、炭酸ナトリウム958g及び炭酸カリウム1183gを、ヘンシェルミキサーにより乾式混合して原料混合物を得た。
この原料混合物を、650℃で7時間仮焼した後、ジェットミルにより粉砕し、さらに900℃で10時間仮焼することによりニオブ酸カリウムナトリウム(BET比表面積:3m2/g、平均粒子径:0.9μm)を得た。
上記で得られたニオブ酸カリウムナトリウム200gに対し、表5に示す種類及び量のシランカップリング剤を噴霧してニオブ酸カリウムナトリウムとシランカップリング剤との混合物を得、この混合物をジェットミル((株)セイシン企業社製STJ200)に供給し、グラインディング圧≧0.06MPaの条件にて処理して改質ニオブ酸カリウムナトリウムを製造した。
上記で得られたニオブ酸カリウムナトリウムにシランカップリング剤を噴霧せずにジェットミルに供給し、グラインディング圧≧0.06MPaの条件にて処理して粉砕されたニオブ酸カリウムナトリウムを製造した。

(凝集度)
実施例1~3及び比較例1~4と同様の方法で、実施例7及び比較例9それぞれで得られた試料の凝集度を求めた。その結果を表6に示す。
実施例1~3及び比較例1~4と同様の方法で、実施例7及び比較例9それぞれで得られた試料の水中へのSr溶出の評価を行った。その結果を表6に示す。
実施例1~3及び比較例1~4と同様の方法で、実施例7及び比較例9それぞれで得られた試料の吸湿水分量を求めた。その結果を表6に示す。

Claims (5)
- 0.2m2/g~20m2/gのBET比表面積及び0.1μm~10μmの平均粒子径を有するペロブスカイト型複合酸化物と、下記一般式(1)で表されるシランカップリング剤とを混合した後、その混合物を気流式粉砕機に供給することによりペロブスカイト型複合酸化物が粉砕される過程で露出するペロブスカイト型複合酸化物粒子の新たな表面を前記シランカップリング剤で直ぐに被覆することを特徴とする改質ペロブスカイト型複合酸化物の製造方法。
(XY)aSi(OZ)4-a (1)
(一般式(1)中、Xは水素原子、エポキシ基、アミノ基、ビニル基、(メタ)アクリル基、イソシアネート基又はメルカプト基であり、Yは炭素原子数5以上の直鎖状アルキレン基であり、Zは水素原子、炭素原子数1~3のアルキル基、アセチル基又は炭素原子数2~4のアルコキシアルキル基であり、aは1又は2である。) - 前記混合の際の前記ペロブスカイト型複合酸化物と前記シランカップリング剤との質量比を99.5:0.5~95:5とすることを特徴とする請求項1に記載の改質ペロブスカイト型複合酸化物の製造方法。
- 前記気流式粉砕機がジェットミルであることを特徴とする請求項1又は2に記載の改質ペロブスカイト型複合酸化物の製造方法。
- 前記気流式粉砕機による粉砕及び表面処理を0.03MPa以上のグラインディング圧で行うことを特徴とする請求項1~3のいずれか一項に記載の改質ペロブスカイト型複合酸化物の製造方法。
- 前記ペロブスカイト型複合酸化物が、チタン酸バリウム、チタン酸ストロンチウム、チタン酸カルシウム、ニオブ酸カリウム、ニオブ酸ナトリウム、ニオブ酸カリウムナトリウム、ニオブ酸カリウムナトリウムリチウム、チタン酸ビスマスカリウム、チタン酸ビスマスナトリウム、鉄酸ビスマス、タンタル酸カリウム、又はこれら複合固溶体であることを特徴とする請求項1~4のいずれか一項に記載の改質ペロブスカイト型複合酸化物の製造方法。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2017243790 | 2017-12-20 | ||
| JP2017243790 | 2017-12-20 | ||
| PCT/JP2018/042309 WO2019123916A1 (ja) | 2017-12-20 | 2018-11-15 | 改質ペロブスカイト型複合酸化物及びその製造方法、並びに複合誘電体材料 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JPWO2019123916A1 JPWO2019123916A1 (ja) | 2020-12-24 |
| JP7204673B2 true JP7204673B2 (ja) | 2023-01-16 |
Family
ID=66993301
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2019560879A Active JP7204673B2 (ja) | 2017-12-20 | 2018-11-15 | 改質ペロブスカイト型複合酸化物の製造方法 |
Country Status (4)
| Country | Link |
|---|---|
| JP (1) | JP7204673B2 (ja) |
| KR (1) | KR102510234B1 (ja) |
| CN (1) | CN111511686A (ja) |
| WO (1) | WO2019123916A1 (ja) |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP7734503B2 (ja) * | 2021-03-31 | 2025-09-05 | 株式会社アドマテックス | 電子材料用フィラー、電子材料用フィラーの製造方法、及び電子材料用フィラー含有樹脂組成物、並びに電子材料用スラリー |
| CN113270271A (zh) * | 2021-06-02 | 2021-08-17 | 广东工业大学 | 一种铁电薄膜电容器及其制备方法 |
| CN115057469B (zh) * | 2022-06-27 | 2023-12-22 | 江苏联瑞新材料股份有限公司 | 一种球形钛酸钙制备方法 |
| CN116217084B (zh) * | 2022-12-26 | 2025-04-29 | 陕西科技大学 | 含NaNbO3和Na0.9K0.1NbO3的铁电玻璃陶瓷光催化材料及其制备方法 |
| JPWO2024161873A1 (ja) | 2023-01-30 | 2024-08-08 | ||
| WO2024161877A1 (ja) | 2023-01-30 | 2024-08-08 | 戸田工業株式会社 | 表面処理された球状チタン酸ストロンチウム微粒子粉末、分散体及び樹脂組成物 |
| KR20250126071A (ko) * | 2023-02-28 | 2025-08-22 | 후지필름 가부시키가이샤 | 조성물, 전사 필름, 적층체의 제조 방법, 적층체, 경화막 |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2004218030A (ja) | 2003-01-17 | 2004-08-05 | Sakai Chem Ind Co Ltd | 表面処理金属ニッケル粉末とその製造方法 |
| JP2008297142A (ja) | 2007-05-30 | 2008-12-11 | Titan Kogyo Kk | チタン酸カルシウム微粒子及び静電記録用トナー |
| JP2014034650A (ja) | 2012-08-09 | 2014-02-24 | Toyota Central R&D Labs Inc | 酸化物誘電体材料/ポリマー複合膜及びその製造方法 |
| JP2015137208A (ja) | 2014-01-23 | 2015-07-30 | チタン工業株式会社 | トナー用チタン酸ストロンチウム系微細粒子及びその製造方法 |
Family Cites Families (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH07240117A (ja) | 1994-02-25 | 1995-09-12 | Matsushita Electric Works Ltd | 複合誘電体及びその製造方法 |
| JP2851546B2 (ja) * | 1994-12-01 | 1999-01-27 | サンスター技研株式会社 | 有機分散型エレクトロルミネッセンス素子および該素子に用いる反射絶縁層用組成物 |
| JP2003049092A (ja) | 2001-08-03 | 2003-02-21 | Hitachi Chem Co Ltd | 充填剤、樹脂組成物およびその利用 |
| JP2005015652A (ja) | 2003-06-26 | 2005-01-20 | Fujikura Ltd | 高誘電率樹脂組成物と電子部品 |
| CA2558594A1 (en) | 2004-03-29 | 2005-10-06 | Nippon Chemical Industrial Co., Ltd. | Inorganic dielectric powder for composite dielectric material and composite dielectric material |
| JP5034314B2 (ja) | 2006-05-19 | 2012-09-26 | 住友大阪セメント株式会社 | 高屈折率透明粒子の製造方法と高屈折率透明粒子及び高屈折率透明複合体並びに発光素子 |
| US20100144947A1 (en) * | 2007-01-18 | 2010-06-10 | Naoaki Narishige | Inorganic filler and composite dielectric material using the same |
| JP5193882B2 (ja) * | 2007-01-18 | 2013-05-08 | 日本化学工業株式会社 | 改質ペロブスカイト型複合酸化物、その製造方法及び複合誘電体材料 |
| CN102249343B (zh) * | 2011-05-16 | 2013-02-13 | 黑龙江大学 | 利用硅烷偶联剂合成大比表面积纳米铁酸镧的方法 |
| CN105093828B (zh) * | 2014-05-09 | 2019-11-05 | 太阳油墨制造株式会社 | 固化性树脂组合物、干膜以及印刷电路板 |
| JP2017019938A (ja) | 2015-07-13 | 2017-01-26 | 住友大阪セメント株式会社 | 無機粒子含有組成物、塗膜、塗膜付きプラスチック基材、および表示装置 |
-
2018
- 2018-11-15 KR KR1020207020496A patent/KR102510234B1/ko active Active
- 2018-11-15 JP JP2019560879A patent/JP7204673B2/ja active Active
- 2018-11-15 CN CN201880082164.XA patent/CN111511686A/zh active Pending
- 2018-11-15 WO PCT/JP2018/042309 patent/WO2019123916A1/ja not_active Ceased
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2004218030A (ja) | 2003-01-17 | 2004-08-05 | Sakai Chem Ind Co Ltd | 表面処理金属ニッケル粉末とその製造方法 |
| JP2008297142A (ja) | 2007-05-30 | 2008-12-11 | Titan Kogyo Kk | チタン酸カルシウム微粒子及び静電記録用トナー |
| JP2014034650A (ja) | 2012-08-09 | 2014-02-24 | Toyota Central R&D Labs Inc | 酸化物誘電体材料/ポリマー複合膜及びその製造方法 |
| JP2015137208A (ja) | 2014-01-23 | 2015-07-30 | チタン工業株式会社 | トナー用チタン酸ストロンチウム系微細粒子及びその製造方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| WO2019123916A1 (ja) | 2019-06-27 |
| KR102510234B1 (ko) | 2023-03-16 |
| KR20200100124A (ko) | 2020-08-25 |
| JPWO2019123916A1 (ja) | 2020-12-24 |
| CN111511686A (zh) | 2020-08-07 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| KR102510234B1 (ko) | 개질 페로브스카이트형 복합 산화물 및 그의 제조 방법, 그리고 복합 유전체 재료 | |
| CN101583568B (zh) | 改性钙钛矿型复合氧化物、其制造方法和复合电介质材料 | |
| CN1934659B (zh) | 复合电介质材料用无机电介质粉末和复合电介质材料 | |
| CN102131732B (zh) | 改性钙钛矿型复合氧化物、其制造方法和复合电介质材料 | |
| CN102159498B (zh) | 改性钙钛矿型复合氧化物、其制造方法和复合电介质材料 | |
| JP5912583B2 (ja) | 誘電体セラミック材料及びそれに用いるペロブスカイト型複合酸化物粗粒子の製造方法 | |
| KR102051792B1 (ko) | 수지 조성물 | |
| US12297354B2 (en) | Resin composition, copper foil with resin, dielectric layer, copper-clad laminate, capacitor element, and printed wiring board with built-in capacitor | |
| TW200427809A (en) | Insulating material, film, circuit board and method for manufacture thereof | |
| CN117120536A (zh) | 树脂组合物、预浸料、带树脂的膜、带树脂的金属箔、覆金属箔层压板、以及布线板 | |
| JP5774510B2 (ja) | 誘電体セラミック材料及びそれに用いるペロブスカイト型複合酸化物粗粒子の製造方法 | |
| CN101583672A (zh) | 无机填料和使用该无机填料的复合电介质材料 | |
| JP7713086B2 (ja) | 樹脂組成物およびその使用 | |
| JP5283996B2 (ja) | 改質ペロブスカイト型複合酸化物、その製造方法及び複合誘電体材料 | |
| WO2024142661A1 (ja) | 樹脂材料、硬化物、積層体の製造方法及び多層プリント配線板 | |
| JP5362280B2 (ja) | 改質ペロブスカイト型複合酸化物、その製造方法及び複合誘電体材料 | |
| JP5341417B2 (ja) | 改質ペロブスカイト型複合酸化物、その製造方法及び複合誘電体材料 | |
| JP5283995B2 (ja) | 改質ペロブスカイト型複合酸化物、その製造方法及び複合誘電体材料 | |
| WO2026063409A1 (ja) | 熱硬化性樹脂シートおよびその製造方法、プリント配線板ならびに半導体装置 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20210511 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20220315 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20220513 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20220830 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20221011 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20221227 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20221228 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7204673 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |