CN102712656A - 作为蛋白激酶抑制剂的2,7-取代的噻吩并[3,2-d]嘧啶化合物 - Google Patents
作为蛋白激酶抑制剂的2,7-取代的噻吩并[3,2-d]嘧啶化合物 Download PDFInfo
- Publication number
- CN102712656A CN102712656A CN2010800590348A CN201080059034A CN102712656A CN 102712656 A CN102712656 A CN 102712656A CN 2010800590348 A CN2010800590348 A CN 2010800590348A CN 201080059034 A CN201080059034 A CN 201080059034A CN 102712656 A CN102712656 A CN 102712656A
- Authority
- CN
- China
- Prior art keywords
- thieno
- phenyl
- pyrimidin
- amino
- pyrimidine
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- 0 CC(C)C(C)*C1C2=C[C@@]1(C(C1)C1=N)C2*CC=*C Chemical compound CC(C)C(C)*C1C2=C[C@@]1(C(C1)C1=N)C2*CC=*C 0.000 description 5
- GDOPTJXRTPNYNR-UHFFFAOYSA-N CC1CCCC1 Chemical compound CC1CCCC1 GDOPTJXRTPNYNR-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D495/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms
- C07D495/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D495/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D495/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms
- C07D495/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D519/00—Heterocyclic compounds containing more than one system of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring system not provided for in groups C07D453/00 or C07D455/00
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Oncology (AREA)
- Hematology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Epidemiology (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
Abstract
本发明公开了一种具有蛋白激酶抑制活性的2,7-取代的噻吩并[3,2-d]嘧啶化合物、一种药学上可接受的盐和一种包括该化合物作为有效成分的用于预防并治疗由异常细胞生长引起的疾病的药物组合物。因为该新型2,7-取代的噻吩并[3,2-d]嘧啶化合物对生长因子信号转导中涉及的各种蛋白激酶展现出优异的抑制活性,所以它作为用于预防或治疗由异常细胞生长引起的疾病的药剂是有用的。
Description
技术领域
本发明涉及一种具有蛋白激酶抑制活性的2,7-取代的噻吩并[3,2-d]嘧啶化合物、一种药学上可接受的盐和一种包括该化合物作为有效成分的用于预防并治疗由异常细胞生长引起的疾病的药物组合物。
背景技术
蛋白激酶是对蛋白的酪氨酸、丝氨酸和苏氨酸残基上的羟基的磷酸化起催化作用的酶。它在细胞的生长、分化和增殖中涉及的生长因子的信号转导方面起着重要作用。
为了保持体内稳态,需要在信号转导系统的启动和关闭方面保持良好的平衡。然而,特异的蛋白激酶的突变或过表达破坏正常细胞中的信号转导系统,并引起包括癌、炎症、代谢性疾病、脑疾病等的各种疾病。导致由异常细胞生长引起的疾病的典型蛋白激酶包括Raf、KDR、Fms、Tie2、SAPK2a、Ret、Abl、Abl(T315I)、ALK、Aurora A、Bmx、CDK/cyclinE、Kit、Src、EGFR、EphA1、FGFR3、Flt3、Fms、IGF-1R、IKKb、IR、Itk、JAK2、KDR、Met、mTOR、PDGFRa、Plk1、Ret、Syk、Tie2、TrtB等。
据估计有518种不同类型的人类蛋白激酶基因,构成全部人类基因的大约1.7%[Manning等,Science,2002,298,1912]。人类蛋白激酶主要分为(90种或更多种)酪氨酸特异的蛋白激酶和丝氨酸/苏氨酸特异的蛋白激酶。酪氨酸特异的蛋白激酶可以分为58种受体酪氨酸激酶和32种细胞质/非受体酪氨酸激酶,前者被分成20个亚族,后者被分成10亚族。受体酪氨酸激酶具有能够结合到生长因子的细胞外结构域和能够使酪氨酸残基磷酸化的细胞质活性位。当生长因子在受体酪氨酸激酶的细胞外生长因子受体位结合时,受体酪氨酸激酶形成二聚物,并且细胞质中的酪氨酸残基自动磷酸化。然后,下游的蛋白顺序地磷酸化,并且随着信号转导在细胞核中进行,最终,引起癌的转录因子被过表达。
粘着斑激酶(FAK)是在细胞质中存在的125kD酪氨酸特异的蛋白激酶。FAK通过调节整合素和生长因子的信号转导系统而在细胞的迁移、增殖和存活方面起着关键作用。在包括鳞状细胞癌、侵入性直肠癌/乳腺癌、转移性前列腺癌、黑素瘤和神经胶质瘤的各种癌细胞中,发现FAK蛋白和FAK mRNA被过表达/激活。通过三个动物模型(HeyA8、SKOV3ip1和HeyA8-MDR),证实Novartis的FAK抑制剂TAE226[Cancer Invest.2008,26(2),145]对乳腺癌有效[Cancer Res.2007,67(22),10976)]。并且,Pfizer的FAK抑制剂PF-573,228[Proc.Am.Assoc.Cancer Res.,2006,47,Abst.5072]在临床试验下是成功的。通过动物模型,它显示出对前列腺癌(PC-3M)、乳腺癌(BT474)、胰腺癌(BxPc3)、肺癌(H460)和脑癌(U87MG)有效。另外,在动物模型中,FAK抑制剂(TAE226)和多西他赛(docetaxel)的同时给药显示出优异的功效(肿瘤减小了85-97%,P值<0.01)[Cancer Res.2007,67(22),10976]。
FAK参与整合素的信号传导。当整合素受体响应于来自外部的各种刺激而聚集时,整合素的细胞质结构域(细胞质尾区)结合到细胞骨架和信号传导蛋白。FAK的FERM(4.1protein/ezrin/radixin/moesin)结构域和FAT(focaladhesion targeting,粘着斑定位)结构域独立地与整合素的细胞质结构域结合,并使FAK定位在粘着斑位处。靠近粘着斑位聚集的FAK经由Y397残基的分子内或分子间磷酸化而被激活。然后,Src激酶的SH2结构域结合到FAK的磷酸化的Y397残基,从而形成FAK/Src复合体。结合到FAK的Src激酶进一步使FAK的其它酪氨酸残基(Y407、Y576/577、Y861和Y925)磷酸化。另外,FAK/Src复合体结合到各种信号传导蛋白(P130Cas、Grb2、PI3K和Grb7),并介导磷酸化。在正常细胞中,通过FAK的信号转导在严格的调节下被介导。然而,在肿瘤化的细胞中,FAK被过表达和激活,由此展现出恶性肿瘤的各种特征。FAK利于肿瘤细胞的增殖,增加了肿瘤细胞的侵入和迁移。此外,还已知的是,FAK抑制癌细胞凋亡并加快血管生成。
FAK是被包括表皮生长因子受体(EGFR)和血小板衍生生长因子受体(PDGFR)的许多生长因子受体以及整合素作为靶的蛋白。受体的过表达或被激活的受体的表达将正常细胞转变为肿瘤细胞。因此,FAK是在受体的与肿瘤相关的信号转导中涉及的重要激酶。已经报道了FAK的N端FERM结构域结合到EGFR,在由表皮生长因子(EGF)介导的细胞迁移中涉及FAK的C端结构域。即,FAK通过N端FERM结构域识别来自EGFR受体的信号,并通过C端FAT结构域识别来自整合素的信号,由此整合来自细胞外部的信号。
可通过以各种方式抑制FAK来引起细胞凋亡。由FAK介导的细胞存活主要通过磷酸肌醇3-激酶(PI 3-激酶)来进行。FAK的磷酸化的Y397位结合到PI 3-激酶,并合成作为使蛋白激酶B(PKB,还称作AKT)移动到细胞膜的第二信使的PI(3,4,5)P3和PI(3,4)P2,从而它可以被3′-磷酸肌醇依赖性激酶(PDK)磷酸化。如此激活的PKB使凋亡蛋白(例如,p21WAF、FKHR、Bad和GSK-3)灭活,由此抑制细胞凋亡。用于存活的另一信号是p130Cas的SH3结构域结合到FAK的富脯氨酸模体,因此,FAK/Src引起p130Cas的酪氨酸残基的磷酸化,并且Ras被激活。
如下解释FAK在细胞周期中的作用。如果Y925位被磷酸化,则FAK结合到生长因子受体结合蛋白2(Grb2),由此激活Ras/Erk通路。FAK的过表达有助于G1到S相转变,FAK相关非激酶(FRNK)(即,FAK的抑制剂)的表达抑制细胞周期蛋白D1的表达,并引起CDK抑制剂p21的表达,由此延迟细胞周期的进程。然而,细胞周期蛋白D1的过表达将细胞从FRNK引起的细胞周期阻滞中解救出来。
FAK的唯一亚型(即,富脯氨酸的酪氨酸激酶2(PYK2))最高程度地分布在神经细胞中。近来,报道了其在用于小细胞肺癌[Oncogene.2008,27(12),1737]、前列腺癌[Oncogene.2007,26(54),7552]、肝细胞癌[Br.J. Cancer.2007,97(1),50]和神经胶质瘤[Neoplasia.2005,7(5),435]的抗癌药物的开发中作为有用的分子靶。
FAK包括四个结构域:1)4.1protein/ezrin/radixin/moesin(FERM)结构域是与整合素受体、血小板衍生生长因子受体(PDGFR)、表皮生长因子受体(EGFR)等相互作用的氨基端结构域,并通过与激酶结构域的直接相互作用来抑制激酶活性;2)激酶结构域;3)三个富脯氨酸(PR)域;以及4)位于羧基端的粘着斑定位(FAT)结构域与桩蛋白(paxillin)、踝蛋白(talin)、p190RhoGEF、RhoA特异的GDP/GTP交换因子等相互作用。FAK的选择性剪接产物(即,FAK相关非激酶结构域(FRNK))包括PR1结构域、PR2结构域和FAT结构域,并用作FAK的对抗性调节因子。
对于将被激活的FAK,需要位于FERM和激酶结构域的结合处的Y397的自动磷酸化。Src激酶结合到磷酸化的Y397,并继续使Y576和577磷酸化。当最终Y925被磷酸化时,FAK的信号转导通过Grb2被导通。当前正在开发的FAK抑制剂显示出,通过将激酶结构域的ATP结合位作为靶来抑制Y397的自动磷酸化。在使用动物模型的功效试验中,Y397自动磷酸化的抑制程度是重要的量度(生物标志)。
在低分子量FAK抑制剂的开发中已经做出了如下进展。在对FAK抑制剂已经提出的26种先导化合物中,只有Pfizer的PF-562271目前正处于I期临床试验。PF-562271是ATP竞争性的FAK抑制剂(IC50=1.5nM)和同源Pyk2抑制剂(13nM)。它在成纤维细胞、上皮细胞和癌细胞中抑制FAK Y397位处的自动磷酸化。此外,它抑制大多数癌细胞的迁移,但不影响正常细胞的生长。还未观察到特殊毒性,并且在人体内移植瘤试验(25-100mg/kgp.o.)中,对于前列腺癌PC-3、乳腺癌BT-474、结肠LoVo、肺癌NCI-H460、恶性胶质瘤U-87MG和胰腺癌BxPC-3细胞,观察到肿瘤生长或肿瘤恶化被抑制了42-90%。
血管内皮生长因子受体(VEGFRs)是受体酪氨酸激酶(RTKs),并且是血管生成的重要调节因子。它们参与血管和淋巴管的形成,并参与体内稳态,并且对神经细胞有重要影响。血管内皮生长因子(VEGF)主要通过血管内皮细胞、造血细胞和基质细胞在缺氧条件下或者通过来自诸如TGF、白介素和PDGF的生长因子的刺激而生成。VEGF结合到VEGFR-1、-2和-3。每种VEGF异构体结合到特异的受体,由此引起受体纯合子或杂合子的形成,并激活每个信号转导系统。VEGFR的信号特异性进一步由诸如neuropilin、硫酸乙酰肝素、钙粘素和整合素等的共同受体来微调。
VEGF的生物学功能通过III型RTK、VEGFR-1(Flt-1)、VEGFR-2(KDR/Flk-1)和VEGFR-3(Flt-4)介导。VEGFR与Fms、Kit和PDGFR密切相关。每种VEGF结合到特异的受体。VEGF-A结合到VEGFR-1、-2和受体合子,而VEGF-C结合到VEGF-2、-3。PIGF和VEGF-B专门与VEGFR-1相互作用,VEGF-E仅与VEGFR-2相互作用。VEGF-F与VEGFR-1或-2相互作用。然而,对于血管的形成,优先地需要VEGF-A、-B和PIGF,VEGF-C和-D在淋巴管的形成中是必需的。因为血管生成向肿瘤供给营养物质和氧并为向癌细胞的转变提供途径,所以血管生成在肿瘤的增殖和转变中是必需的。通常,血管生成通过血管生成刺激物和血管生成抑制物达到平衡。如果该平衡被破坏,像在癌细胞的那样,则最影响血管内皮细胞的生长因子(即,VEGF)激活其受体VEGFR。目前,正在对使用低分子量合成物质抑制VEGF的受体酪氨酸激酶的抑制剂进行各种研究,低分子量合成物质的优点在于它们也可适用于实体瘤,并具有较少的副作用,因为它们仅抑制癌细胞中的血管生成。
Tie2是一种受体酪氨酸激酶,并与血管生成和脉管系统高度相关。在所有脊椎动物中,Tie2的域结构得到很高程度的保存[Lyons等,1998]。Tie2的配体是血管生成素(Ang)。Ang2不引起Tie2的自动磷酸化,但通过Ang1干扰Tie2的激活。在内皮细胞中,Tie2通过Ang2的激活引起PI3K-Akt的激活[Jones等,1999]。在丝裂素激活的蛋白激酶(MAPK)信号转导通路(其是Tie2的主要信号转导系统)中,接头蛋白GRB2和蛋白酪氨酸磷酸酶SHP2在Tie2受体酪氨酸激酶通过自动磷酸化的二聚化中起到关键作用。Ang/Tie2和VEGF信号转导通路在癌细胞的血管生成中是重要的。Tie2在血管内皮细胞中被表达。特别地,此表达在被癌细胞侵入的位上显著地增加。在乳腺癌中观察到Tie2的过表达[Peters等,1998],并且还在子宫癌、肝癌和脑癌中观察到Tie2的过表达。
已经合成出具有噻吩并[3,2-d]嘧啶结构的若干化合物。然而,本发明的在噻吩并[3,2-d]嘧啶的2位和7位具有特定取代基的取代的噻吩并[3,2-d]嘧啶化合物是没有在任何文献中公开的新型化合物。此外,没有在任何文献中预测到在2位和7位具有特定取代基的取代的噻吩并[3,2-d]嘧啶化合物的对各种蛋白激酶的抑制活性或者该可能性。
发明内容
技术问题
本发明的目的是提供一种在噻吩并[3,2-d]嘧啶的2位和7位具有特定取代基的新型2,7-取代的噻吩并[3,2-d]嘧啶化合物及其药学上可接受的盐。
本发明的另一目的是提供一种包括该新型2,7-取代的噻吩并[3,2-d]嘧啶化合物或其药学上可接受的盐作为有效成分的用于预防并治疗由异常细胞生长引起的疾病的药物组合物。
问题的解决方案
本发明提供一种由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其药学上可接受的盐、其水合物或其溶剂合物:
[化学式1]
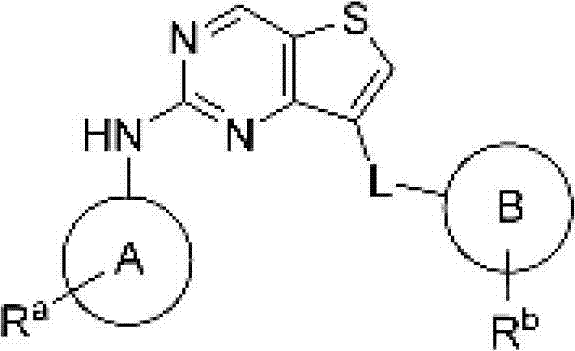
其中:
A表示包括从氮原子、氧原子和硫原子中选择的1-4个杂原子的5-14元杂芳基;
Ra表示氢、卤素、氧代(=O)、C1-C6烷基、C1-C6烷氧基、C1-C6烷基羰基、C1-C6烷氧羰基、氨基C1-C6烷氧基、单(C1-C6烷基)氨基C1-C6烷氧基、二(C1-C6烷基)氨基C1-C6烷氧基、取代的或未取代的杂环、或者取代的或未取代的苯基;
L不存在或者表示-NH-或-N(C1-C6烷基)-;
B表示苯基或者包括从氮原子、氧原子和硫原子中选择的1-4个杂原子的5-14元单杂芳基或稠合杂芳基;
Rb表示氢、硝基、氨基、羟基、C1-C6卤代烷基、C1-C6烷氧基、-(CH2)n-R1、-C(O)OR2、-C(O)NR3R4、-NR2C(O)R3、-NR2C(O)NR3R4、-SO2NR3R4或-NR2SO2R3;
n表示0至3的整数;
R1表示氢、C1-C6烷基、卤代烷基、羟基、甲磺酰基、苯基或者取代的或未取代的杂环;
R2表示氢或C1-C6烷基;
R3和R4相同或不同,并表示氢、C1-C6烷基、C3-C6环烷基、C1-C6卤代烷基或者取代的或未取代的苯基;
取代的苯基取代有从卤素、C1-C6卤代烷基、羧基和C1-C6烷氧羰基中选择的取代基;以及
取代的杂环表示取代有从C1-C6烷基和C1-C6羟烷基中选择的取代基的吗啉代、哌啶基或哌嗪基。
发明的有益效果
由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其药学上可接受的盐、其水合物或其溶剂合物具有抑制从ALK、Aurora A、EphA1、FAK、Flt3、Fms、Itk、KDR、Kit、Met、Ret、Src、Syk、Tie2和TrkB中选择的蛋白激酶的活性的优异能力,并且对于预防并治疗由异常细胞生长引起的疾病是有效的。
具体地说,根据本发明的化合物可以预防或治疗的由异常细胞生长引起的疾病可以包括从胃癌、肺癌、肝癌、结直肠癌、小肠癌、胰腺癌、脑癌、骨癌、黑素瘤、乳腺癌、硬化性腺病、子宫癌、子宫颈癌、头颈癌、食道癌、甲状腺癌、甲状旁腺癌、肾癌、肉瘤、前列腺癌、尿道癌、膀胱癌、白血病、多发性骨髓瘤、诸如骨髓增生异常综合症的恶性血液病、诸如霍奇金病和非霍奇金淋巴瘤的淋巴瘤、纤维腺瘤等中选择的各种肿瘤。
用于实施本发明的最佳方式
在下文中,将详细描述本发明的实施例。
可以通过在本领域中通常采用的方法来制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物的药学上可接受的盐。药学上可接受的盐应当对人体具有较小毒性,并且不应当对母体化合物的生物活性以及物理和化学性质具有负面影响。药学上可接受的盐包括:游离酸、由化学式1表示的碱化合物的酸加成盐、碱金属盐(例如,钠盐)、碱土金属盐(例如,钙盐)、有机盐、由化学式1表示的羧酸的有机碱加成盐、以及氨基酸加成盐。可用于制备药学上可接受的盐的游离酸包括无机酸或有机酸。无机酸可以是盐酸、硫酸、硝酸、磷酸、高氯酸、溴酸等。有机酸可以是乙酸、甲磺酸、乙磺酸、对甲苯磺酸、富马酸、马来酸、丙二酸、苯二甲酸、琥珀酸、乳酸、柠檬酸、葡糖酸、酒石酸、水杨酸、苹果酸、草酸、苯甲酸、亚甲基双羟萘酸(embonicacid)、天冬氨酸、谷氨酸等。可用于制备有机碱加成盐的有机碱包括三(羟基甲基)甲胺、二环己基胺等。可用于制备氨基酸加成盐的氨基酸包括天然存在的氨基酸,例如丙氨酸、氨基乙酸等。
除了药学上可接受的盐之外,由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物包括所有水合物和溶剂合物。可以如下制备水合物或溶剂合物:将由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物溶于诸如甲醇、乙醇、丙酮或1,4-二氧杂环已烷的水混溶性溶剂中;向其中加入游离酸或游离碱;然后执行结晶或重结晶。因此,除了可通过例如冻干法制备的包含各种量的水的化合物之外,本发明的化合物还包括含有水合物的化学计量的溶剂合物。
下面给出与用于限定根据本发明的化合物的取代基有关的详细描述。
在本发明中,“卤素原子”是指氟原子、氯原子、溴原子或碘原子。
在本发明中,“烷基”是指C1-C6脂肪族饱和烃基,其包括甲基、乙基、正丙基、异丙基、环丙基、正丁基、异丁基、叔丁基、环丁基、环丙基甲基、正戊基、异戊基、新戊基、叔戊基、环戊基、环丁基甲基、正己基、异己基、环己基、环戊基甲基等。
在本发明中,“卤代烷基”是指一个或多个氢被卤素原子取代的烷基,例如三氟甲基。
在本发明中,“烷氧基”是指氢被C1-C6烷基取代基取代的羟基,例如甲氧基、乙氧基、正丙氧基、异丙氧基、正丁氧基、异丁氧基和叔丁氧基。
在本发明中,“杂芳基”是指含有从氧原子、氮原子和硫原子中选择的一个或多个杂原子的单环、双环或三环芳香杂烃基,例如吡咯基、呋喃基、噻吩基、吡唑基、咪唑基、噁唑基、异噁唑基、噻唑基、异噻唑基、三唑基、噁二唑基、噻二唑基、四唑基、吡啶基、吡嗪基、哒嗪基、嘧啶基、三唑基、吲哚基、异吲哚基、苯并呋喃基、苯并呋咱基、二苯并呋喃基、异苯并呋喃基、吲唑基、苯并咪唑基、苯并噁唑基、苯并异噁唑基、苯并噻唑基、二苯并噻吩基、萘啶基、苯并异噻唑基、喹啉基、异喹啉基、喹喔啉基、酞嗪基、酞嗪基、喹唑啉基等。
在本发明中,“杂环”是指含有一个或多个杂原子的杂烃环,例如吗啉基、哌啶基、哌嗪基、N-保护哌嗪基等。
优选地,在由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物中,A表示从噻吩基、噻唑基、噻二唑基、四唑基、吡啶基、嘧啶基、吡嗪基、萘啶基、苯并咪唑基、苯并噻唑基、喹唑啉基和二氢喹唑啉基中选择的杂芳基;Ra表示氢、卤素、氧代(=O)、C1-C6烷基、C1-C6烷基羰基、C1-C6烷氧羰基、氨基C1-C6烷氧基、单(C1-C6烷基)氨基C1-C6烷氧基、二(C1-C6烷基)氨基C1-C6烷氧基、吗啉代、哌嗪基、4-(C1-C6烷基)哌嗪基、4-(C1-C6羟烷基)哌嗪基、或者取代的或未取代的苯基;L不存在或表示-NH-或-N(C1-C6烷基)-;B表示苯基或喹啉基;Rb表示氢、C1-C6卤代烷基、C1-C6烷氧基、-(CH2)n-R1、-C(O)NR3R4、-NR2C(O)R3、-NR2C(O)NR3R4、-SO2NR3R4或-NR2SO2R3;n表示0至3的整数;R1表示氢、1,1-二氧代异噻二唑烷基、吗啉代、哌啶基、哌嗪基或4-(C1-C6烷基)哌嗪基;R2表示氢或C1-C6烷基;R3和R4相同或不同,并表示氢、C1-C6烷基、C3-C6环烷基、C1-C6卤代烷基或者取代的或未取代的苯基;取代的苯基取代有从卤素、C1-C6卤代烷基、羧基和C1-C6烷氧羰基中选择的取代基。
特别优选地,在由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物中,A表示吡啶基;Ra表示甲基、乙基、吗啉代、二甲基氨基乙氧基、4-乙基哌嗪基或4-(2-羟乙基)哌嗪基;L不存在;B表示苯基或喹啉基;Rb表示氢、-NHSO2CH3或-C(O)NH-环丙基。
由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物的具体示例包括:
N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(1H-四唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-氟苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(4,5-二甲基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(5-苯基-1,3,4-噻二唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(4-苯基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(吡嗪-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(3H-苯并[d]咪唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(5,7-二甲基-1,8-萘啶-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-甲基苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-(2-(二甲基氨基)乙氧基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
3-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯;
4-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯;
5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)烟酸乙酯;
N-(3-(2-(6-吗啉代嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-(4-乙基哌嗪-1-基)嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-(4-羟乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(3-甲基-4-氧代-3,4-二氢喹唑啉-7-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(5-乙酰基噻吩-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
7-(4-((4-乙基哌嗪-1-基)甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;
N-(6-吗啉代吡啶-3-基)-7-(4-(哌啶-1-基甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;
7-(4-(吗啉代甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;
N-环丙基-3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;
N-环丙基-3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;
N-环丙基-3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;
N-环丙基-3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;
3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺;
N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;
N-(6-甲基吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;
N-(6-吗啉代吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙酰胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙酰胺;
N-(3-(2-(1H-四唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)异丙酰胺;
4-氯-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(三氟甲基)苯甲酰胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙磺酰胺;
N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙磺酰胺;
1-(4-氯-3-(三氟甲基)苯基)-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲;
1-环己基-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲;
1-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(2,2,2-三氟乙基)脲;
N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;
N-(6-吗啉代吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;
N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺;
N-甲基-N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N-甲基-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;
N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺;
N7-甲基-N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺;
7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)-N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;以及
N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺盐酸盐。
本发明还提供了用于制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物的方法。典型的示例是方案1。
根据方案1,通过两个偶联反应来制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物:
[方案1]

其中,A、B、Ra和Rb与上面定义的相同。
在第一偶联反应中,使由化学式2表示的7-溴-2-氯噻吩并[3,2-d]嘧啶与由化学式3表示的硼酸化合物经历Suzuki偶联反应或Buchwald胺化反应,以制备由化学式4表示的在C-7位上引入了基团B的化合物。
在第二偶联反应中,使由化学式4表示的化合物与由化学式5表示的胺化合物经历Buchwald胺化反应,以制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物。
在方案1的Suzuki偶联反应和Buchwald胺化反应中,可以使用Pd2(dba)3、Pd(OAc)2、PdCl2(PPh3)2、Pd(PPh3)4等作为金属催化剂。并且,可以使用Xantphos(CAS号:161265-03-8)、Davephos(CAS号:213697-53-1)、Johnphos(CAS号:224311-51-7)、X-phos(CAS号:564483-18-7)、叔丁基Xphos(CAS号:564483-19-8)等作为配体。并且,可以使用碱金属或碱土金属的碳酸盐、硫酸盐、磷酸盐、醇盐等作为碱。具体示例包括K2CO3、CsCO3、Na2CO3、K3PO4、NaOt-Bu、KOt-Bu等。
在偶联反应中,可以使用常用有机溶剂作为反应溶剂,包括四氢呋喃、二氧杂环己烷、N,N-二甲基甲酰胺、N,N-二甲亚砜、2-丁醇、2-戊醇等。反应温度保持在50℃至200℃,优选地保持在80℃至150℃。
可以根据方案2来制备用作方案1中的起始材料的由化学式2表示的7-溴-2-氯噻吩并[3,2-d]嘧啶-4-胺化合物:
[方案2]

根据方案2,通过下面的5步工艺来制备由化学式2表示的7-溴-2-氯噻吩并[3,2-d]嘧啶-4-胺化合物。
在第一步中,使用氰酸钠(NaOCN),通过由化学式6表示的3-氨基噻吩-2-羧酸甲酯化合物的氨基与酯基的环化来形成嘧啶-2,4-二酮主链。
在第二步中,在由化学式7表示的噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮化合物的C-7位上引入溴基。此步骤可以在高温下(110℃)在乙酸的存在下使用溴来执行。
在第三步中,使由化学式8表示的7-溴噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮化合物的嘧啶-2,4(1H,3H)-二酮环转变为2,4-二氯嘧啶环。此步骤可以在高温下(150□)在N,N-二甲基苯胺的存在下使用磷酰氯(POCl3)来执行。
在第四步中,去除由化学式9表示的7-溴-2,4-二氯噻吩并[3,2-d]嘧啶的C-4位上的氯基,并还原N3-C4键。此步骤可以在乙醇/四氢呋喃(THF)溶剂中使用硼氢化钠(NaBH4)来执行。
最后,在第五步中,将由化学式10表示的7-溴-2-氯-3,4-二氢噻吩并[3,2-d]嘧啶化合物的N3-C4键氧化。此步骤可以通过在苯溶剂中使用氯醌(2,3,5,6-四氯对苯醌)作为氧化剂进行回流搅拌来执行。
可以使用由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其异构体、其药学上可接受的盐、其溶剂合物和其水合物作为用于预防或治疗由异常细胞生长引起的疾病的药剂,因为它们对各种蛋白激酶(例如,KDR、ALK、Aurora A、Kit、Src、EphA1、Flt3、Fms、Itk、Met、Ret、Syk、Tie2和TrkB)展现出优异的抑制活性。由异常细胞生长引起的疾病的示例包括各种肿瘤,例如胃癌、肺癌、肝癌、结直肠癌、小肠癌、胰腺癌、脑癌、骨癌、黑素瘤、乳腺癌、硬化性腺病、子宫癌、子宫颈癌、头颈癌、食道癌、甲状腺癌、甲状旁腺癌、肾癌、肉瘤、前列腺癌、尿道癌、膀胱癌、白血病、多发性骨髓瘤、诸如骨髓增生异常综合症的恶性血液病、诸如霍奇金病和非霍奇金淋巴瘤的淋巴瘤、纤维腺瘤等。
因此,本发明提供了包括由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其药学上可接受的盐、其溶剂合物或其水合物作为有效成分的药物组合物,以及用于预防并治疗由异常细胞生长引起的各种肿瘤的药剂。
本发明的药物组合物包括由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其药学上可接受的盐、其溶剂合物或其水合物作为有效成分,并且还可以包括常用的、无毒的、药学上可接受的载体、辅料、赋形剂等,以制备在药学领域中常用的制剂,例如用于口服给药的制剂(比如,片剂、胶囊、锭剂、液体、混悬剂等)和用于非消化道给药的制剂。
可在本发明的药物组合物中使用的赋形剂包括甜味剂、粘结剂、增溶剂、润湿剂、乳化剂、等张剂、吸附剂、崩解剂、抗氧化剂、防腐剂、润滑剂、填充剂、芳香剂等。例如,可以使用乳糖、葡萄糖、蔗糖、甘露醇、山梨醇、纤维素、甘氨酸、硅石、滑石、硬脂酸、硬脂精、硬脂酸镁、硅酸铝镁、淀粉、明胶、黄蓍树胶、藻酸、藻酸钠、甲基纤维素、羧甲基纤维素钠、琼脂、水、乙醇、聚乙二醇、聚乙烯吡咯烷酮、氯化钠、氯化钙、柑橙香精、草莓香精、香草调味剂等。
根据本发明的化合物的给药剂量可以根据病人的年龄、体重、性别和身体状况、给药类型、疾病严重程度等而改变。基于重70kg的成年病人,给药剂量通常可以为0.01mg/天至1,000mg/天。按照医师或药剂师的决定,可以一天以预定的时间间隔给药一次到若干次。
本发明的方式
现在将描述示例、制剂示例和试验示例。然而,下面的示例、制剂示例和试验示例仅是为了举例说明的目的,并不意图限制本发明的范围。
[示例]
示例1:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺
如下通过10步合成工艺来制备由下面的结构式表示的示例1的化合物。

步骤1:噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮

向氰酸钠(5.0g,77.0mmol)溶于水(15.0mL)获得的溶液中,缓慢地逐滴加入溶于50%冰醋酸和水的混合溶液(90mL)中的3-氨基噻吩-2-羧酸甲酯(6.05g,38.4mmol)。在室温下搅拌5小时之后,将如此制备的白色沉淀物进行过滤。将此白色固体溶于2.0N氢氧化钠溶液(90.0mL)中。将此混合物溶液冷却到0℃,并使用乙酸酸化。将如此制备的白色固体过滤之后进行干燥,从而得到目标化合物噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮(5.2g,产率为81%)。
1H NMR(400MHz,DMSO-d6)δ11.33(bs,2H),8.10(d,J=5.2Hz,1H),8.10(d,J=5.2Hz,1H),MS m/z:168.94[M+1]。
步骤2:7-溴噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮

向噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮(5.0g,29.5mmol)溶于冰醋酸(200mL)获得的溶液中,加入溴(4.55mL,89.0mmol)。将反应混合物溶液在110℃搅拌30小时,冷却至室温,然后缓慢地加入到冰水(400mL)中。将如此制备的固体过滤之后进行干燥,用水清洗若干次并干燥,从而得到目标化合物7-溴噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮(6.5g,产率为90%)。
1H NMR(400MHz,DMSO-d6)δ11.54(s,1H),11.42(s,1H),8.24(s,1H),MS m/z:247.34,249.32[M+1]。
步骤3:7-溴-2,4-二氯噻吩并[3,2-d)嘧啶

向7-溴噻吩并[3,2-d]嘧啶-2,4(1H,3H)-二酮(6.6g,26.7mmol)中加入磷酰氯(24.6mL,267mmol),然后向其中缓慢地加入N,H-二乙基苯胺(17.1mL,106.8mmol)。将反应混合物溶液在150℃搅拌5小时。将混合物溶液冷却至室温,然后缓慢地加入到冰水(300mL)中。用冰水将如此制备的固体清洗之后进行干燥,从而得到目标化合物7-溴-2,4-二氯噻吩并[3,2-d]嘧啶(6.2g,产率为82%)。
1H NMR(400MHz,DMSO-d6)δ8.40(s,1H),MS m/z:282.96,284.96,286.96[M+1]。
步骤4:7-溴-2-氯-3,4-二氢噻吩并[3,2-d]嘧啶
将7-溴-2,4-二氯噻吩并[3,2-d]嘧啶(1000mg,3.54mmol)溶于四氢呋喃-乙醇(1/1,30mL)中,并以若干等份加入硼氢化钠(670mg,17.74mmol)。将反应混合物溶液冷却至室温,并搅拌1小时。在加入水以使反应终止之后,用二氯甲烷萃取混合物溶液。用盐水清洗有机层,用硫酸镁进行干燥,然后进行浓缩。在未纯化的情况下使用得到的7-溴-2-氯-3,4-二氢噻吩并[3,2-d]嘧啶(720mg,产率为81%)。
1H NMR(400MHz,DMSO-d6)δ8.38(s,1H),7.49(s,1H),4.78(s,2H),MS m/z:252.87,252.89[M+1]。
步骤5:7-溴-2-氯噻吩并[3,2-d]嘧啶

将7-溴-2-氯-3,4-二氢噻吩并[3,2-d]嘧啶(750mg,3.0mmol)和氯醌(740mg,3.0mmol)溶于苯(30mL)中,并在回流下搅拌3小时。将反应混合物冷却至室温,并用苯(30mL)稀释。用0.5N氢氧化钠(30mL)溶液和水清洗混合物溶液。用硫酸镁干燥有机层,然后进行浓缩。通过层析(10%乙酸乙酯/己烷)将得到的化合物进行纯化,从而得到作为白色固体的目标化合物(630mg,产率为85%)。
1H NMR(400MHz,DMSO-d6)δ9.55(s,1H),8.81(s,1H),MS m/z:248.87,250.87[M+1]。
步骤6:3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯胺

将7-溴-2-氯噻吩并[3,2-d]嘧啶(3.645g,14.61mmol)溶于二氧杂环己烷(44mL)中,并加入2.0N碳酸钠(22mL,43.83mmol)和3-氨基苯硼酸(2g,14.61mmol)。在对混合物溶液通氮达10分钟之后,加入Pd2(PPh3)Cl2(615mg,0.88mmol)和叔丁基Xphos(558mg,mmol)。将反应混合物溶液在90℃搅拌6小时,并用C盐进行过滤。用乙酸乙酯稀释滤液,并用盐水进行清洗。通过用硫酸镁进行干燥来浓缩有机层。通过层析(20%乙酸乙酯/己烷)进行纯化得到目标化合物(2.8g,产率为73%)。
1H NMR(400MHz,CDCl3)δ9.14(s,1H),8.10(s,1H),7.31(s,1H),7.27(d,J=6.4Hz,2H),6.74(m,1H),3.85(br,2H),MS m/z:262.04,264.03[M+1]。
步骤7:N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

将3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯胺(800mg,3.06mmol)溶于无水四氢呋喃(15mL)中,并加入甲磺酰氯(0.27mL,3.37mmol)和三乙胺(0.85mL,6.13mmol)。将混合物溶液搅拌2小时,用乙酸乙酯稀释,然后用盐水进行清洗。通过用硫酸镁进行干燥来浓缩有机层。通过层析(10%乙酸乙酯/己烷)进行纯化得到目标化合物(950mg,产率为91%)。
1H NMR(400MHz,CDCl3)δ9.19(s,1H),8.23(s,1H),7.94(t,1H),7.71(dt,1H),7.49(t,1H),7.22(m,1H),6.64(s,1H),3.17(s,3H),MS m/z:340.02,342.00[M+1]。
步骤8:1-乙基-4-(5-硝基吡啶-2-基)哌嗪

将2-氯-5-硝基吡啶(800mg,5.05mmol)溶于二氧杂环己烷(20mL)中,然后加入1-乙基哌嗪(1.7g,15.15mmol)和N,N-二异丙基乙胺(927mL,5.05mmol)。将反应混合物溶液在70℃搅拌一天。将反应溶液冷却到室温,用乙酸乙酯进行稀释,然后用盐水进行清洗。通过用硫酸镁进行干燥来浓缩有机层。在以下反应中在未纯化的情况下使用目标化合物(1.05g,产率为87%)。
MS m/z:237.51[M+1]。
步骤9:6-(4-乙基哌嗪-1-基)吡啶-3-胺

将1-乙基-4-(5-硝基吡啶-2-基)哌嗪(3.09g,13.8mmol)溶于甲醇(69mL)中,并加入10%Pd/C(300mg)。将反应混合物在室温下在填充有氢气的气球的压力下搅拌一天。通过用C盐进行过滤来浓缩反应混合物溶液。在下面的反应中使用得到的目标化合物(2.4g,产率为89%)而未进行纯化。
1H NMR(400MHz,DMSO-d6)δ7.59(d,J=2.8Hz,1H),6.89(dd,J=2.8Hz,J=8.8Hz,1H),6.63(d,J=7.2Hz,1H),4.54(s,2H),3.18(m,4H),2.42(m,4H),2.32(q,2H),1.01(t,3H),MS m/z:207.44[M+1]。
步骤10:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

将N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(20mg,0.059mmol)溶于二氧杂环己烷(1mL)中,然后加入碳酸铯(58mg,0.18mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(18mg,0.088mmol)。在对反应混合物通氮气达10分钟之后,加入Pd(OAc)2(1mg,0.1mmol)和Xantphos(4mg,0.12mmol)。将反应混合物在120℃搅拌6小时,并用C盐进行过滤。用乙酸乙酯稀释滤液,并用盐水进行清洗。用硫酸镁干燥有机层,并通过用C盐进行过滤来浓缩有机层。通过层析(5%甲醇/二氯甲烷)进行纯化得到目标化合物(16mg,产率为53%)。
1H NMR(400MHz,DMSO-d6)δ9.82(s,1H),9.58(s,1H),9.23(s,1H),8.55(m,1H),8.48(s,1H),8.17(dd,J=2.4Hz,J=8.9Hz,1H),7.78(s,1H),7.76(d,J=7.8Hz,1H),7.46(t,1H),7.29(dd,J=1.1Hz,J=8.4Hz,1H),7.00(d,J=9.2Hz,1H),4.33(m,2H),3.21(m,2H),3.10(m,6H),3.05(s,3H),1.25(t,3H),MS m/z:510.60[M+1]。
示例2至示例18
根据下面的反应方案,通过在示例1的步骤7中合成的N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺与各种胺化合物的Buchwald胺化反应来制备示例2至示例18的目标化合物。Buchwald胺化反应的条件与示例1的步骤10的条件相同。

示例2:N-(3-(2-(1H-四唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:389.48[M+1]。
示例3:N-(3-(2-(6-氟苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:472.54[M+1]。
示例4:N-(3-(2-(4,5-二甲基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:432.45[M+1]。
示例5:N-(3-(2-(5-苯基-1,3,4-噻二唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:481.54[M+1]。
示例6:N-(3-(2-(4-苯基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z.480.46[M+1]。
示例7:N-(3-(2-(吡嗪-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:399.58[M+1]。
示例8:N-(3-(2-(3H-苯并[d]咪唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:437.61[M+1]。
示例9:N-(3-(2-(5,7-二甲基-1,8-萘啶-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:477.65[M+1]。
示例10:N-(3-(2-(6-甲基苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

1H NMR(DMSO-d6)δ9.89(s,1H),9.43(s,1H),8.63(s,1H),7.90(s,1H),7.84(d,J=7.5Hz,1H),7.73(s,1H),7.56(m,3H),7.36(d,J=8.1Hz,1H),7.22(d,J=8.1Hz,1H),3.06(s,3H),2.44(s,3H),MS m/z:468.72[M+1]。
示例11:N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

1H NMR(DMSO-d6)δ10.16(s,1H),9.86(s,1H),9.32(s,1H),9.03(d,J=2.0Hz,1H),8.54(s,1H),8.39(dd,J=2.1Hz,J=8.6Hz,1H),7.74(m,2H),7.50(m,2H),7.30(d,J=8.0Hz,1H),3.05(s,3H),2.54(s,3H),MSm/z:412.46[M+1]。
示例12:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

1H NMR(DMSO-d6)δ9.83(s,1H),9.67(s,1H),9.23(s,1H),8.50(s,1H),8.49(d,J=2.5Hz,1H),8.24(d,J=9.2Hz,1H),7.78(s,1H),7.62(d,J=7.8Hz,1H),7.47(t,1H),7.26(m,1H),7.08(m,1H),3.74(m,4H),3.45(m,4H),3.03(s,3H),MSm./z:483.53[M+1]。
示例13:N-(3-(2-(6-(2-(二甲基氨基)乙氧基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

1H NMR(DMSO-d6)δ9.84(s,1H),9.73(s,1H),9.24(s,1H),8.59(m,1H),8.49(s,1H),8.24(dd,J=2.6Hz,J=8.9Hz,1H),7.77(s,1H),7.74(d,J=7.6Hz,1H),7.41(t,1H),7.30(m,1H),6.86(d,J=9.8Hz,1H),4.56(m,2H),3.52(m,2H),3.05(s,3H),2.86(s,6H),MS m/z:485.55[M+1]。
示例14:3-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯

MS m/z:546.68[M+1]。
示例15:4-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯

MS m/z:546.71[M+1]。
示例16:5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)烟酸乙酯
MS m/z:470.71[M+1]。
示例17:N-(3-(2-(6-吗啉代嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:484.04[M+1]。
示例18:N-(3-(2-(6-(4-乙基哌嗪-1-基)嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

MS m/z:511.07[M+1]。
示例19:N-(3-(2-(6-(4-羟乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺
如下通过4步合成工艺来制备由下面的结构式表示的示例19的化合物。
步骤1:7-溴噻吩并[3,2-d]嘧啶-2-胺

将7-溴-2-氯噻吩并[3,2-d]嘧啶(1.0g,4.03mmol)溶于2.0M氨异丙醇(10mL)中,并在密封反应器中在100℃搅拌48小时。将反应混合物冷却至室温,然后进行浓缩。通过层析(50%乙酸乙酯/己烷)进行纯化得到褐色固体化合物(560mg,产率为60%)。
1H NMR(400MHz,DMSO-d6)δ8.95(s,1H),8.36(s,1H),6.89(s,2H),MS m/z:230.26,232.26[M+1]。
步骤2:7-(3-氨基苯基)噻吩并[3,2-d]嘧啶-2-胺

使用7-溴噻吩并[3,2-d]嘧啶-2-胺(200mg,0.87mmol)和3-氨基苯硼酸(120mg,0.87mmol),以与示例1的步骤6相同的方式制备7-(3-氨基苯基)噻吩并[3,2-d]嘧啶-2-胺(160mg,产率为75%)。
1H NMR(400MHz,DMSO-d6)δ8.96(s,1H),8.20(s,1H),7.64(m,2H),7.07(m,2H),6.56(s,2H),5.04(s,2H),MS m/z:243.30[M+1]。
步骤3:N-(3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用7-(3-氨基苯基)噻吩并[3,2-d]嘧啶-2-胺(160mg,0.66mmol),以与示例1的步骤7相同的方式制备N-(3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(182mg,产率为86%)。
1H NMR(400MHz,DMSO-d6)δ9.00(s,1H),8.36(s,1H),7.78(s,1H),7.74(d,1H),7.71(m,1H),7.40(t,1H),7.15(m,1H),6.56(s,2H),3.05(s,3H),MS m/z:320.99[M+1]。
步骤4:N-(3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用N-(3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(20mg,0.062mmol)和2-(4-(6-氯-2-甲基嘧啶-4-基)哌嗪-1-基)乙醇(16mg,0.062mmol),以与示例1的步骤10相同的方式制备N-(3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(18mg,产率为53%)。
MS m/z:541.06[M+1]。
示例20:N-(3-(2-(3-甲基-4-氧代-3,4-二氢喹唑啉-7-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用7-溴-3-甲基喹唑啉-4(3H)-酮,以与示例19的步骤4相同的方式制备N-(3-(2-(3-甲基-4-氧代-3,4-二氢喹唑啉-7-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺。
MS m/z:479.00[M+1]。
示例21:N-(3-(2-(5-乙酰基噻吩-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用1-(5-溴噻吩-2-基)乙酮,以与示例19的步骤4相同的方式制备N-(3-(2-(5-乙酰基噻吩-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺。
MS m/z:479.00[M+1]。
示例22:7-(4-((4-乙基哌嗪-1-基)甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺
如下通过5步合成工艺来制备由下面的结构式表示的示例22的化合物。

步骤1:4-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯

使用7-溴-2-氯噻吩并[3,2-d]嘧啶(200mg,0.81mmol和4-(乙氧羰基)苯基硼酸(157mg,0.81mmol),以与示例1的步骤6相同的方式制备4-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯(185mg,产率为72%)。
1H NMR(400MHz,DMSO-d6)δ9.56(s,1H),8.98(s,1H),8.17(d,J=8.3Hz,2H),8.09(d,J=8.3Hz,2H),4.35(q,2H),1.24(t,3H),MS m/z:319.49[M+1]。
步骤2:4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯

使用4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯(180mg,0.57mmol)和6-吗啉代吡啶-3-胺(152mg,0.81mmol),以与示例1的步骤10相同的方式制备4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯(160mg,产率为61%)。
1H NMR(400MHz,DMSO-d6)δ9.50(s,1H),9.20(s,1H),8.73(s,1H),8.51(d,1H),8.25(d,2H),8.03(d,2H),7.98(d,1H),6.87(d,1H),4.34(q,2H),3.72(m,4H),3.38(m,4H),1.35(t,3H),MS m/z:462.07[M+1]。
步骤3:(4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲醇

将4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酸乙酯(150mg,0.33mmol)溶于无水四氢呋喃(1.5mL)中,并在0℃缓慢地加入氢化锂铝2.0M的四氢呋喃(0.25mL,0.50mmol)溶液。将反应混合物在室温下搅拌2小时。一旦反应完成,就用乙醚(2.0mL)将反应混合物稀释。通过非常缓慢地加入水来去除剩余的氢化锂铝。在加入硫酸镁之后,通过过滤来浓缩混合物。在下面的反应中使用得到的目标化合物(130mg,产率为95%)而没有进行纯化。
1H NMR(400MHz,DMSO-d6)δ9.49(s,1H),9.17(s,1H),8.51(s,1H),8.09(s,1H),8.06(d,2H),7.42(d,2H),6.87(d,1H),6.83(d,1H),5.24(t,1H),4.56(d,2H),3.73(m,4H),3.37(m,4H),MS m/z:420.05[M+1]。
步骤4:甲磺酸4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酯

将(4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲醇(120mg,0.28mmol)溶于无水四氢呋喃(2mL)中,然后加入甲磺酰氯(27μL,0.34mmol)和三乙胺(0.80μL,0.57mmol)。将反应混合物搅拌4小时,用乙酸乙酯进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后进行浓缩。通过层析(50%乙酸乙酯/己烷)进行纯化得到目标化合物(128mg,产率为89%)。
1H NMR(400MHz,DMSO-d6)δ9.71(s,1H),9.27(s,1H),8.62(s,1H),8.53(s,1H),8.20(d,1H),8.10(d,2H),7.58(d,2H),6.87(s,1H),5.38(s,2H),3.73(m,4H),3.37(m,4H),2.31(s,3H),MS m/z:498.02[M+1]。
步骤5:7-(4-((4-乙基哌嗪-1-基)甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺

将甲磺酸4-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酯(30mg,0.06mmol)溶于N,N-二甲基甲酰胺(1mL)中,并加入碳酸钾(17mg,0.12mmol)和1-乙基哌嗪(38μL,0.30mmol)。将反应混合物在80℃搅拌一天,用乙酸乙酯进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后进行浓缩。通过层析(5%甲醇/二氯甲烷)进行纯化得到目标化合物(22mg,产率为70%)。
1H NMR(400MHz,DMSO-d6)δ9.48(s,1H),9.17(s,1H),8.51(s,2H),8.05(d,1H),8.01(d,2H),7.38(d,2H),6.82(d,1H),3.71(m,4H),3.48(s,2H),3.38(m,4H),2.43-2.30(m,10H),0.98(t,3H),MS m/z:516.20[M+1]。
示例23:N-(6-吗啉代吡啶-3-基)-7-(4-(哌啶-1-基甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺

使用哌啶,以与示例22的步骤5相同的方式制备N-(6-吗啉代吡啶-3-基)-7-(4-(哌啶-1-基甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺。
1H NMR(400MHz,DMSO-d6])δ9.47(s,1H),9.16(s,1H),8.51(d,1H),8.50(s,1H),8.04(d,1H),8.00(d,2H),7.38(d,2H),6.82(d,1H),3.71(m,4H),3.47(s,2H),3.37(m,4H),2.35(m,4H),1.49(m,4H),1.39(m,2H).MSm/z:487.16[M+1]。
示例24:7-(4-(吗啉代甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺

使用吗啉,以与示例22的步骤5相同的方式制备7-(4-(吗啉代甲基)苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺。
MS m/z:489.11[M+1]。
示例25:N-环丙基-3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺
如下通过3步合成工艺来制备由下面的结构式表示的示例25的化合物。

步骤1:3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯甲酸

使用7-溴-2-氯噻吩并[3,2-d]嘧啶(500mg,2.0mmol)和3-羧基苯硼酸(332mg,2.0mmol),以与示例1的步骤6相同的方式制备3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯甲酸(380mg,产率为65%)。
MS m/z:291.40[M+1]。
步骤2:3-(2-氯噻吩并[3,2-d]嘧啶-7-基)-N-环丙基苯甲酰胺

将3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯甲酸(600mg,2.06mmol)溶于N,N-二甲基甲酰胺(20mL)中,然后加入环丙胺(234mg,4.12mmol)、1-乙基-3-(3-二甲基氨基丙基)碳化二亚胺(589mg,3.09mmol)、羟基苯并三唑(417mg,3.09mmol)和三甲胺(574mL,4.12mmol)。将反应混合物在室温下搅拌一天,用乙酸乙酯进行稀释,并用氯化铵水溶液进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后浓缩。通过层析(20%乙酸乙酯/己烷)进行纯化得到目标化合物(580mg,产率为85%)。
MS m/z:330.54[M+1]。
步骤3:N-环丙基-3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺

使用3-(2-氯噻吩并[3,2-d]嘧啶-7-基)-N-环丙基苯甲酰胺(30mg,0.09mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(28mg,0.14mmol),以与示例1的步骤10相同的方式制备N-环丙基-3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺(23mg,产率为50%)。
1H NMR(400MHz,DMSO-d6)δ9.70(s,1H),9.23(s,1H),8.60(s,1H),8.56(d,J=2.6Hz,1H),8.52(d,J=4.2Hz,1H),8.40(s,1H),8.26(m,1H),8.17(d,J=7.8Hz,1H),7.83(d,J=7.8Hz,1H),7.55(t,1H),7.0(d,J=9.4Hz,1H),4.31(m,2H),3.61(m,2H),3.20(m,2H),3.14(m,4H),2.90(m,1H),1.25(t,3H),0.72(m,2H),0.57(m,2H),MS m/z:500.89[M+1]。
示例26:N-环丙基-3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺

使用6-甲基吡啶-3-胺,以与示例1的步骤10相同的方式制备N-环丙基-3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺。
1H NMR(400MHz,DMSO-d6)δ9.84(s,1H),9.27(s,1H),8.71(d,J=2.5Hz,1H),8.61(s,1H),8.51(d,J=4.0Hz,1H),8.39(s,1H),8.34(dd,J=2.3Hz,J=8.2Hz,1H),8.16(d,J=7.7Hz,1H),7.84(d,J=7.8Hz,1H),7.58(t,1H),7.13(d,J=8.4Hz,1H),2.88(m,1H),2.39(s,3H),0.72(m,2H),0.57(m,2H),MS m/z:402.66[M+1]。
示例27:N-环丙基-3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺

使用6-吗啉代吡啶-3-胺,以与示例1的步骤10相同的方式制备N-环丙基-3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺。
1H NMR(400MHz,DMSO-d6)δ9.54(s,1H),9.20(s,1H),8.57(s,1H),8.48(d,J=4.4Hz,1H),8.42(d,J=2.7Hz,1H),8.37(s,1H),8.18(m,2H),7.81(m,1H),7.56(t,1H),6.80(d,J=9.0Hz,1H),3.72(m,4H),3.38(m,4H),2.89(m,1H),0.72(m,2H),0.57(m,2H),MS m/z:473.87[M+1]。
示例28:N-环丙基-3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺
如下通过3步合成工艺来制备由下面的结构式表示的示例28的化合物。
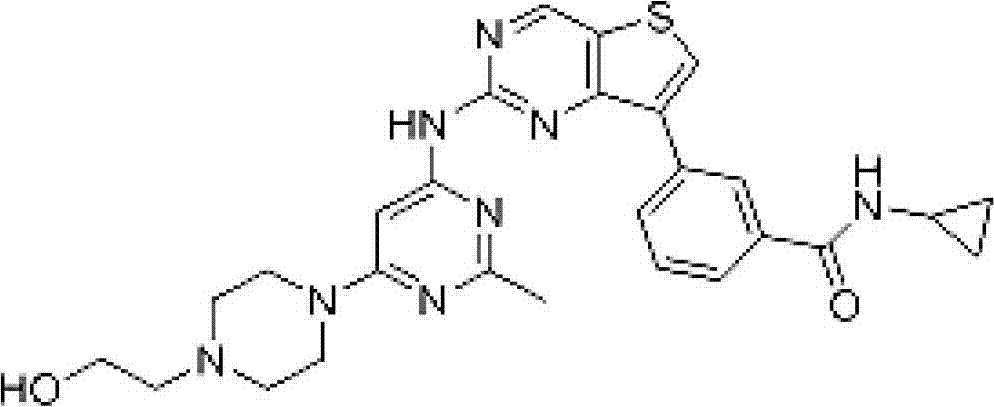
步骤1:3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯甲酸

使用7-溴噻吩并[3,2-d]嘧啶-2-胺(1.2g,5.24mmol)和3-羧基苯硼酸(870mg,5.24mmol),以与示例1的步骤6相同的方式制备3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯甲酸(800mg,产率为56%)。
MS m/z:272.27[M+1]。
步骤2:3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-环丙基苯甲酰胺

使用3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)苯甲酸(800mg,2.95mmol),以与示例25的步骤2相同的方式制备3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-环丙基苯甲酰胺(850mg,产率为93%)。
1H NMR(400MHz,DMSO-d6)δ8.57(s,1H),8.15(s,1H),7.84(m,2H),7.55(t,1H),7.20(m,1H),2.88(m,1H),0.72(m,2H),0.58(m,2H),MS m/z:311.37[M+1]。
步骤3:N-环丙基-3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺

使用3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-环丙基苯甲酰胺(20mg,0.064mmol)和2-(4-(6-氯-2-甲基嘧啶-4-基)哌嗪-1-基)乙醇(17mg,0.064mmol),以与示例1的步骤10相同的方式制备N-环丙基-3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺(16mg,产率为47%)。
MS m/z:531.20[M+1]。
示例29:3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺
如下通过4步合成工艺来制备由下面的结构式表示的示例29的化合物。

步骤1:3-溴-N-甲基苯磺酰胺
将盐酸甲胺(1057mg,15.65mmol)和三乙胺(3.3mL,23.48mmol)溶于二氯甲烷(20mL)中,然后缓慢地加入3-溴苯-1-磺酰氯(4.0g,15.65mmol)。将反应混合物在室温下搅拌2小时,用二氯甲烷进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后进行浓缩。在下面的反应中使用得到的目标化合物(3.5g,产率为90%)而没有进行纯化。
MS m/z:250.32,252.30[M+1]。
步骤2:N-甲基-3-(4,4,5,5-四甲基-1,3,2-二噁硼烷-2-基)苯磺酰胺

将3-溴-N-甲基苯磺酰胺(1.6g,6.39mmol)溶于无水DMSO(21mL)中,然后加入乙酸钾(1.57g,15.99mmol)和联硼酸频那醇酯(1.63g,6.39mmol)。在对反应混合物通氮达10分钟之后,加入Pd(dppf)2Cl2(522mg,0.64mmol)。将反应混合物在80℃搅拌6小时,用乙酸乙酯进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后进行浓缩。通过层析(10%乙酸乙酯/己烷)进行纯化得到目标化合物(1.65g,产率为86%)。
MS m/z:298.52[M+1]。
步骤3:3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺

使用7-溴噻吩并[3,2-d]嘧啶-2-胺(200mg,0.87mmol)和N-甲基-3-(4,4,5,5-四甲基-1,3,2-二噁硼烷-2-基)苯磺酰胺(260mg,0.87mmol),以与示例1的步骤6相同的方式制备3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺(180mg,产率为64%)。
1H NMR(400MHz,DMSO-d6)δ9.03(s,1H),8.58(s,1H),8.43(s,1H),8.36(d,1H),7.77-7.54(m,3H),6.58(s,2H),2.40(s,3H),MS m/z:321.05[M+1]。
步骤4:3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺

使用3-(2-氨基噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺(20mg,0.062mmol)和2-(4-(6-氯-2-甲基嘧啶-4-基)哌嗪-1-基)乙醇(17mg,0.062mmol),以与示例1的步骤10相同的方式制备3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺(18mg,产率为53%)。
MS m/z:541.24[M+1]。
示例30:N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺
如下通过2步合成工艺来制备由下面的结构式表示的示例30的化合物。

步骤1:2-氯-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶

使用7-溴-2-氯噻吩并[3,2-d]嘧啶(200mg,0.81mmol)和喹啉-3-基硼酸(140mg,0.81mmol),以与示例1的步骤6相同的方式制备2-氯-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶(140mg,产率为58%)。
1H NMR(400MHz,DMSO-d6)δ9.63(s,1H),9.48(s,1H),9.14(s,1H),8.96(s,1H),8.10(m,1H),7.85(t,1H),7.69(m,1H),2H),MS m/z:298.46[M+1]。
步骤2:N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺

使用2-氯-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶(30mg,0.10mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(31mg,0.15mmol),以与示例1的步骤10相同的方式制备N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺(32mg,产率为67%)。
1H NMR(DMSO-d6)δ9.64(s,1H),9.52(d,J=1.9Hz,1H),9.38(s,1H),9.27(s,1H),8.96(s,1H),8.74(m,1H),8.11(m,2H),7.98(dd,J=2.6Hz,J=9.0Hz,1H),7.84(m,1H),7.71(t,1H),7.02(d,J=9.1Hz,1H),4.38(m,2H),3.64(m,2H),3.20(m,2H),3.07(m,4H),1.27(t,3H),MS m/z:468.80[M+1]。
示例31:N-(6-甲基吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺

使用6-甲基吡啶-3-胺,以与示例30的步骤2相同的方式制备N-(6-甲基吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺。
1H NMR(DMSO-d6)δ9.86(s,1H),9.51(d,J=1.9Hz,1H),9.32(s,1H),9.21(d,J=1.9Hz,1H),8.93(s,1H),8.89(d,J=2.5Hz,1H),8.17(dd,J=2.5Hz,J=8.4Hz,1H),8.09(m,2H),7.84(m,1H),7.70(t,1H),7.17(d,J=8.4Hz,1H),2.39(s,3H),MS m/z:370.60[M+1]。
示例32:N-(6-吗啉代吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺

使用6-吗啉代吡啶-3-胺,以与示例30的步骤2相同的方式制备N-(6-吗啉代吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺。
MS m/z:441.76[M+1]。
示例33:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙酰胺
如下通过4步合成工艺来制备由下面的结构式表示的示例33的化合物。

步骤1:2-氯-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶

使用7-溴-2-氯噻吩并[3,2-d]嘧啶(500mg,2.02mmol)和3-硝基苯基硼酸(337mg,2.02mmol),以与示例1的步骤6相同的方式制备2-氯-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶(430mg,产率为73%)。
MS m/z:292.03,294.04[M+1]。
步骤2:N-(6-吗啉代吡啶-3-基)-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶-2-胺

使用2-氯-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶(400mg,1.37mmol)和6-吗啉代吡啶-3-胺(369mg,2.06mmol),以与示例1的步骤10相同的方式制备N-(6-吗啉代吡啶-3-基)-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶-2-胺(480mg,产率为78%)。
1H NMR(DMSO-d6)δ9.68(s,1H),9.15(s,1H),8.93(s,1H),8.81(s,1H),8.49(d,1H),8.43(d,1H),8.23(d,1H),8.08(d,1H),7.86(t,1H),6.78(d,1H),3.70(m,4H),3.38(m,4H),MS m/z:435.08[M+1]。
步骤3:7-(3-氨基苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺

将N-(6-吗啉代吡啶-3-基)-7-(3-硝基苯基)噻吩并[3,2-d]嘧啶-2-胺(476mg,1.10mmol)溶于乙醇(3.5mL)中,并加入氯化锡(II)二水合物(1238mg,5.48mmol)。将反应混合物在80℃搅拌2小时。在减压下通过蒸馏去除乙醇之后,缓慢地加入氨水,以使pH为5。向如此制备的黄色沉淀物中加入碳酸钠,直到pH达到7。将沉淀物进行过滤,并用乙酸乙酯清洗若干次。浓缩滤液,并使用得到的目标化合物(338mg,76%)而没有进行纯化。
1H NMR(DMSO-d6)δ9.51(s,1H),9.20(s,1H),8.60(d,1H),8.37(s,1H),8.07(dd,1H),7.35(s,1H),7.16(d,1H),7.12(d,1H),6.84(d,1H),6.60(d,1H),5.09(s,2H),3.72(m,4H),3.35(m,4H),MS m/z:405.09[M+1]。
步骤4:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙酰胺

使用7-(3-氨基苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺(15mg,0.037mmol)和环丙烷甲酰氯(5mg,0.044mmol),以与示例1的步骤7相同的方式制备N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙酰胺(16mg,产率为91%)。
1H NMR(DMSO-d6)δ10.30(s,1H),9.51(s,1H),9.18(s,1H),8.68(s,1H),8.41(s,1H),8.02(m,2H),7.66(d,1H),7.57(d,1H),7.41(d,1H),6.85(d,1H),3.70(m,4H),3.38(m,4H),2.19(m,1H),0.96(m,2H),0.80(m,2H).MS m/z:473.09[M+1]。
示例34至示例41
通过示例33的步骤2中合成的7-(3-氨基苯基)-N-(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺与各种酰氯化合物的酰胺化反应来制备示例34至示例41的目标化合物。酰胺化反应的程序与示例1的步骤7相同。
示例34:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙酰胺

1H NMR(DMSO-d6)δ10.02(s,1H),9.51(s,1H),9.18(s,1H),8.51(s,1H),8.41(s,1H),8.13(m,2H),7.66(d,1H),7.59(d,1H),7.41(d,1H),6.76(d,1H),3.70(m,4H),3.38(m,4H),2.07(s,3H),MS m/z:447.06[M+1]。
示例35:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)异丙酰胺

MS m/z:475.09[M+1]。
示例36:4-氯-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(三氟甲基)苯甲酰胺

MS m/z:611.12[M+1]。
示例37:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙磺酰胺

1H NMR(DMSO-d6)δ9.88(br,1H),9.51(s,1H),9.22(s,1H),8.47(m,2H),8.17(d,1H),7.78(m,2H),7.45(t,1H),7.21(d,1H),6.87(d,1H),3.71(m,4H),3.38(m,4H),3.14(m,2H),1.19(m,3H),MSm/z:497.04[M+1]。
示例38:N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙磺酰胺

1H NMR(DMSO-d6)δ9.76(br,1H),9.50(s,1H),9.18(s,1H),8.47(s,1H),8.38(d,1H),8.20(d,1H),7.79(s,1H),7.49(d,2H),7.45(t,1H),6.86(d,1H),3.71(m,4H),3.38(m,4H),2.69(m,1H),0.96(m,2H),0.80(m,2H),MSm/z:509.05[M+1]。
示例39:1-(4-氯-3-(三氟甲基)苯基)-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲
1H NMR(DMSO-d6)δ9.51(s,1H),9.17(s,1H),8.45(s,1H),8.38(d,1H),8.23(m,2H),8.17(s,1H),7.70(d,1H),7.58(d,1H),7.48(m,2H),7.37(t,1H),6.72(d,1H),3.70(m,4H),3.38(m,4H),MS m/z:626.09[M+1]。
示例40:1-环己基-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲

MS m/z:530.20[M+1]。
示例41:1-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(2,2,2-三氟乙基)脲

1H NMR(DMSO-d6)δ9.51(s,1H),9.17(s,1H),8.45(d,1H),8.42(s,1H),7.92(s,1H),7.59(d,1H),7.49(d,1H),7.36(d,1H),7.14(t,1H),6.76(d,1H),3.92(m,2H),3.71(m,4H),3.38(m,4H),MS m/z:530.10[M+1]。
示例42:N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺
如下通过2步合成工艺来制备由下面的结构式表示的示例42的化合物。
步骤1:2-氯-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶

使用7-溴-2-氯噻吩并[3,2-d]嘧啶(500mg,2.02mmol)和3-硝基苯基硼酸(337mg,2.02mmol),以与示例1的步骤6相同的方式制备2-氯-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶(430mg,产率为73%)。
1H NMR(400MHz,CDCl3)δ9.19(s,1H),8.06(s,1H),7.78(m,1H),7.61(m,2H),7.25(m,1H)。
步骤2:N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺

使用2-氯-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶(20mg,0.64mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(13mg,0.064mmol),以与示例1的步骤10相同的方式制备N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺(19mg,产率为61%)。
MS m/z:485.12[M+1]。
示例43:N-(6-吗啉代吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺

使用6-吗啉代吡啶-3-胺,以与示例42的步骤2相同的方式制备N-(6-吗啉代吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺。
MS m/z:458.09[M+1]。
示例44:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺
如下通过2步合成工艺来制备由下面的结构式表示的示例44的化合物。

步骤1:N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺

将N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(200mg,0.59mmol)溶于N,N-二甲基甲酰胺(2.5mL)中,并在0℃缓慢地加入氢化钠(36mg,0.89mmol)。10分钟后,在加入碘甲烷(100mg,0.71mmol)之后,将反应混合物搅拌1小时,用乙酸乙酯进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,过滤,然后浓缩。在未纯化的情况下获得目标化合物(195mg,产率为94%)。
MS m/z:354.03[M+1]。
步骤2:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺

使用N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺(20mg,0.57mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(18mg,0.085mmol),以与示例1的步骤10相同的方式制备N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺(19mg,产率为64%)。
MS m/z:524.25[M+1]。
示例45:N-甲基-N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用6-甲基吡啶-3-胺,以与示例44的步骤2相同的方式制备N-甲基-N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺。
MS m/z:426.11[M+1]。
示例46:N-甲基-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺

使用6-吗啉代吡啶-3-胺,以与示例44的步骤2相同的方式制备N-甲基-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺。
MS m/z:497.18[M+1]。
示例47:N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺
如下通过2步合成工艺来制备由下面的结构式表示的示例47的化合物。

步骤1:2-氯-N-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-7-胺
将7-溴-2-氯噻吩并[3,2-d]嘧啶(200mg,0.81mmol)溶于2-丁醇(4mL)中,然后加入碳酸钾(223mg,1.61mmol)和3,4,5-三甲氧基苯胺(110mg,0.81mmol)。在对反应混合物鼓氮达10分钟之后,加入Pd2(dba)3(50mg,0.048mmol)和Xphos(35mg,0.073mmol)。将反应混合物在80℃搅拌2.5小时,然后用C盐进行过滤。用乙酸乙酯稀释滤液,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后浓缩。通过层析(15%乙酸乙酯/己烷)进行纯化得到目标化合物(120mg,产率为43%)。
1H NMR(300MHz,DMSO-d6)δ9.42(s,1H),8.33(s,1H),7.85(s,1H),6.65(s,2H),3.76(s,6H),3.60(s,3H),MS m/z:352.45[M+1]。
步骤2:N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺

使用2-氯-N-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-7-胺(20mg,0.057mmol)和6-吗啉代吡啶-3-胺(12mg,0.068mmol),以与示例1的步骤10相同的方式制备N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺(21mg,产率为74%)。
MS m/z:495.91[M+1]。
示例48:N7-甲基-N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺
如下通过2步合成工艺来制备由下面的结构式表示的示例48的化合物。

步骤1:2-氯-N-甲基-N-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-7-胺

将2-氯-N-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-7-胺(30mg,0.085mmol)溶于N,N-二甲基甲酰胺(1mL)中,并在0℃加入氢化钠(5.2mg,0.13mmol)。在搅拌10分钟并加入碘甲烷(15mg,0.10mmol)之后,将混合物搅拌1小时,用乙酸乙酯进行稀释,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后浓缩。在未纯化的情况下获得目标化合物(28mg,产率为89%)。
MS m/z:366.05[M+1]。
步骤2:N7-甲基-N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺
使用2-氯-N-甲基-N-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-7-胺(15mg,0.041mmol)和6-吗啉代吡啶-3-胺(9mg,0.049mmol),以与示例1的步骤10相同的方式制备N7-甲基-N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺(16mg,产率为76%)。
MS m/z:509.16[M+1]。
示例49:7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)-N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺
如下通过3步合成工艺来制备由下面的结构式表示的示例49的化合物。

步骤1:3-氯-N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)丙烷-1-磺酰胺

使用3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯胺(200mg,0.76mmol)和3-氯丙烷-1-磺酰氯(145mg,0.84mmol),以与示例1的步骤7相同的方式制备3-氯-N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)丙烷-1-磺酰胺(240mg,产率为78%)。
MS m/z:402.26,404.27[M+1]。
步骤2:2-氯-7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)噻吩并[3,2-d]嘧啶

将3-氯-N-(3-(2-氯噻吩并[3,2-d]嘧啶-7-基)苯基)丙烷-1-磺酰胺(200mg,0.50mmol)溶于N,N-二甲基甲酰胺(2.5mL)中,并在0℃加入氢化钠(24mg,0.60mmol)。在搅拌4小时之后,用乙酸乙酯稀释混合物,并用盐水进行清洗。用硫酸镁干燥有机层,用C盐进行过滤,然后浓缩。在未纯化的情况下获得目标化合物(130mg,产率为72%)。
MS m/z:366.13[M+1]。
步骤3:7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)-N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺

使用2-氯-7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)噻吩并[3,2-d]嘧啶(20mg,0.55mmol)和6-(4-乙基哌嗪-1-基)吡啶-3-胺(17mg,0.082mmol),以与示例1的步骤10相同的方式制备7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)-N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺(15mg,产率为51%)。
MS m/z:536.96[M+1]。
下面的示例是制备由化学式1表示的化合物的药学上可接受的盐的示例。然而,本发明的范围不受具体示例的限制。
示例50:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺盐酸盐
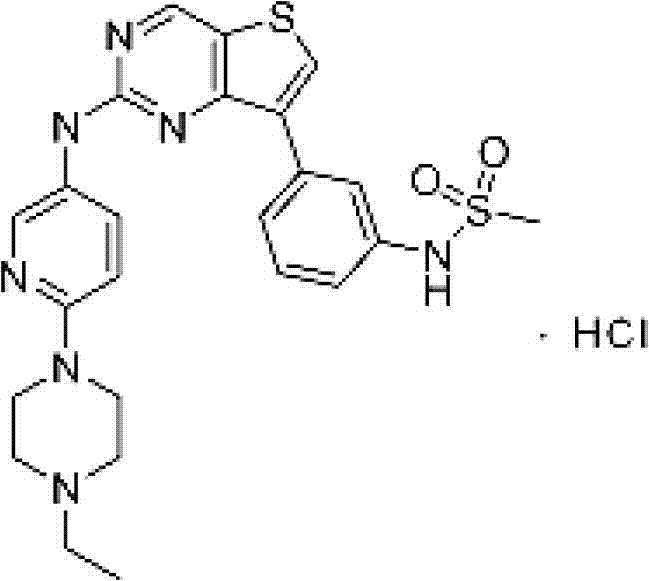
将N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺(300mg,0.589mmol)溶于四氢呋喃(5mL)中,然后在室温下加入将4M氯化氢溶于二氧杂环己烷中所得的溶液(147μL)。30分钟后,将如此制备的沉淀物进行过滤,并在室温下进行干燥。得到目标化合物N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺盐酸盐(305mg)。
可以根据用途将由化学式1表示的新型化合物制备成各种制剂。下面的示例对包括由化学式1表示的化合物作为活性成分的一些制剂进行举例说明,但是它们不限制本发明。
[制剂示例]
制剂示例1:片剂(直接压片)
筛选活性成分(5.0mg),将活性成分与乳糖(14.1mg)、聚乙烯聚吡咯烷酮USNF(0.8mg)和硬脂酸镁(0.1mg)混合,然后压缩成片。
制剂示例2:片剂(湿式制粒)
筛选活性成分(5.0mg),将活性成分与乳糖(16.0mg)和淀粉(4.0mg)混合。将适量的所得溶液加入到溶于纯水中的聚山梨醇酯80(Polysorbate 80)(0.3mg)中,然后成形为颗粒。在干燥后,筛选颗粒,并将颗粒与胶态二氧化硅(2.7mg)和硬脂酸镁(2.0mg)混合。将颗粒压缩成片。
制剂示例3:粉末和胶囊
筛选活性成分(5.0mg),并将活性成分与乳糖(14.8mg)、聚乙烯吡咯烷酮(10.0mg)和硬脂酸镁(0.2mg)混合。使用适当的装置将该混合物填充在硬5号明胶胶囊中。
制剂示例4:注射剂
将活性成分(100mg)与甘露醇(180mg)、Na2HPO4·12H2O(26mg)和蒸馏水(2974mg)混合,以制备注射剂。
[试验示例]
试验示例1:FAK激酶活性的测量(ULight-LANCE化验)
全序列FAK购自于Cell Signaling(产品编号:7796)。ULight-poly GT(PerkinElmer#TRF0100-D)、Eu-anti-phospho-Tyr(PT66)(PerkinElmer#AD0068)和Lance检测缓冲液(PerkinElmer#CR-97-100)购自于PerkinElmer。在白色384OptiPlate中,通过加入稀释到6nM(2X)的FAK来将激酶溶液(50mM Tris-HCl pH 7.5,10mM MgCl2,1mM EGTA,2mM DTT,0.01%Tween-20)调节到3nM的最终浓度,并以5μL的量加入。将4X ULight-polyGT调节到100nM的最终浓度。将ATP(Sigma#A2383)调节到10μM的最终浓度和2.5μL的等份。将试验化合物依序以12种浓度进行稀释,并以0.5μL的量进行处理。在充分地摇动并在室温下反应60分钟之后,加入5μL在Lance检测缓冲液(Lance detection buffer)中稀释的乙二胺四乙酸(EDTA,最终浓度40mM),并使混合物在室温下放置5分钟,以使反应停止。在以5μL的量加入在检测缓冲液中稀释到2nM最终浓度的4X Eu-anti-phospho-Tyr(PT66)磷酸化的抗体之后,在室温下执行反应达60分钟。在调节以在激发波长320nm和发射波长665nm检测时间分辨荧光能量转移(TR-FRET)之后,使用EnVision Multilabel Reader检测信号。
测量由化学式1表示的化合物的FAK抑制活性。IC50范围为0.025μM至20μM。在表1中给出了根据本发明的一些典型化合物的FAK抑制活性。
[表1]
| 试验化合物 | FAK抑制活性(IC50,μM) |
| 示例1 | <0.5 |
| 示例11 | <1 |
| 示例12 | <1 |
| 示例13 | <0.5 |
| 示例25 | <0.5 |
| 示例26 | <10 |
| 示例27 | <0.5 |
| 示例30 | <0.5 |
试验示例2:对HT-29人结肠腺癌细胞增殖的抑制活性的测量
在5%CO2的存在下,在37℃在DMEM[10%FBS,1%青霉素/链霉素]中培育HT-29人结肠腺癌细胞。用0.05%胰蛋白酶-0.02%EDTA获取培育的HT-29细胞,并以每孔5×103个细胞种在96孔板中。
采用3-(4,5-二甲基噻唑-2-基)-2,5-二苯基四唑鎓溴化物(MTT)化验(CellTiter 96Assay,Promega)来测量细胞存活率。在每孔加入15μL染料并培育2小时之后,用100μL停止液来处理细胞,并在24小时后测量吸光度。在平板涂布之后处理试验化合物达一天。使用灭菌后的二甲亚砜(DMSO)将试验化合物从10mM储备液以12种浓度依序进行稀释,并以0.5μL的量进行处理。使用EnVision2103记录590nm处的吸光度,并使用GraphPad Prism4.0软件计算GI50值。
由化学式1表示的化合物对HT-29人结肠腺癌细胞的增殖展现出抑制活性。GI50范围为0.1μM至20μM。在表2中给出了根据本发明的一些典型化合物对HT-29人结肠腺癌细胞增殖的抑制活性。
[表2]
| 试验化合物 | 对HT-29细胞增殖的抑制活性(GI50,μM) |
| 示例1 | <1 |
| 示例11 | <1 |
| 示例12 | <1 |
| 示例13 | <1 |
| 示例25 | <1 |
| 示例27 | <1 |
| 示例30 | <1 |
由化学式1表示的典型化合物对各种激酶的抑制活性如下。使用Millipore的KinaseProfilerTM获得激酶活性抑制数据。表3示出了给定浓度(1μM)的化合物的激酶抑制活性(%抑制)。
[表3]
| 激酶 | 给定浓度(1μM)的激酶抑制活性(%抑制) |
| ALK(h) | 67 |
| Aurora-A(h) | 100 |
| cKit(D816V)(h) | 81 |
| cSRC(h) | 92 |
| EphA1(h) | 94 |
| Flt3(D835Y)(h) | 91 |
| Fms(h) | 95 |
| Itk(h) | 94 |
| KDR(h) | 96 |
| Met(h) | 78 |
| Ret(h) | 96 |
| Syk(h) | 94 |
| Tie2(h) | 98 |
| TrkB(h) | 97 |
工业实用性
如所描述的,因为由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物或其药学上可接受的盐对蛋白激酶展现出抑制活性,所以其对于预防和治疗由蛋白激酶引起的异常细胞生长导致的疾病是有用的,所述疾病例如为从胃癌、肺癌、肝癌、结直肠癌、小肠癌、胰腺癌、脑癌、骨癌、黑素瘤、乳腺癌、硬化性腺病、子宫癌、子宫颈癌、头颈癌、食道癌、甲状腺癌、甲状旁腺癌、肾癌、肉瘤、前列腺癌、尿道癌、膀胱癌、白血病、多发性骨髓瘤、诸如骨髓增生异常综合症的恶性血液病、诸如霍奇金病和非霍奇金淋巴瘤的淋巴瘤、纤维腺瘤中选择的肿瘤。
本申请包含与2009年10月22日在韩国知识产权局提交的第10-2009-0100867号韩国专利申请相关的主题,通过引用将该申请的全部内容并入本文。
虽然已经结合具体的实施例描述了本发明,但是对于本领域技术人员来讲将明显的是,在不脱离如在下面的权利要求中限定的本发明的精神和范围的情况下,可以做出各种改变和修改。
Claims (10)
1.一种由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物、其药学上可接受的盐、其水合物或其溶剂合物:
化学式1

其中,A表示包括从氮原子、氧原子和硫原子中选择的1-4个杂原子的5-14元杂芳基;Ra表示氢、卤素、=O、C1-C6烷基、C1-C6烷氧基、C1-C6烷基羰基、C1-C6烷氧羰基、氨基C1-C6烷氧基、单(C1-C6烷基)氨基C1-C6烷氧基、二(C1-C6烷基)氨基C1-C6烷氧基、取代的或未取代的杂环、或者取代的或未取代的苯基;L不存在或表示-NH-或-N(C1-C6烷基)-;B表示苯基或者包括从氮原子、氧原子和硫原子中选择的1-4个杂原子的5-14元单杂芳基或稠合杂芳基;Rb表示氢、硝基、氨基、羟基、C1-C6卤代烷基、C1-C6烷氧基、-(CH2)n-R1、-C(O)OR2、-C(O)NR3R4、-NR2C(O)R3、-NR2C(O)NR3R4、-SO2NR3R4或-NR2SO2R3;n表示0至3的整数;R1表示氢、C1-C6烷基、卤代烷基、羟基、甲磺酰基、苯基、或者取代的或未取代的杂环;R2表示氢或C1-C6烷基;R3和R4相同或不同,并表示氢、C1-C6烷基、C3-C6环烷基、C1-C6卤代烷基、或者取代的或未取代的苯基;取代的苯基取代有从卤素、C1-C6卤代烷基、羧基和C1-C6烷氧羰基中选择的取代基;以及取代的杂环表示取代有从C1-C6烷基和C1-C6羟烷基中选择的取代基的吗啉代、哌啶基或哌嗪基。
2.根据权利要求1所述的化合物,其中,A表示从噻吩基、噻唑基、噻二唑基、四唑基、吡啶基、嘧啶基、吡嗪基、萘啶基、苯并咪唑基、苯并噻唑基、喹唑啉基和二氢喹唑啉基中选择的杂芳基;Ra表示氢、卤素、=O、C1-C6烷基、C1-C6烷基羰基、C1-C6烷氧羰基、氨基C1-C6烷氧基、单(C1-C6烷基)氨基C1-C6烷氧基、二(C1-C6烷基)氨基C1-C6烷氧基、吗啉代、哌嗪基、4-(C1-C6烷基)哌嗪基、4-(C1-C6羟烷基)哌嗪基、或者取代的或未取代的苯基;L不存在或表示-NH-或-N(C1-C6烷基)-;B表示苯基或喹啉基;Rb表示氢、C1-C6卤代烷基、C1-C6烷氧基、-(CH2)n-R1、-C(O)NR3R4、-NR2C(O)R3、-NR2C(O)NR3R4、-SO2NR3R4或-NR2SO2R3;n表示0至3的整数;R1表示氢、1,1-二氧代异噻二唑烷基、吗啉代、哌啶基、哌嗪基或4-(C1-C6烷基)哌嗪基;R2表示氢或C1-C6烷基;R3和R4相同或不同,并表示氢、C1-C6烷基、C3-C6环烷基、C1-C6卤代烷基、或者取代的或未取代的苯基;以及取代的苯基取代有从卤素、C1-C6卤代烷基、羧基和C1-C6烷氧羰基中选择的取代基。
3.根据权利要求1所述的化合物,其中,A表示吡啶基;Ra表示甲基、乙基、吗啉代、二甲基氨基乙氧基、4-乙基哌嗪基或4-(2-羟乙基)哌嗪基;L不存在;B表示苯基或喹啉基;以及Rb表示氢、-NHSO2CH3或-C(O)NH-环丙基。
4.根据权利要求1所述的化合物,所述化合物选自于由以下物质组成的组:N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(1H-四唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-氟苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(4,5-二甲基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(5-苯基-1,3,4-噻二唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(4-苯基噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(吡嗪-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(3H-苯并[d]咪唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(5,7-二甲基-1,8-萘啶-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-甲基苯并[d]噻唑-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-(2-(二甲基氨基)乙氧基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;3-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯;4-(5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)吡啶-2-基)苯甲酸乙酯;5-(7-(3-(甲基亚磺酰氨基)苯基)噻吩并[3,2-d]嘧啶-2-基氨基)烟酸乙酯;N-(3-(2-(6-吗啉代嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-(4-乙基哌嗪-1-基)嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-(4-羟乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(3-甲基-4-氧代-3,4-二氢喹唑啉-7-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(5-乙酰基噻吩-2-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;7-(4-((4-乙基哌嗪-1-基)甲基)苯基)-N(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;N-(6-吗啉代吡啶-3-基)-7-(4-(哌啶-1-基甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;7-(4-(吗啉代甲基)苯基)-N(6-吗啉代吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;N-环丙基-3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;N-环丙基-3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;N-环丙基-3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;N-环丙基-3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯甲酰胺;3-(2-(6-(4-(2-羟乙基)哌嗪-1-基)-2-甲基嘧啶-4-基氨基)噻吩并[3,2-d]嘧啶-7-基)-N-甲基苯磺酰胺;N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;N-(6-甲基吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;N-(6-吗啉代吡啶-3-基)-7-(喹啉-3-基)噻吩并[3,2-d]嘧啶-2-胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙酰胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙酰胺;N-(3-(2-(1H-四唑-5-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)异丙酰胺;4-氯-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(三氟甲基)苯甲酰胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)乙磺酰胺;N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)环丙磺酰胺;1-(4-氯-3-(三氟甲基)苯基)-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲;1-环己基-3-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)脲;1-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-3-(2,2,2-三氟乙基)脲;N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;N-(6-吗啉代吡啶-3-基)-7-(2-(三氟甲基)苯基)噻吩并[3,2-d]嘧啶-2-胺;N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)-N-甲基甲磺酰胺;N-甲基-N-(3-(2-(6-甲基吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N-甲基-N-(3-(2-(6-吗啉代吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺;N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺;N7-甲基-N2-(6-吗啉代吡啶-3-基)-N7-(3,4,5-三甲氧基苯基)噻吩并[3,2-d]嘧啶-2,7-二胺;7-(3-(1,1-二氧代-2-异噻二唑烷基)苯基)-N-(6-(4-乙基哌嗪-1-基)吡啶-3-基)噻吩并[3,2-d]嘧啶-2-胺;以及N-(3-(2-(6-(4-乙基哌嗪-1-基)吡啶-3-基氨基)噻吩并[3,2-d]嘧啶-7-基)苯基)甲磺酰胺盐酸盐。
5.一种药物组合物,所述药物组合物包括根据权利要求1至4中的任一项所述的化合物作为有效成分。
6.根据权利要求5所述的药物组合物,所述药物组合物用于通过抑制从ALK、AuroraA、EphA1、FAK、Flt3、Fms、Itk、KDR、Kit、Met、Ret、Src、Syk、Tie2和TrkB中选择的蛋白激酶来预防或治疗癌。
7.根据权利要求6所述的药物组合物,其中,所述癌选自于由胃癌、肺癌、肝癌、结直肠癌、小肠癌、胰腺癌、脑癌、骨癌、黑素瘤、乳腺癌、硬化性腺病、子宫癌、子宫颈癌、头颈癌、食道癌、甲状腺癌、甲状旁腺癌、肾癌、肉瘤、前列腺癌、尿道癌、膀胱癌、白血病、多发性骨髓瘤、诸如骨髓增生异常综合症的恶性血液病、包括霍奇金病和非霍奇金淋巴瘤的淋巴瘤、以及纤维腺瘤组成的组。
8.一种用于预防并治疗癌的药剂,所述药剂包括根据权利要求1至4中的任一项所述的化合物作为有效成分。
9.一种用于制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物的方法,所述方法包括下述步骤:
使由化学式2表示的7-溴-2-氯噻吩并[3,2-d]嘧啶化合物与由化学式3表示的硼酸化合物经历Suzuki偶联反应或Buchwald胺化反应,以制备由化学式4表示的在C-7位上引入了基团B的化合物:
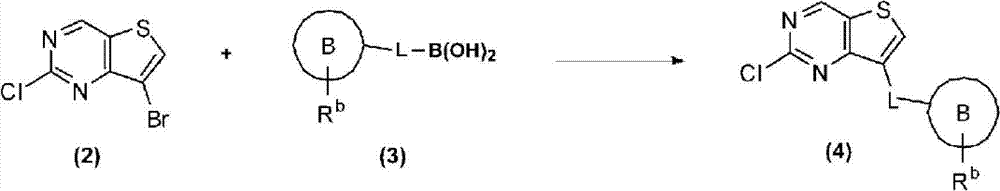
其中,A、B、Ra和Rb与在权利要求1中定义的相同;以及
使由化学式4表示的化合物与由化学式5表示的胺化合物经历Buchwald胺化反应,以制备由化学式1表示的2,7-取代的噻吩并[3,2-d]嘧啶化合物:

其中,A、B、Ra和Rb与在权利要求1中定义的相同。
10.根据权利要求9所述的制备方法,其中,在从Pd2(dba)3、Pd(OAc)2、PdCl2(PPh3)2和Pd(PPh3)4中选择的金属催化剂的存在下执行Suzuki偶联反应或Buchwald胺化反应。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| KR10-2009-0100867 | 2009-10-22 | ||
| KR1020090100867A KR101147550B1 (ko) | 2009-10-22 | 2009-10-22 | 단백질 키나아제 저해활성을 가지는 2,7-치환된 티에노[3,2-d]피리미딘 화합물 |
| PCT/KR2010/007093 WO2011049332A2 (en) | 2009-10-22 | 2010-10-15 | 2,7-substituted thieno[3,2-d]pyrimidine compounds as protein kinase inhibitors |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| CN102712656A true CN102712656A (zh) | 2012-10-03 |
| CN102712656B CN102712656B (zh) | 2016-01-20 |
Family
ID=43900796
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN201080059034.8A Expired - Fee Related CN102712656B (zh) | 2009-10-22 | 2010-10-15 | 作为蛋白激酶抑制剂的2,7-取代的噻吩并[3,2-d]嘧啶化合物 |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US8586580B2 (zh) |
| EP (1) | EP2491043B1 (zh) |
| JP (1) | JP5563662B2 (zh) |
| KR (1) | KR101147550B1 (zh) |
| CN (1) | CN102712656B (zh) |
| WO (1) | WO2011049332A2 (zh) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN106366093A (zh) * | 2015-07-21 | 2017-02-01 | 广州再极医药科技有限公司 | 稠环嘧啶类化合物、中间体、其制备方法、组合物和应用 |
| WO2023169461A1 (zh) * | 2022-03-08 | 2023-09-14 | 广州再极医药科技有限公司 | 一种噻吩并嘧啶类化合物、中间体、其制备方法、组合物和应用 |
| WO2023246371A1 (zh) * | 2022-06-24 | 2023-12-28 | 中国科学院基础医学与肿瘤研究所(筹) | 具有嘧啶并噻吩结构的小分子化合物及其应用 |
Families Citing this family (33)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR102015402B1 (ko) | 2010-05-20 | 2019-08-28 | 어레이 바이오파마 인크. | Trk 키나제 저해제로서의 매크로시클릭 화합물 |
| AU2012216894B2 (en) | 2011-02-17 | 2016-07-14 | Cancer Therapeutics Crc Pty Limited | Selective FAK inhibitors |
| US20130324532A1 (en) | 2011-02-17 | 2013-12-05 | Cancer Therapeutics Crc Pty Limited | Fak inhibitors |
| KR101401496B1 (ko) * | 2011-05-12 | 2014-06-11 | 한국화학연구원 | 티에노피리미딘 유도체, 이의 약학적으로 허용가능한 염, 이의 제조방법 및 이를 유효성분으로 함유하는 당뇨 관련 질환의 예방 또는 치료용 약학적 조성물 |
| KR20130013199A (ko) * | 2011-07-27 | 2013-02-06 | 한미약품 주식회사 | 신규 피리미딘 유도체 및 이를 활성성분으로 포함하는 약학 조성물 |
| USRE47451E1 (en) | 2011-12-30 | 2019-06-25 | Hanmi Pharm. Co. Ltd. | Thieno[3,2-D]pyrimidine derivatives having inhibitory activity for protein kinases |
| CN104159904B (zh) | 2012-01-10 | 2016-12-14 | 霍夫曼-拉罗奇有限公司 | 噻吩并嘧啶化合物 |
| FR2988722B1 (fr) * | 2012-04-03 | 2014-05-09 | Sanofi Sa | Nouveaux derives de thienopyrimidines, leurs procedes de preparation et leurs utilisations therapeutiques |
| TWI585088B (zh) * | 2012-06-04 | 2017-06-01 | 第一三共股份有限公司 | 作爲激酶抑制劑之咪唑并[1,2-b]嗒衍生物 |
| KR101704386B1 (ko) * | 2013-06-28 | 2017-02-08 | 한국과학기술연구원 | 티에노[3,2-d]피리미딘 유도체의 T315I-Bcr-Abl 점돌연변이종의 저해 활성 |
| RU2671494C2 (ru) * | 2014-05-28 | 2018-11-01 | Шанхай Фокон Фармасьютикал Ко., Лтд | Некоторые ингибиторы протеинкиназы |
| KR20160005664A (ko) * | 2014-07-07 | 2016-01-15 | 한국과학기술연구원 | 약물 부작용이 감소된 급성골수성백혈병 표적치료제 |
| CN111440189B (zh) * | 2015-04-24 | 2022-08-09 | 广州再极医药科技有限公司 | 稠环嘧啶氨基衍生物、其制备方法、中间体、药物组合物及应用 |
| HUE053067T2 (hu) | 2015-07-16 | 2021-06-28 | Array Biopharma Inc | Helyettesített pirazolo[1,5-A]piridin vegyületek, mint RET kináz inhibitorok |
| US10966981B2 (en) | 2016-04-21 | 2021-04-06 | Duke University | Fatty acid synthase inhibitors |
| TWI752098B (zh) | 2016-10-10 | 2022-01-11 | 美商亞雷生物製藥股份有限公司 | 作為ret激酶抑制劑之經取代吡唑并[1,5-a]吡啶化合物 |
| TWI704148B (zh) | 2016-10-10 | 2020-09-11 | 美商亞雷生物製藥股份有限公司 | 作為ret激酶抑制劑之經取代吡唑并[1,5-a]吡啶化合物 |
| KR101812266B1 (ko) | 2016-11-25 | 2017-12-27 | 한국과학기술연구원 | 4-((2-아크릴아미도페닐)아미노)티에노[3,2-d]피리미딘-7-카복스아미드 유도체 및 그의 약학적 활용 |
| CN110691782A (zh) * | 2016-12-01 | 2020-01-14 | 艾普托斯生物科学公司 | 作为brd4和jak2双重抑制剂的稠合的嘧啶化合物及其使用方法 |
| US11168090B2 (en) | 2017-01-18 | 2021-11-09 | Array Biopharma Inc. | Substituted pyrazolo[1,5-a]pyrazines as RET kinase inhibitors |
| WO2018136663A1 (en) | 2017-01-18 | 2018-07-26 | Array Biopharma, Inc. | Ret inhibitors |
| JOP20190213A1 (ar) | 2017-03-16 | 2019-09-16 | Array Biopharma Inc | مركبات حلقية ضخمة كمثبطات لكيناز ros1 |
| TWI791053B (zh) | 2017-10-10 | 2023-02-01 | 美商亞雷生物製藥股份有限公司 | 6-(2-羥基-2-甲基丙氧基)-4-(6-(6-((6-甲氧基吡啶-3-基)甲基)-3,6-二氮雜雙環[3.1.1]庚-3-基)吡啶-3-基)吡唑并[1,5-a]吡啶-3-甲腈之結晶形式及其醫藥組合物 |
| TWI812649B (zh) | 2017-10-10 | 2023-08-21 | 美商絡速藥業公司 | 6-(2-羥基-2-甲基丙氧基)-4-(6-(6-((6-甲氧基吡啶-3-基)甲基)-3,6-二氮雜雙環[3.1.1]庚-3-基)吡啶-3-基)吡唑并[1,5-a]吡啶-3-甲腈之調配物 |
| KR102777989B1 (ko) * | 2017-11-30 | 2025-03-12 | 한미약품 주식회사 | 4-아미노-N-(1-((3-클로로-2-플루오로페닐)아미노)-6-메틸이소퀴놀린-5-일)티에노[3,2-d]피리미딘-7-카르복사미드의 염, 및 그의 결정질 형태 |
| EP3740490A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrazolo[3,4-d]pyrimidine compounds as ret kinase inhibitors |
| EP3740491A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrrolo[2,3-d]pyrimidines compounds as ret kinase inhibitors |
| CA3087972C (en) | 2018-01-18 | 2023-01-10 | Array Biopharma Inc. | Substituted pyrazolyl[4,3-c]pyridinecompounds as ret kinase inhibitors |
| JP2022500383A (ja) | 2018-09-10 | 2022-01-04 | アレイ バイオファーマ インコーポレイテッド | Retキナーゼ阻害剤としての縮合複素環式化合物 |
| US12385151B2 (en) | 2019-05-10 | 2025-08-12 | The Regents Of The University Of California | Methods to improve the durability of metal-supported solid oxide electrochemical devices |
| CN116478168B (zh) * | 2023-03-31 | 2024-11-29 | 杭州医学院 | 一种具有fak抑制活性的化合物、制备方法及其应用 |
| CN118165003B (zh) * | 2024-03-13 | 2024-10-18 | 江西科技师范大学 | 含噻喃并嘧啶类化合物及其应用 |
| CN120424049B (zh) * | 2025-06-09 | 2026-01-23 | 江西省肿瘤医院(江西省第二人民医院、江西省癌症中心) | 一种含杂环嘧啶类化合物及其应用 |
Citations (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5948911A (en) * | 1998-11-20 | 1999-09-07 | Cell Pathways, Inc. | Method for inhibiting neoplastic cells and related conditions by exposure to thienopyrimidine derivatives |
| CN1240450A (zh) * | 1996-10-24 | 2000-01-05 | 默克专利股份公司 | 具有pde v-抑制作用的噻吩并嘧啶 |
| US20060004002A1 (en) * | 2004-07-02 | 2006-01-05 | Thomas Thrash | Small molecule thienopyrimidine-based protein tyrosine kinase inhibitors |
| CN1842532A (zh) * | 2003-08-29 | 2006-10-04 | 弗奈利斯(剑桥)有限公司 | 嘧啶并噻吩化合物 |
| US20070275984A1 (en) * | 2004-09-17 | 2007-11-29 | Janssen Pharmaceutica N.V. | Novel Thieno-Pyridine and Thieno-Pyrimidine Derivatives and Their Use as Positive Allosteric Modulators of Mglur2-Receptors |
| US20090098086A1 (en) * | 2007-10-16 | 2009-04-16 | Wyeth | Thienopyrimidine and pyrazolopyrimidine compounds and their use as mtor kinase and pi3 kinase inhibitors |
| US20090192176A1 (en) * | 2008-01-30 | 2009-07-30 | Wyeth | 1H-PYRAZOLO[3,4-D]PYRIMIDINE, PURINE, 7H-PURIN-8(9H)-ONE, 3H-[1,2,3]TRIAZOLO[4,5-D]PYRIMIDINE, AND THIENO[3,2-D]PYRIMIDINE COMPOUNDS, THEIR USE AS mTOR KINASE AND PI3 KINASE INHIBITORS, AND THEIR SYNTHESES |
Family Cites Families (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AU2008323628B2 (en) * | 2007-11-15 | 2013-10-17 | Ym Biosciences Australia Pty Ltd | N-containing heterocyclic compounds |
-
2009
- 2009-10-22 KR KR1020090100867A patent/KR101147550B1/ko not_active Expired - Fee Related
-
2010
- 2010-10-15 WO PCT/KR2010/007093 patent/WO2011049332A2/en not_active Ceased
- 2010-10-15 US US13/503,125 patent/US8586580B2/en not_active Expired - Fee Related
- 2010-10-15 JP JP2012535115A patent/JP5563662B2/ja not_active Expired - Fee Related
- 2010-10-15 CN CN201080059034.8A patent/CN102712656B/zh not_active Expired - Fee Related
- 2010-10-15 EP EP10825157.0A patent/EP2491043B1/en not_active Not-in-force
Patent Citations (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN1240450A (zh) * | 1996-10-24 | 2000-01-05 | 默克专利股份公司 | 具有pde v-抑制作用的噻吩并嘧啶 |
| US5948911A (en) * | 1998-11-20 | 1999-09-07 | Cell Pathways, Inc. | Method for inhibiting neoplastic cells and related conditions by exposure to thienopyrimidine derivatives |
| CN1842532A (zh) * | 2003-08-29 | 2006-10-04 | 弗奈利斯(剑桥)有限公司 | 嘧啶并噻吩化合物 |
| US20060004002A1 (en) * | 2004-07-02 | 2006-01-05 | Thomas Thrash | Small molecule thienopyrimidine-based protein tyrosine kinase inhibitors |
| US20070275984A1 (en) * | 2004-09-17 | 2007-11-29 | Janssen Pharmaceutica N.V. | Novel Thieno-Pyridine and Thieno-Pyrimidine Derivatives and Their Use as Positive Allosteric Modulators of Mglur2-Receptors |
| US20090098086A1 (en) * | 2007-10-16 | 2009-04-16 | Wyeth | Thienopyrimidine and pyrazolopyrimidine compounds and their use as mtor kinase and pi3 kinase inhibitors |
| US20090192176A1 (en) * | 2008-01-30 | 2009-07-30 | Wyeth | 1H-PYRAZOLO[3,4-D]PYRIMIDINE, PURINE, 7H-PURIN-8(9H)-ONE, 3H-[1,2,3]TRIAZOLO[4,5-D]PYRIMIDINE, AND THIENO[3,2-D]PYRIMIDINE COMPOUNDS, THEIR USE AS mTOR KINASE AND PI3 KINASE INHIBITORS, AND THEIR SYNTHESES |
Non-Patent Citations (3)
| Title |
|---|
| ADRIAN J. FOLKES, 等: "The Identification of 2-(1H-Indazol-4-yl)-6-(4-methanesulfonyl-piperazin-1-ylmethyl)-4-morpholin-4-yl-thieno[3,2-d]pyrimidine (GDC-0941) as a Potent, Selective, Orally Bioavailable Inhibitor of Class I PI3 Kinase for the Treatment of Cancer", 《J. MED. CHEM》 * |
| FRANCIS X. TAVARES, 等: "6-(4-Chlorophenyl)-3-substituted-thieno[3,2-d]pyrimidin-4(3H)-one-Based Melanin-Concentrating Hormone Receptor 1 Antagonist", 《J. MED. CHEM》 * |
| JIANMING ZHANG,等: "Targeting cancer with small molecule kinase inhibitors", 《NATURE REVIEWS. CANCER》 * |
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN106366093A (zh) * | 2015-07-21 | 2017-02-01 | 广州再极医药科技有限公司 | 稠环嘧啶类化合物、中间体、其制备方法、组合物和应用 |
| CN106366093B (zh) * | 2015-07-21 | 2020-08-18 | 广州再极医药科技有限公司 | 稠环嘧啶类化合物、中间体、其制备方法、组合物和应用 |
| WO2023169461A1 (zh) * | 2022-03-08 | 2023-09-14 | 广州再极医药科技有限公司 | 一种噻吩并嘧啶类化合物、中间体、其制备方法、组合物和应用 |
| WO2023246371A1 (zh) * | 2022-06-24 | 2023-12-28 | 中国科学院基础医学与肿瘤研究所(筹) | 具有嘧啶并噻吩结构的小分子化合物及其应用 |
Also Published As
| Publication number | Publication date |
|---|---|
| US8586580B2 (en) | 2013-11-19 |
| JP2013508354A (ja) | 2013-03-07 |
| EP2491043A2 (en) | 2012-08-29 |
| US20120277424A1 (en) | 2012-11-01 |
| JP5563662B2 (ja) | 2014-07-30 |
| WO2011049332A2 (en) | 2011-04-28 |
| KR20110044053A (ko) | 2011-04-28 |
| EP2491043A4 (en) | 2013-05-22 |
| EP2491043B1 (en) | 2014-07-16 |
| KR101147550B1 (ko) | 2012-05-17 |
| CN102712656B (zh) | 2016-01-20 |
| WO2011049332A3 (en) | 2011-10-13 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CN102712656B (zh) | 作为蛋白激酶抑制剂的2,7-取代的噻吩并[3,2-d]嘧啶化合物 | |
| KR101094446B1 (ko) | 단백질 키나아제 저해활성을 가지는 2,4,7-치환된 티에노[3,2-d]피리미딘 화합물 | |
| CA2786438C (en) | Thieno[3,2-d]pyrimidine derivatives having inhibitory activity on protein kinases | |
| KR101116756B1 (ko) | 단백질 키나아제 저해활성을 갖는 신규의 1,6-치환된 인돌 화합물 | |
| ES2994614T3 (en) | Nitrogen-containing fused heterocyclic compound, as well as preparation method, intermediate, composition and application thereof | |
| CN101248080B (zh) | Vegf受体和hgf受体信号的抑制剂 | |
| CA2620864A1 (en) | Raf inhibitor compounds and methods of use thereof | |
| CN103012428A (zh) | 4-(五元杂环并嘧啶/吡啶取代)氨基-1H-3-吡唑甲酰胺类CDK/Aurora双重抑制剂及其用途 | |
| KR102866724B1 (ko) | 아자헤테로아릴 화합물 및 이의 용도 | |
| CN119013279A (zh) | 作为parp抑制剂的取代的三环类化合物及其应用 | |
| CN117858877A (zh) | Enl/af9 yeats的c连接抑制剂 | |
| CA3238655A1 (en) | Thiophene ulk1/2 inhibitors and their use thereof | |
| JP2017528461A (ja) | 置換ピロリジンカルボキサミド化合物 | |
| KR20140139023A (ko) | 암을 치료하기 위한 6-(4-(1-아미노-3-하이드록시사이클로부틸)페닐)-5-페닐(퓨로, 싸이에노 또는 피롤로)[2,3-d]피리미딘-4-온 유도체 | |
| KR102607051B1 (ko) | 헤테로아릴 유도체 화합물 및 이의 용도 | |
| WO2026017124A1 (en) | Heteroaryl compounds as rna helicase dhx9 inhibitors and use thereof |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| C06 | Publication | ||
| PB01 | Publication | ||
| C10 | Entry into substantive examination | ||
| SE01 | Entry into force of request for substantive examination | ||
| C14 | Grant of patent or utility model | ||
| GR01 | Patent grant | ||
| CF01 | Termination of patent right due to non-payment of annual fee | ||
| CF01 | Termination of patent right due to non-payment of annual fee |
Granted publication date: 20160120 |