別に断りのない限り、本明細書で使われる全ての技術的及び科学的用語は、本発明に属する技術の分野における熟練した専門家に一般的に理解されるのと同じ意味を有する。一般に、本明細書における命名法は、本技術分野でよく知られており、通常使われるものである。
本明細書において、塩沈殿(salt precipitation)、分別塩沈殿(fractional salt precipitation)及び塩分別沈殿(salt fractional precipitation)はいずれも同じ意味で使われ、「SP」と略される。塩沈殿は、生物学的試料に塩を添加することによって、凝集又は沈殿した分画と上澄液を分離させる方法を意味する。
本明細書において、「細胞外小胞体(extracellular vesicle;EV)」は、核酸、タンパク質又はその他生体分子を含み得る小さな分泌小胞(一般的に約30~800nm)で、エクソソーム(exosome)及び微細小嚢(microvesicle)を含む。生命体又は生物学的システムの様々な位置に生体分子物質を移動させることによって細胞伝達者の役割を担うことができる。
本明細書において、用語「生物学的試料(biological sample)」は、生物学的流体試料(biological-fluid sample)及び生物学的組織試料(biological tissue sample)を含む。
本発明の一実施例では、塩添加及び脱塩段階を含む細胞外小胞体分離方法が、従来の技術に比べて分離方式が簡単であり、非常に高い分離効率と純度を有し、超遠心分離段階を含まずにも短時間で細胞外小胞体を非常に効率よく分離できることを確認した。
特に、従来の沈殿法ベースの細胞外小胞体分離方法では、細胞外小胞体分離のために添加した添加剤が一緒に混ざっている短所があったのに対し、本発明に係る塩は、脱塩のための洗浄過程で添加剤が容易に除去され、より純度の高い細胞外小胞体を分離できるという長所がある他、血漿、血清、小便、唾液、組織、細胞培養液などの様々なバイオ試料に適用可能であり、産業的応用のための大容量細胞外小胞体試料の準備の他、診断及び治療分野に必要な少量の細胞外小胞体試料の準備にも適することを確認した。
したがって、本発明は、一観点において、(a)生物学的流体試料に、濃度が0.1M~飽和濃度となるように塩(salt)を添加する段階;(b)前記塩が添加された試料から、凝集又は沈殿した細胞外小胞体分画と上澄液を分離する段階;及び、(c)前記(b)段階で分離された細胞外小胞体分画を脱塩(desalting)して細胞外小胞体を分離する段階を含む、生物学的流体試料(biological-fluid sample)から細胞外小胞体(extracellular vesicle;EV)を分離する方法に関する。
本発明において、用語「飽和濃度(saturation concentration)」は、試料に塩が添加されて溶解平衡状態に到達する濃度を意味する。前記飽和濃度は、塩の種類、試料の種類、温度又は圧力によってそれぞれ異なり得ることは、通常の技術者に自明である。
本発明において、例えば、生物学的試料が水(water)のような状態を有するとき、これに対する硫酸アンモニウムの飽和濃度は25℃で4.1M、リン酸アンモニウムの飽和濃度は25℃で3.9M、リン酸カリウムの飽和濃度は25℃で0.8M、硫酸ナトリウムの飽和濃度は25℃で2.0M、クエン酸三ナトリウムの飽和濃度は25℃で3.6Mであることを特徴とし得るが、これに限定されるものではない。
本発明において、前記塩が添加された生物学的流体試料の濃度は、0.1M~飽和濃度であることを特徴とし、好ましくは0.1M~4M、より好ましくは1M~3M、さらに好ましくは1.4M~2.25Mであることを特徴とし得るが、これに限定されるものではない。
本発明において、前記(a)段階は、塩を1回~15回添加して最終濃度が0.1M~飽和濃度となるように行うことを特徴とし得る。
すなわち、本発明に係る細胞外小胞体分離方法は、塩を添加する段階が1回であれば、単一段階(single step)塩沈殿方法に該当し、1回を超えれば、多段階(multi-step)塩沈殿方法に該当する。
本発明において、前記多段階塩沈殿方法では、塩を添加する段階を2回以上反復して行うことを特徴とし、好ましくは2回~15回、より好ましくは2回~10回、最も好ましくは2回~6回反復して行うことを特徴とし得るが、これに限定されるものではない。前記塩を添加する段階の反復時に、追加される塩は、以前段階で添加された塩と比較して塩の種類は同一でも同一でなくてもよい。また、反復回数によって各塩添加段階の濃度は変わってよく、ただし、塩添加段階の反復につれて塩添加後の試料の濃度は増加することを特徴とし得る。多段階塩沈殿は一つ以上の別個の沈殿物を生成でき、各沈殿物は独立して処理され、同一の又は異なる細胞外小胞体を得ることができる。
本発明の一実施例において、EV分離の最適塩濃度は、単一段階塩沈殿方法において1.75~2Mであったし、多段階塩沈殿方法において、2段階塩沈殿では1.8~2M、3段階塩沈殿では1.5~2.25M、6段階塩沈殿では1.4~1.9Mであった。
したがって、本発明において、前記(c)段階は、塩が添加された試料の濃度が1.4M~2.25Mである試料から分離された細胞外小胞体分画から細胞外小胞体を分離することを特徴とし得るが、これに限定されるものではない。
本発明の一実施例において、生物学的試料に塩を添加して沈殿物と上澄液を含む溶液を得ることができる。この溶液は、本明細書においてfraction-1(F1)と定義した第1分画と第1上澄液とに分離される。多段階塩沈殿において、2番目の沈殿のために第1上澄液に塩を添加し、生成された溶液から第2分画であるfraction-2(F2)と第2上澄液が分離される。第1上澄液に塩を添加しているため、2番目の溶液の塩濃度は1番目の溶液の塩濃度よりも大きいだろう。全ての分画が分離されるまで塩添加と沈殿物及び上澄液の分離過程を反復する。塩沈殿は、再懸濁された沈殿物に対しても行われてよい。
本発明において、前記塩は、コスモトロープ(kosmotrope;kosmotropic ion)又はカオトロープ(chaotrope;chaotropic ion)を含むことを特徴とし得る。コスモトロープとは、タンパク質構造を安定化させる塩のことを指し、カオトロープとは、タンパク質構造を不安定にさせる塩を意味する(Wiggins,P.M.(2001)。Cellular and Molecular Biology,47,735-744)。
本発明において、前記塩は、多価陰イオン(polyvalent anion)及び1価陽イオン(monovalent cation)を含有することを特徴とし得る。
本明細書において、用語「多価陰イオン」とは、イオンの原子価が1以上である陰イオンを意味し、「1価陽イオン」とは、原子価が1である陽イオンを意味する。
具体的には、前記多価陰イオンは、硫酸塩(sulfate)、リン酸塩(phosphate)又はクエン酸塩(citrate)であり、前記1価陽イオンは、アンモニウムイオン(ammonium ion)、カリウムイオン(potassium ion)又はナトリウムイオン(sodium ion)であることを特徴とし得るが、これに限定されるものではない。
本発明の一実施例において、前記塩は、硫酸アンモニウム(ammonium sulfate)、リン酸アンモニウム(ammonium phosphate)、リン酸カリウム(potassium phosphate)、硫酸ナトリウム(sodium sulfate)又はクエン酸三ナトリウム(trisodium citrate)であることを特徴とし得るが、これに限定されるものではない。
本発明において、前記塩は固体又は液体の形態であることを特徴とし得る。本発明において、前記液体形態の塩は、用語「塩溶液」と同じ意味で使われてもよい。
本発明において、前記塩は水溶性塩又は非水溶性塩であってよく、好ましくは水溶性塩であってよいが、これに限定されるものではない。非水溶性塩の溶解度を向上させるキレート剤(chelating agent;例えば、EDTA)と共に非水溶性塩(例えば、クエン酸カルシウム(calcium citrate)及び/又は水に対する溶解度が低いその他塩)も使用することができる。高濃度の塩は、試料の細胞外小胞体濃度が低い時に有用である。
本発明の一実施例において、塩が添加された細胞外小胞体試料を処理するとき、生物学的試料に一般に使用される様々な緩衝液(buffer)が使用されてよく、リン酸塩、酢酸塩、クエン酸塩及びTRISバッファを含む。緩衝液のpHは、試料に適するいかなるpHであってもよく、pH 4~pH 10であってよいが、これに限定されるものではない。
本発明において、前記(b)段階は、沈降、濾過又は遠心分離によって行われることを特徴とし得る。
本発明において、前記遠心分離は、2,000xg~15,000xgで5分~30分行うことを特徴とし得るが、これに限定されるものではない。
本発明において、生物学的流体試料は、-5~40℃の温度で処理されてよいが、これに限定されず、細胞外小胞体が崩壊されない如何なる温度条件も適用可能である。
本発明の一実施例において、血漿は、室温(RT)を維持し、室温で塩溶液を添加して第1沈殿物と上澄液を得た。第1沈殿物と上澄液は室温で濾過したり室温又は4℃で>10000xgで遠心分離して分離される。
本発明において、前記脱塩は、濾過(filtration)、遠心分離(centrifugation)、透析(dialysis)、逆浸透(reverse osmosis)又は脱塩カラム(desalting column)を用いて行うことを特徴とし得るが、これに限定されるものではない。
本発明の一実施例において、生物学的試料に塩を添加し、沈降、濾過又は遠心分離を行うと、凝集(aggregation)又は沈殿(precipitate)された沈殿物分画と上澄液とに分離され、凝集又は沈殿した分画に含まれた細胞外小胞体が、本発明に係る方法の最終分離対象であるから、凝集又は沈殿した細胞外小胞体分画と記載されている。
沈殿した細胞外小胞体は、遠心分離、濾過又はその他の方法で分離できる。小規模の場合には遠心分離が好ましく、大規模の場合には濾過が好ましい。遠心分離を用いると、沈殿物がペレット(pellet)を形成し、ペレッティングで上澄液を除去することができる。濾過を用いると、沈殿物が濾過紙にケーキ(cake)を形成し、濾過液が上澄液である。
沈殿物は緩衝液に溶解されてよく、分離された細胞外小胞体を精製するために脱塩、追加分別、クロマトグラフィーなど又はこれらの組合せを含む追加工程を行うことができる。前記方法は、10~100nmの孔径サイズのフィルター又は100kD~300kDのポリマーベースのMWCOフィルターが装着された限外濾過装置を用いて塩、小分子タンパク質及び脂質タンパク質を除去する遠心接線流動濾過(centrifugal tangential flow filtration)又は限外濾過段階をさらに含んでよい。
遠心濾過及び/又は限外濾過はいずれも、塩、低分子量種(species)及び/又は加工剤(processing agent)を除去することができる。遠心濾過又は限外濾過は、塩沈殿段階同士の間及び/又はクロマトグラフィー段階同士の間及び/又は塩沈殿段階とクロマトグラフィー段階との間に行うことができる。
本発明において、前記細胞外小胞体分画に対して限外濾過(ultrafiltration)段階、アフィニティークロマトグラフィー(affinity chromatography)段階又は密度勾配超遠心分離(density gradient ultracentrifugation)段階をさらに行うことを特徴とし得るが、これに限定されるものではない。
本発明において、必須のものではないか、試料において破片を除去するために、塩沈殿前に生物学的流体試料を精製すれば、高純度細胞外小胞体を得ることができる。精製方法には、遠心分離(centrifugation)、超遠心分離(ultracentrifugation)、濾過(filtration)又は限外濾過(ultrafiltration)が含まれてよいが、これに限定されるものではない。
本発明において、高純度の細胞外小胞体を得るために、塩沈殿法によって分離された細胞外小胞体の表面に露出されたサイズ、密度又はタンパク質に基づいてさらに精製することができる。
密度勾配、クロマトグラフィー、超遠心分離のような既存方法を用いて、細胞外小胞体をさらに分別できる。塩を用いて得た分画からの細胞外小胞体の精製は、クロマトグラフィーを含む精製段階、又はクロマトグラフィー以外の精製段階が必要であり得る。細胞外小胞体の下位集団は、表面マーカーの存在のような細胞外小胞体の他の特性を用いて分離されてもよい。細胞外小胞体の分類に使用可能な表面マーカーには腫瘍マーカー及びMHCクラスIIマーカーが含まれるが、これに限定されるものではない。細胞外小胞体と関連した他の表面マーカーにはCD9、CD81、CD63及びCD82が含まれる(Thery et al.Nat.Rev.Immunol.2(2002)569-579;Valadi et al.Nat.Cell.Biol.9(2007)654-659)。
純粋な細胞外小胞体を得るために、サイズ排除、陽イオン交換、陰イオン交換、疎水性相互作用又はアフィニティークロマトグラフィーを含むクロマトグラフィーを行うことができるが、これに限定されるものではない。単一クロマトグラフィー工程(例えば、アフィニティークロマトグラフィー又はサイズ排除クロマトグラフィー)を行うことができる。一連の互いに同一又は異なるクロマトグラフィーを順次に実行し(例えば、2回のイオン交換クロマトグラフィーを順に実行、或いは、アフィニティークロマトグラフィー及びサイズ排除クロマトグラフィーを順に実行)、一連のプロセスを行うことができる(例えば、塩沈殿後にアフィニティークロマトグラフィーを実行し、続いて疎水性相互作用クロマトグラフィーを実行)。一連の互いに異なるクロマトグラフィー工程を順に行い(例えば、アフィニティークロマトグラフィー実行後にイオン交換クロマトグラフィーを実行)、中間工程と共に一連の互いに異なるクロマトグラフィー工程を行うことができる(例えば、アフィニティークロマトグラフィー実行に続いて塩沈殿後に疎水性相互作用クロマトグラフィーを実行)。又は、このような過程の任意の組合せを行うことができる。
表面分子を活用した純粋な細胞外小胞体を得るための方法の例示として、表面に、テトラスパニン(tetraspanins)マーカーであるCD9、CD63及びCD81を有する細胞外小胞体を、抗体コートされた磁性粒子を用いて分離する方法を挙げることができる。例えば、ダイナビーズ(Dynabeads)(直径1~4.5μmの超常磁性ビーズ)は、抗ヒトCD9抗体、抗ヒトCD63抗体及び抗ヒトCD81抗体のカクテルとビーズ表面に直接接合されるか、2次リンカー(例えば、抗マウスIgG)で接合されてよい。抗体コートされたダイナビーズを、塩を用いて準備した細胞外小胞体試料に添加し、2~8℃又はRTで0分~一晩培養することができる。細胞外小胞体が結合したダイナビーズは磁石を用いて収集できる。分離されたビーズ結合細胞外小胞体は、リン酸塩緩衝食塩水(PBS)のような適切な緩衝液に再懸濁され、ダウンストリーム分析(逆転写実時間重合酵素連鎖反応(qRT-PCR)、シーケンシング、ウェスタン、流細胞分析など)に用いられてよい。これと類似のプロトコルは、抗体又は他の特定リガンドを利用可能な他の表面マーカーに対して利用されてよい。ビオチン-アビジンを使用するような間接結合方法も利用可能である。
試料から細胞外小胞体が分離されると、研究及び特性化のために細胞外小胞体の内容物を抽出することができる。細胞外小胞体から抽出可能な物質には、タンパク質、ペプチド、RNA、DNA、脂質などがある。例えば、allprep DNA/RNAキット(80204,Qiagen)を用いて細胞外小胞体からDNA及びRNAを分離できる。また、細胞外小胞体から全(total)RNAを回収するためにmiRNeasyキット(217004,Qiagen)を用いることができる。同様に、mirVanaTM PARISキット(AM1556,Life Technologies)を用いて、細胞外小胞体においてmiRNA、snRNA及びsnoRNAのような小分子RNA(small RNA)を含む天然(native)タンパク質及びRNA種(RNA species)を回収できる。
本明細書において、用語「生物学的流体(biological-fluid)」は、原核生物、真核生物、バクテリア、真菌、酵母、無脊椎動物、脊椎動物、爬虫類、魚類、昆虫、植物及び動物を含む有機体から分離又は由来した任意の流体を意味し、血清、血漿、全血、小便、唾液、母乳、涙、汗、関節液、脳脊髓液、精液、膣液、喀痰、胸水、リンパ液、腹水及び羊水を含んでよいが、これに限定されるものではない。気管支洗浄液及び培養された細胞から採取した培養液(例えば、細胞培養上澄液、条件(conditioned)培養液、細胞培養液又は細胞培養培地)も生物学的流体であってよい。
本発明において、前記塩沈殿方法によって生物学的試料から細胞外小胞体が直接分離されてよく、また、超遠心分離(ultracentrifugation)、密度勾配超遠心分離(density gradient ultracentrigugation)、サイズ排除クロマトグラフィー(size-exclusion chromatography;SEC)、接線流動濾過(tangential flow filtration;TFF)又は沈殿(precipitation)のような他の方法で製造された細胞外小胞体を含む溶液から塩沈殿方法によって細胞外小胞体を分離又は濃縮することができる。
本発明は、他の観点において、(a)生物学的組織試料を溶解(lysing)又は粉砕(grinding)して精製(clarifying)する段階;(b)前記精製された試料に、濃度が0.1M~飽和濃度となるように塩(salt)を添加する段階;(c)前記塩を添加した試料から、凝集又は沈殿した細胞外小胞体分画と上澄液を分離する段階;及び、(d)前記(c)段階で分離された細胞外小胞体分画を脱塩(desalting)して細胞外小胞体を分離する段階を含む、生物学的組織試料(biological tissue sample)から細胞外小胞体(extracellular vesicle;EV)を分離する方法に関する。
本発明において、前記塩が添加された試料の濃度は、0.1M~飽和濃度であることを特徴とし、好ましくは0.1M~4M、より好ましくは1M~3M、さらに好ましくは1.4M~2.25Mであることを特徴とし得るが、これに限定されるものではない。
本発明において、前記(b)段階は、塩を1回~15回添加し、最終濃度が0.1M~飽和濃度となるように行うことを特徴とし得る。
本発明において、前記(d)段階は、塩が添加された試料の濃度が1.4M~2.25Mである試料から分離された細胞外小胞体分画から細胞外小胞体を分離することを特徴とし得るが、これに限定されるものではない。
本発明において、前記塩は、多価陰イオン(polyvalent anion)及び1価陽イオン(monovalent cation)を含有することを特徴とし得る。
具体的には、前記多価陰イオンは、硫酸塩(sulfate)、リン酸塩(phosphate)又はクエン酸塩(citrate)であり、前記1価陽イオンは、アンモニウムイオン(ammonium ion)、カリウムイオン(potassium ion)又はナトリウムイオン(sodium ion)であることを特徴とし、本発明の一実施例において、前記塩は、硫酸アンモニウム(ammonium sulfate)、リン酸アンモニウム(ammonium phosphate)、リン酸カリウム(potassium phosphate)、硫酸ナトリウム(sodium sulfate)又はクエン酸三ナトリウム(trisodium citrate)であることを特徴とし得るが、これに限定されるものではない。
前記塩は固体又は液体の形態であることを特徴とし得る。
本発明において、前記(c)段階は、沈降、濾過又は遠心分離によって行われることを特徴とし得る。
本発明において、前記脱塩は、濾過(filtration)、遠心分離(centrifugation)、透析(dialysis)、逆浸透(reverse osmosis)又は脱塩カラム(desalting column)を用いて行うことを特徴とし得る。
本発明において、前記細胞外小胞体分画に対して限外濾過(ultrafiltration)段階、アフィニティークロマトグラフィー(affinity chromatography)段階又は密度勾配超遠心分離(density gradient ultracentrigugation)段階をさらに行うことを特徴とし得る。
本発明において、前記生物学的組織試料から細胞外小胞体を分離する方法は、前記生物学的流体試料から細胞外小胞体を分離する方法におけると同じ段階を含み、試料が生物学的流体ではなく生物学的組織であることから、生物学的組織試料を溶解又は粉砕して精製する段階及び試料を培養する段階をさらに含むだけであり、塩の種類、濃度、塩添加段階の反復など、前記生物学的流体試料から細胞外小胞体を分離する方法と重複する内容はその記載を省略する。
本明細書において、用語「生物学的組織(biological tissue)」は、原核生物、真核生物、バクテリア、真菌、酵母、無脊椎動物、脊椎動物、爬虫類、魚類、昆虫、植物又は動物ら由来する細胞の集合を意味する。また、培養された細胞は、生物学的組織であってよい。生物学的組織試料の非制限的な例としては、手術試料、生検試料、組織、大便、植物組織、昆虫組織及び培養された細胞を含む。
組織ソースから細胞外小胞体を分離する時に、単一細胞懸濁液を得るために組織を均質化(homogenization)した後、細胞外小胞体を放出するために細胞を溶解(lysis)又は粉砕(grind)する段階をさらに含んでよい。このとき、細胞外小胞体を崩壊させない均質化及び溶解/粉砕手順を選択することが重要である。
本発明において、前記塩が添加された試料の培養は、任意の時間範囲で行われてよく、一般的には1秒~24時間、より一般的には5分~12時間であってよい。培養時間は、他の要因の中でも塩の濃度、培養温度、細胞外小胞体及び試料のその他構成要素に影響を受ける。
本発明は、さらに他の観点において、塩(salt)及び緩衝液(buffer)を含む細胞外小胞体(extracellular vesicle;EV)分離用キットに関する。
本発明において、前記塩は、多価陰イオン(polyvalent anion)及び1価陽イオン(monovalent cation)を含有することを特徴とし、具体的には、前記多価陰イオンは、硫酸塩(sulfate)、リン酸塩(phosphate)又はクエン酸塩(citrate)であり、前記1価陽イオンは、アンモニウムイオン(ammonium ion)、カリウムイオン(potassium ion)又はナトリウムイオン(sodium ion)であることを特徴とし得るが、これに限定されるものではない。本発明の一実施例において、前記塩は、硫酸アンモニウム(ammonium sulfate)、リン酸アンモニウム(ammonium phosphate)、リン酸カリウム(potassium phosphate)、硫酸ナトリウム(sodium sulfate)又はクエン酸三ナトリウム(trisodium citrate)であることを特徴とし得るが、これに限定されるものではない。
前記塩は、固体又は液体の形態であることを特徴とし得るが、これに限定されるものではない。
本発明において、前記キットは、生物学的流体又は生物学的組織から細胞外小胞体を分離するための用途に用いられることを特徴とし得る。したがって、前記細胞外小胞体分離方法に記載の内容と重複する内容はその記載を省略する。
本発明において、前記キットは、(i)細胞外小胞体の表面に露出された表面マーカー又は細胞外小胞体の内部に存在するタンパク質に結合する抗体又はリガンドを含む容器;(ii)細胞外小胞体の表面に露出された表面マーカー又は細胞外小胞体の内部に存在するタンパク質に直接又は間接に結合する一つ以上の固体支持体;及び/又は、(iii)細胞外小胞体の密度勾配遠心分離(density gradient centrifugation)が可能な一つ以上の塩及び緩衝液を含む容器;をさらに含むことを特徴とし得るが、これに限定されるものではない。
本発明において、前記表面マーカーは、HLA DPハプロタイプ(haplotype)、HLA DQハプロタイプ、HLA DRハプロタイプ、CD9、CD81、CD63及びCD82からなる群から選ばれることを特徴とし得るが、これに限定されるものではない。
本発明において、前記固体支持体は、レジン(resin)又はビーズ(beads)であることを特徴とし得るが、これに限定されるものではない。
本発明において、前記ビーズは、シリカ(silica)、磁性粒子(magnetic particle)、ポリスチレン(polystyrene)又はアガロース(agarose)であることを特徴とし得る。
以下、実施例を用いて本発明をより詳細に説明する。これらの実施例は単に本発明を例示するためのものであり、本発明の範囲がこれらの実施例によって限定されるものと解釈されないことは、当業界における通常の知識を有する者にとって明らかであろう。
実施例1:材料及び方法
実施例1-1:塩貯蔵溶液(stock solution)の準備
例えば、脱イオン水(DI water)に含まれた2M硫酸アンモニウム(ammonium sulfate;AS)貯蔵溶液100mLは、50mLの脱イオン水に30.9gのASを溶解させて準備することができる。pHを所望の値に調整した後、追加の脱イオン水を使用して溶液の体積を最大100mLまでにすることができる。脱イオン水に含まれた4M AS貯蔵溶液100mLを準備するために、40mL脱イオン水に75gのASを添加し、溶液のpHを調整した後、水を追加して最終体積を100mLにする。PBS又はその他緩衝液又はNaClを含有又は非含有する1~4M ASを含む溶液は、類似の方式で製造されてよい。AS貯蔵溶液は室温で長期間保管されてよい。
実施例1-2:生物学的流体試料の準備
試料を貯蔵庫から取り出して氷上に載せて置く。生物学的流体が凍結した場合に、試料が完全に液体になるまで室温又はぬるい水で徐々に解凍させることができる。試料は、必要時まで氷に保管できる。細胞破片を除去するために、試料を30分間2,000xgで遠心分離させることができる。次に、細胞のない/破片のない(cell-free/debris-free)試料を含む上澄液を新しい容器に移し、沈殿するまで氷に保管できる。細胞外小胞体の沈殿のために、100μl~1mL(又は、その他適切な体積)の無細胞試料を新しいチューブに移し、所望の体積の塩沈殿試薬と結合させることができる。
例えば、最終濃度1Mの塩を得るために、33μLの4M貯蔵液を100μLの血清に添加することができる。その後、血清/試薬混合物が均質な溶液になるまで(溶液が濁ることがある。)上下にボルテクシング又はピペッティングしてよく混合することができる。続いて、試料を室温で0分~2時間培養できる。培養後、試料を室温又は4℃で、2,000xg~15,000xgで5~30分間遠心分離できる。上澄液は吸引して廃棄する。細胞外小胞体はチューブ下段のペレットに含まれるであろう。前記ペレットは、使用しやすい体積のリン酸塩緩衝食塩水(PBS)バッファ、例えば、1000μL血清投入時に100μLで再懸濁されてよい。ペレットを再懸濁し難いことがあるが、この場合にはピペットチップを用いて溶液中で完全に再懸濁することができる。或いは、ペレットを37℃で30分間培養した後にボルテックスしてもよい。ペレットを再懸濁すると、短期間では4℃で又は長期間では-20℃で保管できる。1~4Mの最終濃度のASを含む溶液(血清試料と混合された場合)は、PBSバッファ又はNaClの有無に関係なく類似の方式で使用可能であり、通常、血清投入は、数マイクロリットルから数ミリリットルにまで至る。
実施例1-3:細胞培養及び培養上澄液の準備
ATCCから入手したLNCaP細胞を(1)1%抗生物質/抗真菌剤(antibiotics/antimycotics)が補充されたRoswell Park Memorial社製培地(RPMI,Gibco,Thermo Fisher Scientific)、(2)5%ウシ胎児血清(FBS)及び1%抗生物質/抗真菌剤が補充されたRPMI、(3)5% Exo-Free FBS(ef-FBS,Systems Biosciences Inc,CA,USA)及び1%抗生物質/抗真菌剤が補充されたRPMI、(4)0.1% ef-FBS及び1%抗生物質/抗真菌剤が補充されたAdvanced RPMI(Gibco,Thermo Fisher Scientific)において培養した。前記細胞を5% CO2と共に37℃で培養した。細胞培養液は、培養48時間後に収集し、4℃、300gで10分間遠心分離し、死んだ細胞を除去した後、15分間2,000gで回転させ、死んだ細胞と細胞破片を完全に除去した。上澄液は、使用前には-80℃で保管した。
実施例1-4:CD9-CD81サンドウィッチELISA
全ての試料は全ての比較分析において同じ投入体積を維持するように準備した。96ウェルプレート(Corning Inc.,NY,USA,cat#3590)を50μLのコーティング抗体(PBSバッファ中10μg/mL抗CD9;MEM61;Abcam,Cambridge,UK)でコートし、4℃で一晩培養した。翌朝、プレートを37℃で1時間1%ウシ血清アルブミン(BSA)-PBSバッファでブロックした。0.1% BSA-PBSバッファ(洗浄緩衝液)で洗浄した後、プレートをPBSバッファ(50μL)中細胞外小胞体溶液と共に室温で2時間さらに培養した。溶液を除去した後、プレートを洗浄緩衝液で2回洗浄した後、PBSバッファ(50μL;500ng/mL)中ビオチン-接合2次抗体(抗CD81;LifeSpan Biosciences,Inc.,Seattle,WA,USA)を添加し、室温で1時間培養した。洗浄緩衝液で3回洗浄した後、プレートをPBSバッファ(50μL;1:500)中HRP-接合ストレプトアビジン溶液と共に室温で30分間培養した後、洗浄緩衝液で3回洗浄した。続いて、TMB溶液(50μL)を添加し、プレートを室温で15分間培養した後、50μLの停止液を各ウェルに添加した。溶液吸光度は、450nmでプレートリーダー分光光度計(TECAN,Morrisville,NC,USA)を用いて測定した。初期試料を用いてCD9-CD81 ELISAに対する標準曲線を描き、EV回収率(%)を初期試料に対比して計算した。
実施例1-5:アルブミン及び脂質タンパク質マーカーに対するサンドウィッチELISA
R&D systemsから入手した商用duo setsであるヒト血清アルブミンDuoSet ELISA(DY1455)及びヒトアポリポタンパク質(Human Apolipoprotein)A-I/ApoA1 DuoSet(DY3664-05)を、メーカーの指針に従ってそれぞれアルブミン及びapo AI分析に使用した。
実施例1-6:ALIX検出のための直接ELISA
細胞外小胞体(EV)は、1%タンパク質加水分解酵素(proteinase)抑制剤を含むRIPAバッファを用いて、10分間隔で軟らかい渦流(vortex)と共に氷で30分間溶解された。PBSに1:50で希釈された50μL体積のEV溶解物で96ウェルプレート(Corning Inc.,NY,USA,cat#3590)の各ウェルをコートし、4℃で一晩培養した。翌朝、プレートを室温で1時間1%ウシ血清アルブミン(BSA)-PBSバッファでブロックした。0.1% BSA-PBSバッファ(洗浄緩衝液)で洗浄した後、プレートをPBSバッファ(50μL;500ng/mL)中抗ALIX抗体(Abcam,Cambridge,UK)でロードし、1時間室温で培養した。洗浄緩衝液で3回洗浄した後、プレートをPBSバッファ(50μL)中HRP-接合検出抗体の溶液と共に室温で20分間培養した後、洗浄緩衝液で3回洗浄した。TMB溶液(50μL)を添加し、プレートを再び室温で15分間培養した。その後、50μLの停止液を各ウェルに添加した。溶液吸光度は、450nmでプレートリーダー分光光度計を用いて測定した。
実施例1-7:NanoSight NS500機器を用いた細胞外小胞体の定量(quantification)及びサイズ測定(sizing)
塩沈殿によって生物学的流体試料から精製された細胞外小胞体は、NS500機器(Nanosight,Malvern Instruments,Malvern,UK)を用いてメーカーのプロトコルに従って定量及びサイズ測定された。イメージ分析NTAソフトウェアを用いると、使用者が個別にナノ粒子を自動で追跡し、サイズを測定することができる。分離された細胞外小胞体試料をボルテックスし、200nmフィルターで濾過されたPBSで希釈し、NTAシステムで推奨される25~100 particles/frameを得た。全ての測定は、一貫した結果を保障するために同一設定で行った。各試料を3回分析し、平均値をプロットした。
実施例1-8:透過電子顕微鏡(transmission electron microscopy;TEM)
300-mesh formvar及び炭素コーティング銅グリッド(Electron Microscopy Science,PA)を、0.1%ポリ-L-リジン(Sigma-Aldrich)で室温で30分間コートした後、PBSバッファで適切に希釈された細胞外小胞体試料と共に室温で30分間培養した。その後、グリッドの細胞外小胞体を4%パラホルムアルデヒド溶液で室温で10分間固定した後、PBS及び脱イオン水で順次に洗浄した。グリッドをUranylessで染色し、JEM-2100透過電子顕微鏡(JEOL,Japan)でイメージングした。
実施例1-9:RNA抽出及び逆転写重合酵素連鎖反応(RT-qPCR)
遺伝子発現を分析するために、miRNeasyキット(Qiagen)を用いて、LNEV(LNCaP培養液から得るEV)が混合された血漿から様々な方法で分離されたEVから全RNAを抽出した。cDNAは、SuperScript VILO cDNA合成キット(Thermo Fisher Scientific)を用いて準備した。実時間重合酵素連鎖反応(Real-time PCR)は、遺伝子発現マスターミックスキット(Thermo Fisher Scientific)及びTaqmanプローブとQuantStudio 6実時間PCR機器(Thermo Fisher Scientific)を用いて行った:50℃で2分、95℃10分間反応させ、95℃で15秒、60℃で30秒間40サイクルを反復する。全試料は3回反復で分析されたし、データは、平均±標準偏差(SD)で表示した。
実施例2:多段階塩分別沈殿法による細胞外小胞体(EV)の分離
生物学的流体試料から細胞外小胞体を分離する多段階塩分離沈殿方法の模式図を図1に示す。
本実施例では、1mLの新鮮な冷凍血漿を生物学的流体試料として使用した。血漿試料を、増加する量の硫酸アンモニウム(AS)と共に培養し、図2に示すように、F1~F6分画を収集した。各分画は、EV及びタンパク質含有量を確認するために分析された。多段階塩分別沈殿法(SP)方法は、下記の段階を含む:
(1)生物学的流体に固体ASを追加して1次沈殿物(Fraction-1,F1)を生成する段階、ここで、溶液中のAS濃度は0.45Mである;(2)室温で>10000xgの遠心分離によって1次沈殿物を分離して1次上澄液を生成する段階;(3)ASを1次上澄液に添加して2次沈殿物(Fraction-2,F2)を生成する段階、ここで、溶液中のASの濃度は0.95Mである;(4)2次沈殿物を分離して2次上澄液を生成し、ASの濃度がF3、F4、F5及びF6においてそれぞれ1.4、1.9、2.35及び2.8MとなるようにASを添加する段階を反復し、沈殿物を全ての所望する分画が収集されるまで遠心分離する段階。このような段階の組合せを「SP」という。沈殿物F1~F6は、緩衝液に再懸濁させ、遠心濾過装置を用いて脱塩させる(図2)。
最終上層液と共にそれらの分画は、総タンパク質定量化のためにビシンコニン酸(Bicinchonic acid,BCA)分析によって分析された;EV標準マーカーと非EVマーカーの両方を用いてEVの定性分析のための酵素結合免疫吸着分析(ELISA)を行った(図3)。リポタンパク質、Apo B、Apo E及びApo AIに対するマーカーは、全ての分画において互いに異なるレベルで発現した(図4)。
分画の内容物をEV及び非-EVマーカーに対するELISAで評価した結果、大部分のCD9-CD81陽性EVはF3及びF4から発見されたし、大部分のALIX含有EVはF3にあった(図3)。アルブミンに対するELISAは、大部分のアルブミンが以降の分画であるF5及びF6において沈殿することを示す。脂質タンパク質に対するマーカー、Apo B、Apo E及びApo AIは、全ての分画において異なるレベルで発現したが、F5、F6において最も高かった(図4)。
実施例3:3段階塩分別沈殿法を用いた血漿からの細胞外小胞体(EV)の分離
実施例2に記載された6段階塩分別沈殿法において、F3、F4に回収されたEVを一つの分画として収集し、タンパク質不純物を極力多く除去するために、分画の数を3段階に減らして実験した。SPはそれぞれ1mLの生物学的流体試料(新鮮冷凍血漿)を使用し、固体及び液体ASで行われた。血漿に固体AS又は液体ASの飽和溶液を混合した後、結果溶液がF1、F2及びF3にそれぞれ0.75、1.5及び2.25MのASを含むかを確認した。沈殿物と上澄液を遠心分離で分離した。AS添加段階及び遠心分離による上澄液からの沈殿物分離段階は、沈殿物の3個分画(F1~F3)及び上澄液が収集されるまで続いた。EVマーカーを用いてELISAでEV含有量を分析した。CD9-CD81及びALIX陽性EVの大部分は、固体及び液体SP方法のF2及びF3から発見された(図5)。したがって、、固体又は液体形態のASは性能差無しでSPに使用可能であることが確認できる。
実施例4:拡張性評価
他の体積の血漿、具体的には0.4mL及び4mLの血漿からEVを分離するために3多段階塩分別沈殿を行った。液体塩を使用したし、実施例3に説明された方法を用いて3個沈殿物分画と上澄液を収集した。両試料から分離されたEVのEVマーカーELISAの結果は類似であったし、大部分のEVは、両方の場合ともF2及びF3から確認された(図6)。これは、少量の体積試料にのみ適用可能な濾過(filtration)方法やサイズ排除クロマトグラフィー(size exclusion chromatography)方法と違い、多段階塩沈殿方法は、診断目的の小規模にも、産業的応用の大規模にも適用可能であることを意味する。
実施例5:2段階塩分別沈殿法で血漿試料からEV分離
実施例3に示した3段階塩分別沈殿法において、F2とF3に集まったEVを一つの分画で集まり得るように2段階SPによって(1)新鮮な血清(2)凍結-解凍された血清(3)新鮮な血漿、及び(4)凍結-解凍された血漿の各1mLから一つの分画(F2)で濃縮した。血漿の主要成分には、フィブリノーゲン、グロブリン及びアルブミンが含まれる。フィブリノーゲンは0.85M ASにおいて、グロブリンは~1.5M ASにおいて沈殿されることが知られており、アルブミンは≧2.5M ASにおいて沈殿される。したがって、この2段階塩分別沈殿法ではフィブリノーゲンとアルブミンは選択的に除去されたし、大部分のEVはF2に収集された。1番目の段階において0.85~1.0M ASを追加してフィブリノーゲンを除去し、EVは1.8~2M濃度のASで収集したのに対し、アルブミンは上澄液に残っていた。血清と血漿試料において大差なかった。類似に、新鮮な試料及び凍結解凍された試料から分離されたEVにおいて差異が観察されなかった(図7)。沈殿物と上澄液はBCA、ELISA、NTAによってEV含有量に対して分析された。EVマーカーは、全ての試料のF2において高く見られた。
実施例6:2段階塩沈殿(SP)及びその他商用化した方法による細胞外小胞体(EV)回収比較
2段階SPを用いて1mLの血漿からEVを分離した。1mL血漿からExoQuick血漿キット(EQ;Systems Biosciences)を用いて、1mL血漿からexoEasyキット(Qiagen)を用いて分離した。Fraction-2のEVを、BCA、EVマーカーに対するELISA及びNTAによる粒子数で特徴化した。その結果、SP方法は、9.25×10¹¹±8.46×10¹⁰particles/mLで最も多い量のEVを分離したし、6.7×1011±1×1010particles/mLの回収を示したEQと比較して、相対的に少ない総タンパク質量及び類似のEV回収率(%)を示した。ExoEasyは、相対的に少ない数の1.05×1010±1.44×109粒子であって、総タンパク質の量が最も少なく、低いEV回収率(%)を示した(図8及び図9)。
透過電子顕微鏡イメージによれば、3つの方法とも形態学的に(morphologically)類似な小胞体を示したが、exoEasyキットの粒子サイズはSP及びEQに比べて小さいことが見られた(図10)。
実施例7:ブタ血漿から細胞外小胞体(EV)の分離
LNCaP細胞由来EVを含む1mLのブタ血漿からEVを分離した。2段階塩分別沈殿を使用したし、分画は、BCA及びLNCaP EVマーカーに対するELISA分析を用いてEV含有量に対して分析された(図11)。EVは、塩沈殿の第1及び第2分画から分離された。これは、塩沈殿方法がヒト血液又はブタ血液などの様々な生物学的流体試料からEVを分離するのに適用可能であることを意味する。
実施例8:硫酸アンモニウムを用いた1段階塩沈殿法によるEV分離
図12は、多段階塩分離の最も簡単な形態である、1段階で塩分離をする場合を例示する図である。
(1)無血清LNCaP培養液(LN-CM)(2)5% FBSを含むLN-CM(3)5% ef-FBSを含むLN-CM、及び(4)単一段階沈殿方法を用いて、advanced RPMIにおいて0.1% ef-FBSを含むLN-CMからまずEV分離のための最適AS濃度を見つける実験を行った。ASの飽和溶液は、混合後に1.5、1.75、2及び2.5Mの最終濃度となるように各LN-CM 1mLに添加された。内容物はチューブを5~6回ひっくり返して混合し、分離された沈殿物は10,000xgで10分間遠心分離して収集した。収集されたEVは、CD9-CD81サンドウィッチELISAで評価した(図13)。全ての試料から出た大部分のEVは、培地に存在するFBSの量に関係なく1.75~2Mの最終濃度において分離された。また、2M AS濃度において分離されたEVは、BCA、ELISA、NTA及びTEMで分析した。FBSにおいて汚染するタンパク質や他の粒子が不足するため、無血清培地から得たEVのタンパク質の量と総粒子数が最も低かった。EVの回収率は、テストされた4個試料とも90%であった(図14~図16)。結果的に、1.75~2MのAS濃度を用いた1段階塩分離沈殿法では、使用した培地の種類にあまり関係なく大部分の(90%以上)EVが沈殿物に存在することが分かった。
実施例9:硫酸アンモニウムと酢酸ナトリウムによるEV回収率比較
既存報告されたプロトコル(J.Immunol.Met.,2014,407,120)に従って硫酸アンモニウム及び酢酸ナトリウムを用いて、5% ef-FBSを含むLN-CMの各1mLからEVを分離した。硫酸アンモニウムを用いたEV分離では、LN-CMを最終濃度1.8MのAS飽和溶液と混合した。両方法で得たEVは、BCA、EVマーカーではELISA及びNTAの粒子数で特性化された。その結果、4.85×10⁹±5.7×10⁸particles/mL及び4% EV回収率を算出した酢酸ナトリウム方法に比べて、硫酸アンモニウム方法は2.8×10¹⁰±3.06×10⁸particles/mLの回収率及び>95% EV回収率であって、遥かに多い量のEVを分離した(図17)。
実施例10:硫酸アンモニウムによる小便からのEV分離
ASの飽和溶液を最終濃度2Mとなるように小便1mLに添加し、単一段階塩分離沈殿法でEVを分離した。チューブの内容物をひっくり返して混合し、直ちに10,000xgで10分間遠心分離して沈殿物を分離した。沈殿物及び上澄液は、総タンパク質定量のためのBCA分析及びEVマーカーに対するELISAで特性化された。図18に示すように、2M AS濃度において80%以上の大部分のEVが回収された。
実施例11:硫酸アンモニウムによる血漿及び血清からのEV分離
ASの飽和溶液は、2Mの最終濃度においてそれぞれの血漿及び血清1mLに添加された。チューブを数回ひっくり返して内容物を混合し、沈殿物は10,000xgで10分間遠心分離して収集した。沈殿物と上澄液は、EVマーカーに対する総タンパク質定量及びELISAで特性化された。その結果、2M AS濃度において大部分のEVが多いタンパク質と共に回収された(図19)。血漿及び血清のタンパク質は、タンパク質の電荷、サイズ及び形状によって選択的に分類されてよい。
血漿、血清などの試料の種類に関係なく1段階塩沈殿によっても90%以上のEV回収率を示した。多量の不純物タンパク質が共に分離されるが、最終に検出しようとする物質がEVから出る核酸である場合には核酸分離過程をさらに有するので、EV回収率が顕著に増加した本方法を用いて効率的に目的物質を検出することができる。
実施例12:塩沈殿方法で分離されたMDA-MB231 EVの傷治癒(scratch wound healing)促進効果確認
EVは、各方法、SP及びUCごとに50mLのMDA-MB231培養液から分離された。スクラッチ傷治癒分析のために、MDA-MB231細胞を、96ウェルプレート当たりに100,000個細胞の密度で入れた。細胞を単層に成長させ、ウェルの中央にスクラッチ傷を作った。ウェルを数回洗浄して浮遊細胞を除去し、細胞を、ウェル当たりに0、5、10及び20μg/mL(BCA総タンパク質分析で測定)濃度においてSP及びUCで分離されたEVで処理した。傷は、JuLI Stageリアルタイム生細胞イメージングシステムによって4x倍率で4時間間隔で最大20時間まで撮影した。
培養液の処理時に傷縫合の代表的なイメージ、UCで分離されたEV、及びSPで分離されたEVは、図20のAに示されている。傷縫合率はEV量によって変わっており、20μg/mL濃度においてより高かった(図20のB)。塩沈殿によって準備したEVは、超遠心分離によって準備したEVに比べてスクラッチ傷縫合を大きく促進した。これは、塩沈殿方法で準備したEVが機能的活動を維持することを示唆する。
実施例13:硫酸アンモニウム及びその他方法で分離されたEVからのRNA回収率比較
生物学的流体試料からのEVの効率的分離に対する硫酸アンモニウム方法とその他方法を比較するために、超遠心分離(UC)、exoEasyキット(Qiagen)及びNorgen小胞体精製キットのような他の方法と共に評価された。LN-CMにおいてEVでスパイキングされた1mLの血漿を各方法別に使用した。EV分離前に試料をP-K(Proteinase-K)で処理又は非処理した。
UC(ultracentrigugation)によるEVの分離のために標準超遠心分離工程が用いられた。血漿は、TLA 120.2 Ti固定角ローター(Beckman Coulter)及び1.2mLポリカーボネート超遠心分離チューブを用いて4℃で90分間120,000xgのベックマンコールター遠心機(Beckman Coulter Ultracentrifuge)で遠心分離してEVをペレット化した。タンパク質汚染物質を除去するために、上澄液を注意して除去し、EVペレットをPBSに再懸濁し、4℃で90分間120,000xgで再び遠心分離した。上澄液を除去し、生成されたEVペレットを所望の体積のPBSに再懸濁し、追加分析を容易にした。商業用キット(Qiagen及びNorgen)を用いたEV分離は、メーカーの指針に従って行われた。ASによるEV分離では単一段階沈殿(SP)を用い、脱塩後に得たEVをRNA抽出に使用した。
EVマーカー(CD9及びALIX)と癌マーカー(PSA及びPSMA)の相対的発現をプロットした(図21)。SP方法は、上のテスト方法と比較して、P-K処理及び未処理試料の両方において全てのマーカーに対して最も高い発現を示した。
図22には、前記実施例に示した様々な段階のSP方法を用いて血漿から分離したEVの回収率と純度を共に比較した。段階数を増加させる場合に、類似の回収率を確保する上にも、分離されたEVの純度を向上させ得ることが見られる。前記実施例に示すように、様々な試料種類と所望の収率と純度、使い勝手の良さなど、必要によって様々な段階のSP方法をEV分離に用いることができる。例えば、図9、図21、図22に示すように、様々な段階のSP方法はいずれも、他のEV分離方法に比べて80%以上の非常に優れた回収率を確保しており、SP法の段階を増加させると、より純度の高いEVを分離濃縮することができる。
実施例13:種々の塩によるEV分離
タンパク質塩析(salting-out)は、様々な類型の中性塩において発生し得る。塩は、水と相互作用してタンパク質(又は、EV)溶媒化に使用可能な水分子の数を減らす。その結果、タンパク質(又は、EV)相互作用が増加してタンパク質(又は、EV)凝集及び沈殿が発生する。
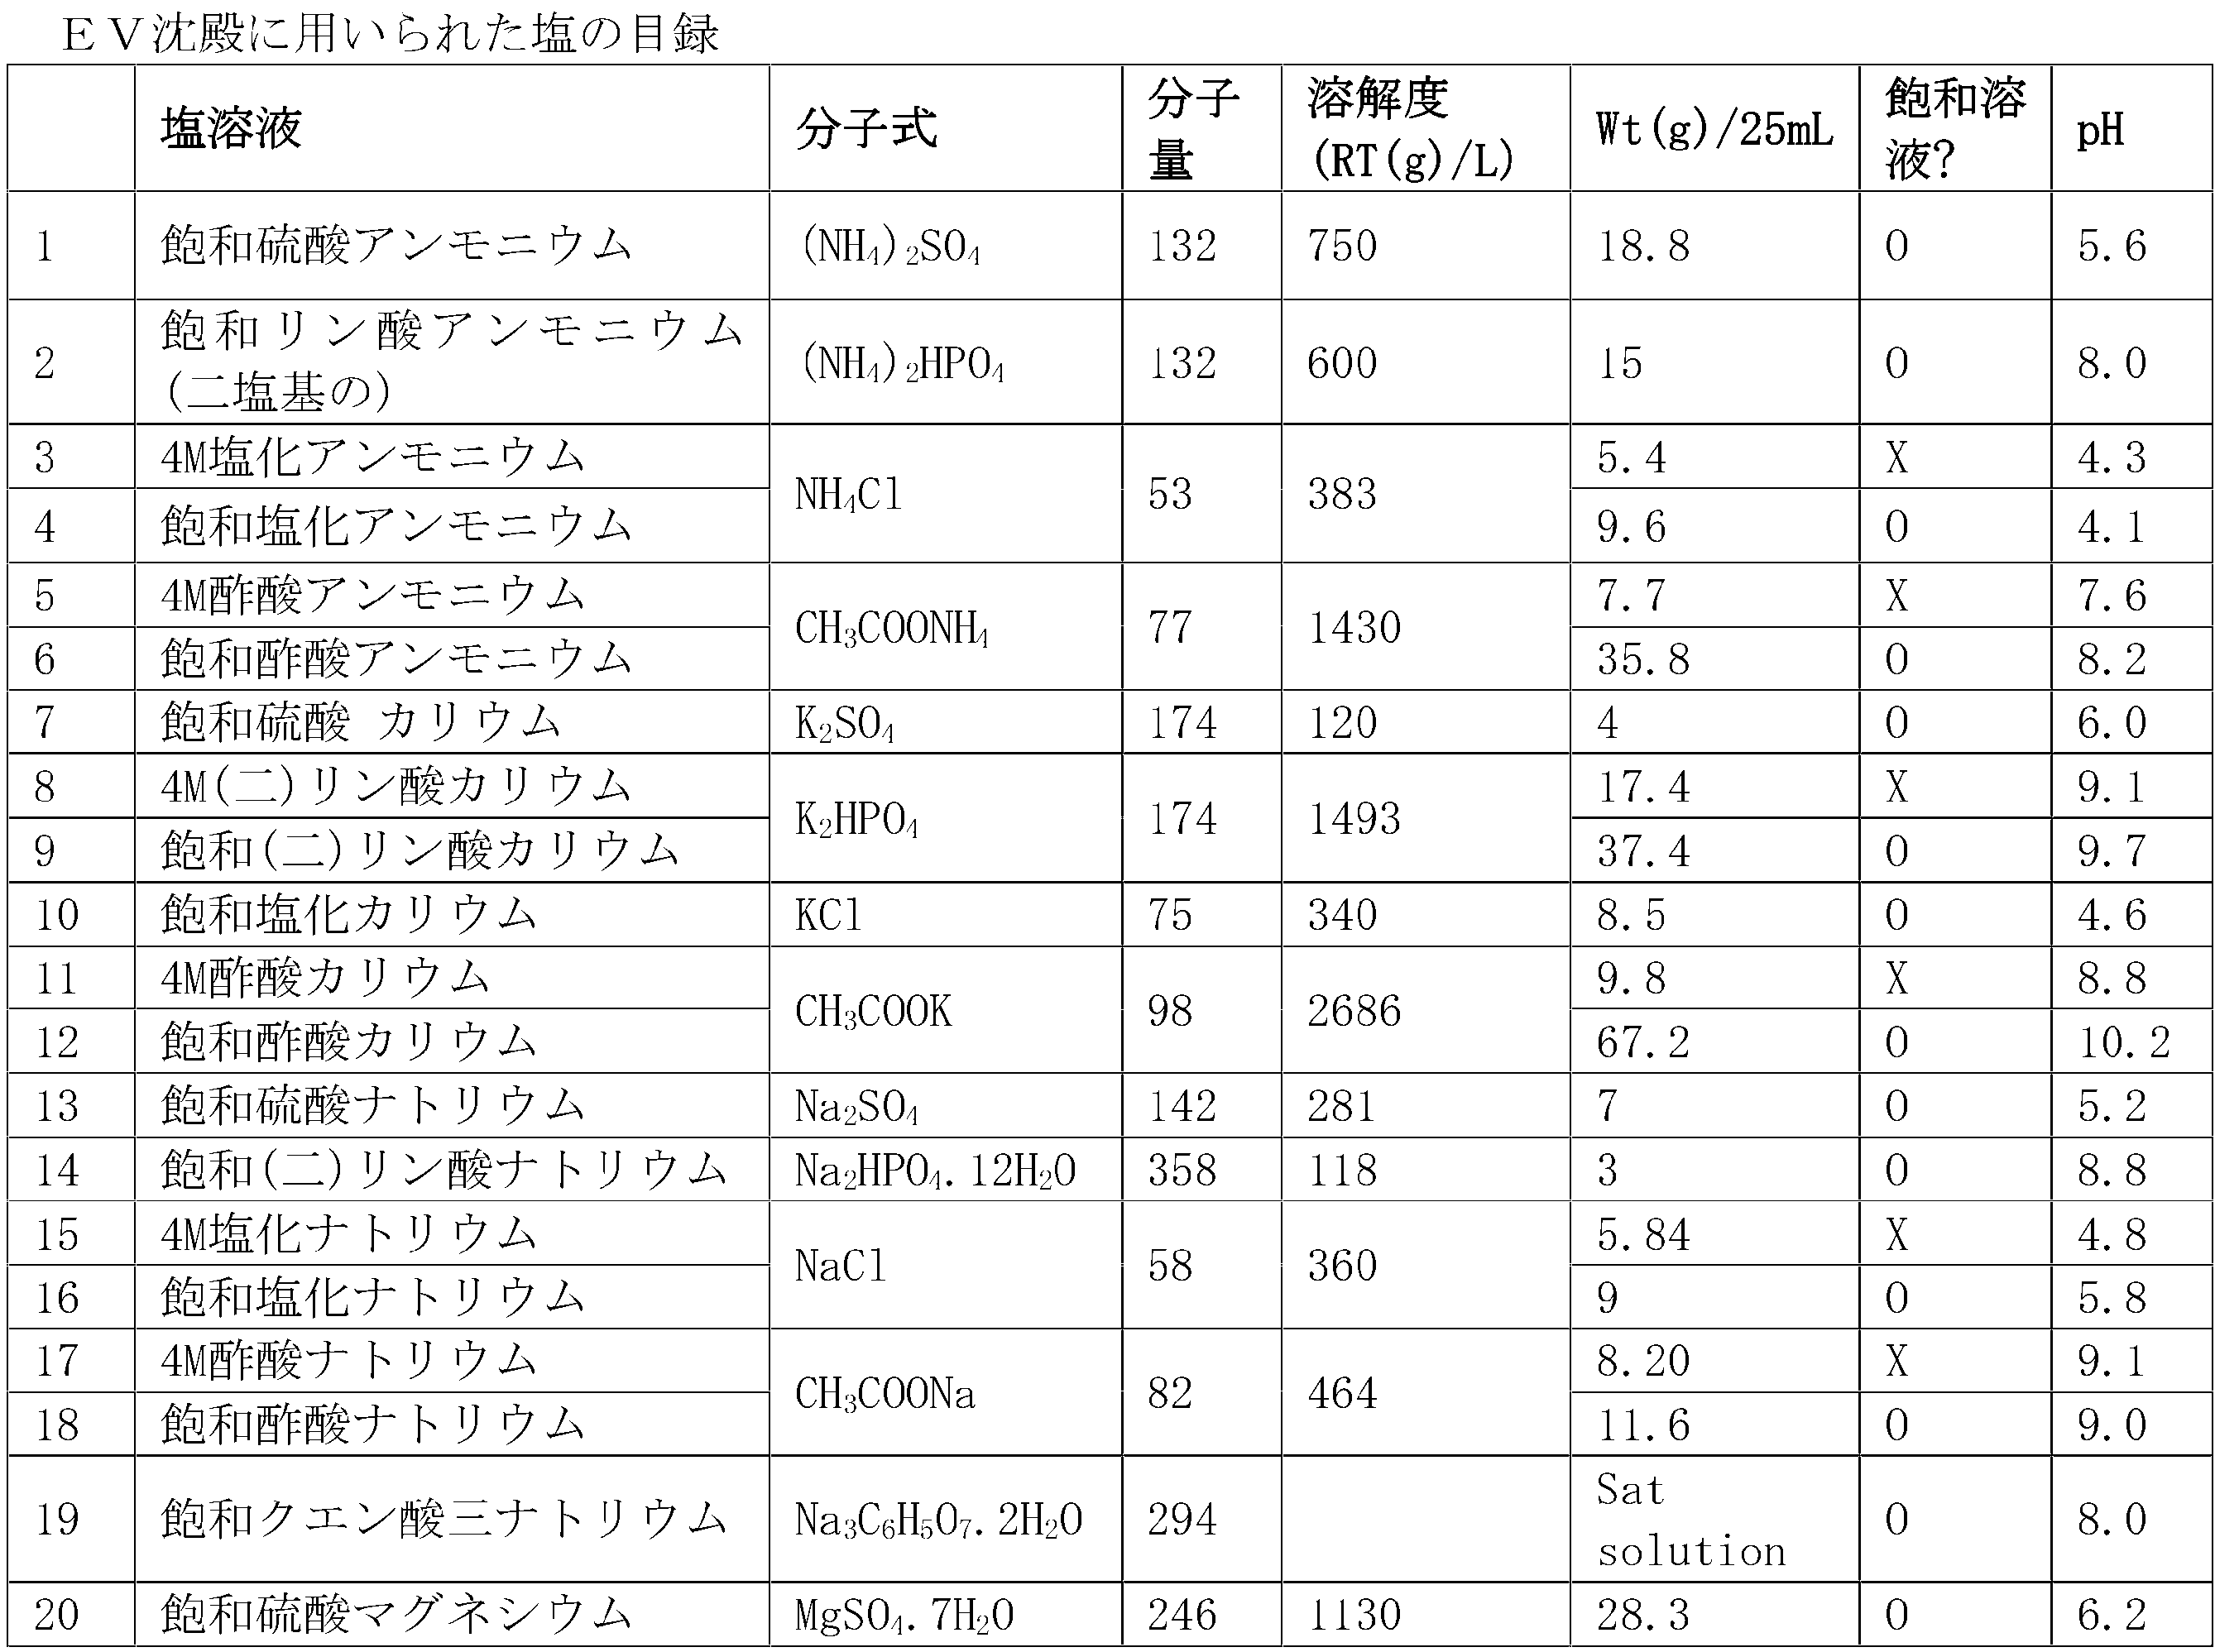
様々な塩の塩析能力をテストした(表1)。ホーフマイスター系列(Hofmeister series)において高いイオンを生成する塩が用いられた(図23)。それぞれの塩に対して4M溶液又は飽和溶液を製造したし、4M溶液が飽和溶液でない塩に対して4M及び飽和溶液の両方とも準備した(表1)。
[表1]
EVは、室温で同一体積の細胞調整培地及び塩溶液を30分間培養した後、10,000gで15分遠心分離して分離された。その後、PBS緩衝液に再懸濁されたペレットを濾過によって脱塩した。
CD81-CD9サンドウィッチELISAを用いてEV回収率を計算した(図24)。硫酸アンモニウム(ammonium sulfate)、リン酸アンモニウム(ammonium phosphate)、リン酸カリウム(potassium phosphate)、硫酸ナトリウム(sodium sulfate)、クエン酸三ナトリウム(trisodium citrate)のような多価陰イオン(polyvalent anion)及び1価陽イオン(monovalent cation)を含有する塩は、沈殿を選好し、テストされた塩のうち最も高い回収率を示した。しかし、硫酸カリウム(potassium sulfate)及びリン酸ナトリウム(sodium phosphate)のような塩は、水に対する溶解度が低いため、タンパク質を沈殿させなかった。また、1価陰イオンを有する塩(例えば、塩化物及びアセテート)及び多価陽イオンを有する塩(例えば、硫酸マグネシウム(magnesium sulfate))は飽和状態でも全てのEVを沈殿させなかった。