EP4408906B1 - Verfahren zur herstellung von silanol-armen polyorganosiloxanen - Google Patents
Verfahren zur herstellung von silanol-armen polyorganosiloxanen Download PDFInfo
- Publication number
- EP4408906B1 EP4408906B1 EP21787324.9A EP21787324A EP4408906B1 EP 4408906 B1 EP4408906 B1 EP 4408906B1 EP 21787324 A EP21787324 A EP 21787324A EP 4408906 B1 EP4408906 B1 EP 4408906B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- radicals
- radical
- formula
- sio
- polyorganosiloxanes
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G77/00—Macromolecular compounds obtained by reactions forming a linkage containing silicon with or without sulfur, nitrogen, oxygen or carbon in the main chain of the macromolecule
- C08G77/04—Polysiloxanes
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B32—LAYERED PRODUCTS
- B32B—LAYERED PRODUCTS, i.e. PRODUCTS BUILT-UP OF STRATA OF FLAT OR NON-FLAT, e.g. CELLULAR OR HONEYCOMB, FORM
- B32B15/00—Layered products comprising a layer of metal
- B32B15/04—Layered products comprising a layer of metal comprising metal as the main or only constituent of a layer, which is next to another layer of the same or of a different material
- B32B15/08—Layered products comprising a layer of metal comprising metal as the main or only constituent of a layer, which is next to another layer of the same or of a different material of synthetic resin
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B32—LAYERED PRODUCTS
- B32B—LAYERED PRODUCTS, i.e. PRODUCTS BUILT-UP OF STRATA OF FLAT OR NON-FLAT, e.g. CELLULAR OR HONEYCOMB, FORM
- B32B27/00—Layered products comprising a layer of synthetic resin
- B32B27/28—Layered products comprising a layer of synthetic resin comprising synthetic resins not wholly covered by any one of the sub-groups B32B27/30 - B32B27/42
- B32B27/283—Layered products comprising a layer of synthetic resin comprising synthetic resins not wholly covered by any one of the sub-groups B32B27/30 - B32B27/42 comprising polysiloxanes
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G77/00—Macromolecular compounds obtained by reactions forming a linkage containing silicon with or without sulfur, nitrogen, oxygen or carbon in the main chain of the macromolecule
- C08G77/04—Polysiloxanes
- C08G77/06—Preparatory processes
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G77/00—Macromolecular compounds obtained by reactions forming a linkage containing silicon with or without sulfur, nitrogen, oxygen or carbon in the main chain of the macromolecule
- C08G77/04—Polysiloxanes
- C08G77/20—Polysiloxanes containing silicon bound to unsaturated aliphatic groups
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G77/00—Macromolecular compounds obtained by reactions forming a linkage containing silicon with or without sulfur, nitrogen, oxygen or carbon in the main chain of the macromolecule
- C08G77/70—Siloxanes defined by use of the MDTQ nomenclature
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J3/00—Processes of treating or compounding macromolecular substances
- C08J3/24—Crosslinking, e.g. vulcanising, of macromolecules
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G2150/00—Compositions for coatings
Definitions
- the present invention relates to a process for the preparation of polyorganosiloxanes which ensures that polar Si-O-C-bonded and silanol groups are reduced to a minimum and thus the polyorganosiloxanes have dielectric properties suitable for high-frequency applications.
- Polyorganosiloxanes generally have excellent heat resistance, weathering stability and hydrophobicity, are flame-resistant and have low dielectric loss factors.
- Polyorganosiloxanes are preferably produced by a hydrolytic condensation process. Alcohols may also be used in this process. See, for example: Combinations of polyorganosiloxanes and polyphenylene ethers to improve flame resistance are used in US 6258881 described. Solid polyorganosiloxanes with a specific particle size are particularly suitable for this purpose.
- compositions of physical mixtures of polyphenylene ethers with polyorganosiloxanes to improve specific properties can be found in US 3737479 (improvement of impact strength), US 5834585 (Blends of chemically curable polyphenylene ethers with improved processability), US 2004/0138355 (Improvement of flame resistance by blending with closed and partially opened silsesquioxane cage structures), US 3960985 (Improvement of the thermal stability of mixtures of polyphenylene ethers with alkenyl aromatic polymers by adding small amounts of chain-linked Si-H-functional polydimethylsiloxanes).
- US 2016/0244610 describes compositions of mixtures of olefinically unsaturated MQ resins with unsaturated modified polyphenylene ethers, whereby the use of the MQ resin is intended to improve the dielectric and thermal properties of the polyphenylene ethers.
- the examples in US 2016/0244610 quite high dielectric loss factors of the compositions according to the invention.
- compositions made from mixtures of silicone resins in this case of the MT, MDT, MDQ, and MTQ types, are claimed without further restriction and as classes.
- the claimed silicone resins are all produced by a hydrolytic process.
- US 2018/0215971 teaches in the same way as US 2016/0244610 and US 2018/0220530 Compositions of mixtures of silicone resins, in this case of the TT and TQ type, which are also claimed in this case without further restriction in a general manner and as classes, with vinyl- or (meth)acrylate-functional polyphenylene ethers, it being claimed that all Silicone resins according to the invention are produced from the starting monomers by a hydrolytic process.
- the dielectric loss factors aimed for in both inventions are ⁇ 0.007. This requirement is achieved with freshly produced test specimens made from the materials according to the invention, although not significantly undercut, so that the state of the art according to US 2018/0215971 and US 2018/0220530 leaves clear room for improvement.
- the document US 7 358 316 B2 relates to low-dielectric constant materials for new electrical and electronic devices.
- the process disclosed in this document corresponds to the first step of the present process, removing water and any residual acid by washing and drying.
- alkali metal siliconates obtainable from the reaction of organosilanols or alkoxy-functional silane or siloxane precursors with alkali metal hydroxides, are reacted with chlorosilyl components in an anhydrous condensation process.
- the alkali metal siliconates reacted in the process according to the invention are prepared in a separate upstream synthesis step.
- an auxiliary base is added to prevent the to bind the resulting hydrogen chloride. Salt is filtered off or removed during workup with water as an aqueous solution. This method yields silanol-free and alkoxy-free linear polyorganosiloxanes.
- the present invention is dedicated to the object of providing crosslinkable polyorganosiloxanes with dielectric properties suitable for use as binders for high-frequency applications in an anhydrous process in such a way that they are obtained economically, in particular without the detour via metal siliconates or other raw materials to be produced in a separate step, with a minimum of Si-O-C-bonded polar groups and in structural diversity sufficient for the application, in particular also with a three-dimensional structure.
- the stated object is achieved by the process for preparing the polyorganosiloxanes of formula (I), which consists of two steps, the first step being a hydrolytic condensation and, in the second step, the silanol groups present from the first step being reduced by anhydrous condensation, so that the polyorganosiloxane compositions are obtained without the use of metal siliconate intermediates and in a non-hydrolytic process.
- the polyorganosiloxanes of formula (I) obtained by the process according to the invention are characterized in that they are substantially free of silanol groups and silicon-bonded alkoxy groups.
- Alkoxy groups especially with short alkyl groups and silanol groups, lead to higher dielectric loss factors and also contribute to increasing the dielectric loss factor by forming points of attack for moisture.
- Polyorganosiloxanes of formula (I) in the context of the present invention include both polymeric and oligomeric organosiloxanes.
- the Si-C bond Since the electronegativity difference between silicon and oxygen, according to the Allred and Rochow electronegativity scale, is 1.76 ⁇ m, which is greater than the electronegativity difference between silicon and carbon according to the same table, the Si-C bond has a lower polarity than the Si-O bond. It is therefore expected that replacing Si-O bonds with Si-C bonds will further contribute to reducing the overall polarity of organopolysiloxanes and thus contribute to reducing the dielectric loss factor of the corresponding components. This effect is all the more pronounced the more Si-O bonds can be replaced by Si-C or Si-Si bonds.
- the silicone building blocks are named according to M, D, T and Q units are classified depending on how many oxygen atoms a silicon atom is bonded to other silicon atoms and according to the same an M unit is a unit of the formula R 3 SiO 1/2 , accordingly a D unit has the formula R 2 SiO 2/2 , a T unit is R 1 SiO 3/2 and a Q unit is SiO 4/2, the polyorganosiloxanes according to the invention are therefore in the broadest sense combinations of T, D and Q units with M units, i.e.
- M, MD, MT, MDT, MDTQ, MTQ and MDQ resins whereby no distinction is made here between differently composed M, D and T units.
- An M resin consisting of various M units can be understood from formula (Ia) if the value 2 is assumed for all a and Y is either a chemical bond or a Si-C-bonded bridging radical. Each silicon atom of the bridged unit is then surrounded only by one oxygen atom, which maintains a bond to a neighboring silicon atom and can therefore be understood, in the sense of the general M, D, T, Q nomenclature, as an M 2 building block in which two M units are bonded to one another or coupled to one another by a bridging radical.
- This structural peculiarity of chain-forming M units, both from the organically bridged and the di-, oligo- or polysilane units, must be taken into account in this case.
- Simple M-units as they would correspond to the synthesis equivalents for the units of the formula (R 3 SiO 1/2 ) f and as they are in US 20180220530 are not used in the first step of the synthesis, the hydrolytic reaction step. Although this is possible in principle, it does not have the same effect on reducing the silanol groups as the use of these groups in the second anhydrous synthesis step.
- the units of the formula (R 3 SiO 1/2 ) f are therefore only used in the second anhydrous reaction step to To reduce the number of silanol groups and thereby achieve an improvement over the state of the art according to US 20180220530 This is an essential distinguishing feature of the inventive procedure.
- R, R 1 , R 2 , R 3 , R 4 and radicals R 5 are saturated or unsaturated hydrocarbon radicals which may contain aromatic or aliphatic double bonds, e.g. B.
- Alkyl radicals such as methyl, ethyl, n-propyl, iso-propyl, n-butyl, iso-butyl, tert-butyl, n-pentyl, isopentyl, neo-pentyl and tert-pentyl, hexyl radicals such as n-hexyl, heptyl radicals such as n-heptyl, octyl radicals such as n-octyl and iso-octyl radicals such as 2,2,4-trimethylpentyl and 2-ethylhexyl, nonyl radicals such as n-nonyl, decyl radicals such as n-decyl, dodecyl radicals such as n-dodecyl, tetradecyl radicals such as n-tetradecyl, hexadecyl radicals, such
- Preferred heteroatoms that may be contained in the radicals R, R 1 , R 2 , R 3 , R 4 and R 5 are oxygen atoms.
- nitrogen atoms, phosphorus atoms, sulfur atoms and halogen atoms such as chlorine atoms and fluorine atoms are also possible, but not preferred.
- Examples of preferred organic radicals R, R 1 , R 2 , R 3 , R 4 and R 5 containing heteroatoms are radicals which are acryloyloxy or acryloyloxy. Contain methacryloyloxy radicals of acrylic acid or methacrylic acid, as well as acrylic acid esters or methacrylic acid esters of unbranched or branched alcohols having 1 to 15 carbon atoms.
- Preferred such radicals are those derived from methyl acrylate, methyl methacrylate, ethyl acrylate, ethyl methacrylate, propyl acrylate, propyl methacrylate, n-butyl acrylate, n-butyl methacrylate, isobutyl acrylate, isobutyl methacrylate, t-butyl acrylate, t-butyl methacrylate, 2-ethylhexyl acrylate, and norbornyl acrylate.
- Methyl acrylate, methyl methacrylate, n-butyl acrylate, isobutyl acrylate, t-butyl acrylate, 2-ethylhexyl acrylate, and norbornyl acrylate are particularly preferred.
- These radicals are preferably not bonded directly to the silicon atom, but are bonded via a hydrocarbon spacer, which may comprise 1 to 12 carbon atoms, preferably comprising 1 or 3 carbon atoms and containing no further heteroatoms apart from the heteroatoms contained in the acryloyloxy or methacryloyloxy radical.
- the radicals R, R 1 , R 2 , R 3 , R 4 , and R 5 are preferably selected from methyl, phenyl, vinyl, acryloyloxy, and methacryloyloxy radicals, as well as the acrylic acid esters or methacrylic acid esters of unbranched or branched alcohols having 1 to 15 carbon atoms.
- R, R1, R2 and R3 comprising heteroatoms are those of the formula (VII).
- R 9 , R 10 , R 11 , R 12 , R 13 and R 14 independently of one another represent a hydrogen radical, a hydrocarbon group or a hydrocarbon group substituted by foreign atoms, wherein at least one of the radicals R 9 , R 10 , R 11 , R 12 , R 13 and R 14 always represents a hydrocarbon group which is bonded to the silicon atom via a Si-C or a Si-OC bond, wherein it is preferred that this hydrocarbon group, via which the radical of formula (VII) is bonded to a silicon atom, is a C3 hydrocarbon group which does not contain any heteroatoms.
- radical R 9 , R 10 , R 11 , R 12 , R 13 and R 14 can also be a chemical bond, so that the radical of formula (II) is directly bonded to the silicon atom via this radical, which represents a chemical bond, via a Si-C bond.
- radicals R 9 , R 10 , R 11 , R 12 , R 13 and R 14 are the hydrogen radical, saturated hydrocarbon radicals such as methyl, ethyl, n-propyl, iso-propyl, the primary, secondary and tertiary butyl radical, the hydroxyethyl radical, aromatic radicals such as the phenylethyl radical, the phenyl radical, the benzyl radical, the methylphenyl radical, the dimethylphenyl radical, the ethylphenyl radical, heteroatom-containing radicals such as the hydroxymethyl radical, the carboxyethyl radical, the methoxycarbonylethyl radical and the cyanoethyl radical and acrylate and methacrylate radicals such as methyl acrylate, methyl methacrylate, ethyl acrylate, ethyl methacrylate, propyl acrylate, propyl methacrylate, n-butyl acrylate,
- adjacent radicals R 9 and R 11 as well as the adjacent radicals R 10 and R 12 can also be combined with one another to form the same cyclic saturated or unsaturated radical connected to form fused polycyclic structures.
- phenol radicals of the formula (VII) are the phenol radical, the ortho-, meta- or para-cresol radical, 2,6-, 2,5-, 2,4- or 3,5-dimethylphenol radical, 2-methyl-6-phenylphenol radical, 2,6-diphenylphenol radical, 2,6-diethylphenol radical, 2-methyl-6-ethylphenol radical, 2,3,5-, 2,3,6- or 2,4,6-trimethylphenol radical, 3-methyl-6-tertiary-butylphenol radical, thymol radical and 2-methyl-6-allylphenol radical, which may optionally be substituted on the oxygen atom.
- fluorine-containing radicals are the trifluoropropyl, nonafluorohexyl and heptadecafluorooctyl radicals.
- Y is preferably a linking organic unit having 1 to 24 carbon atoms between two to twelve siloxanyl units.
- Y is preferably divalent, trivalent, or tetravalent, especially divalent.
- Preferred bridging aromatic radicals Y are those of the formula (VIIIa), (VIIIb) and (VIIIc) where the radicals R 15 , R 16 , R 17 and R 18 can be a hydrogen radical or an optionally substituted hydrocarbon radical or a group of the formula OR 19 where R 19 is a hydrocarbon radical.
- Neighboring radicals such as, for example, R 15 and R 17 or R 16 and R 18 in formula (VIIIa) can be coupled to one another to form cyclic radicals, so that fused ring systems are formed.
- Typical examples of such bridging aromatic radicals are the p-, m- or o-phenylene radical, the 2-methyl-1,4-phenylene radical, the 2-methoxy-1,4-phenylene radical, with the p-phenylene radical being particularly preferred.
- radicals can also be coupled together, so that, for example, two or more units of formula (IIIa) are coupled together, and this oligomeric bridging structural element is present by bonding the corresponding carbon atoms of the terminal aromatic rings to the silicon atom.
- the aromatic units can be directly bonded to one another or they can be coupled together by a bridging group such as an alkanediyl unit, for example, the methylene group, the 1,2-ethanediyl group, 1,1-ethanediyl group, the 2,2-dimethylpropyl group, or a sulfone group.
- aromatic bridging units are those in which two optionally substituted phenol rings are bridged via an alkanediyl or other units.
- Typical representatives are 2,2-bis(4-hydroxyphenyl)propane residues substituted on the phenol oxygen (substituted bisphenol A residues), 2,2-bis(4-hydroxyphenyl)methane residues (substituted bisphenol F residues), bis(4-hydroxyphenyl)sulfone residues (bisphenol S residues), where the Phenol oxygen atoms are typically substituted with radicals of the type -( C3H6 )-, where the radicals - ( C3H6 )- are bonded to silicon atoms Si-C, thereby forming the bridge.
- Preferred Y radicals not bridged by an aromatic unit are alkanediyl, alkenediyl and alkynediyl radicals, which may optionally contain heteroatoms and which may contain aromatic groups as substituents, but which do not perform or contribute to the bridging function in these radicals.
- Typical examples are the methylene radical, the methine radical, the tetravalent carbon, the 1,1-ethanediyl and the 1,2-ethanediyl group, the 1,4-butanediyl and the 1,3-butanediyl group, the 1,5-pentanediyl, 1,6-hexanediyl, 1,7-heptanediyl, 1,8-octanediyl, 1,9-nonadiyl, 1,10-decanediyl, 1,11-undecanediyl and the 1,12-dodecanediyl group, the 1,2-diphenylethanediyl group, the 1,2-phenylethanediyl group and the 1,2-cyclohexylethanediyl group.
- each of these groups can act as a bridge not only through alpha-omega connectivity, i.e., bridging by the first and last atom of a linear unit, but also through any other type of connectivity, i.e., the use of other chain carbon atoms.
- typical examples include not only the linear representatives of the aforementioned bridging hydrocarbons, but also their isomers, which in turn can act as bridges by bonding different carbon atoms of the hydrocarbon structure to silicon atoms.
- Examples of typical fluorine-substituted bridging radicals Y are the -C(CF 3 ) 2 -, the -C(H)FC(H)F- and the -C(F 2 )-C(F 2 )- radical.
- the organopolysiloxanes used according to the invention can vary in viscosity over a wide range depending on the average number of structural units per molecule forming them or can also be solids.
- Liquid organopolysiloxanes which can be used according to the invention have viscosities of 20 to 8,000,000 mPas, preferably 20 to 5,000,000 mPas, in particular 20 to 3,000,000 mPas, in the uncrosslinked state at 25°C.
- Solid organopolysiloxanes usable according to the invention have, in the uncrosslinked state, glass transition temperatures in the range from 25°C to 250°C, preferably from 30°C to 230°C, in particular from 30°C to 200°C.
- Organopolysiloxanes which have bridging phenylene units and which have a total aromatic content of at least 20 mol% based on all Si-C-bonded substituents as 100 mol% have proven particularly suitable.
- Phenylene units include both monomeric and oligomeric and substituted as well as unsubstituted phenylene units, as described in the examples illustrating the nature of the bridging substituents of this type.
- Examples of preferred hydrolyzable radicals R 7 and R 8 are a halogen, acid or alkoxy group, particularly preferably a chlorine, acetate, formate, methoxy or ethoxy group.
- the compounds (VI) are obtained by state-of-the-art processes, whereby the types of reactions to be used vary greatly depend on the composition of the respective compound (VI).
- compounds (VI) are obtained, for example, from olefinically unsaturated organic precursors, such as acetylene, diallyl or divinyl compounds, and Si-H-functional silicone building blocks by hydrosilylation.
- the first process step, cohydrolysis is carried out by dosing a mixture of the compounds (III), (IV), (V) and (VI), if used, with cooling into water or dilute acids.
- gaseous acids such as HCl
- dosing into a concentrated aqueous HCl solution is also useful if the released acid is to be recovered as gas.
- the hydrolysis is more or less exothermic, so that cooling is necessary both for the safe execution of the reactions and, where appropriate, to avoid side reactions in corresponding synthesis sequences. To complete the However, for some reactions it may be advantageous and necessary to use elevated temperatures.
- reaction times are generally very short in the case of chlorosilanes, so the time required to carry out the process in batch mode depends primarily on the cooling capacity.
- the cohydrolysis of (III), (IV), and/or (V) can also be carried out continuously, for which loop, column, and tubular reactors are suitable.
- the process can be carried out at atmospheric pressure. However, depending on the objective, higher or lower pressure is also practical. It is essential that at the end of the first process step, the amount of water present is reduced to such an extent that at most residual amounts of water remain, which, as unintentional contaminants, cannot be further removed using state-of-the-art methods. Ideally, the remaining amount of residual water is reduced to such an extent that it is below the detection limit, so that an anhydrous medium can be assumed.
- This depletion of water is necessary for the successful implementation of the process according to the invention because water fundamentally brings with it the option of forming silanol groups, provided that conditions exist under which polyorganosiloxanes can react with water, i.e. usually acidic or basic conditions. Since the aim is to deplete silanol groups, the presence of water in the next step is detrimental.
- the water-depleted reaction mixture from the first step is referred to as anhydrous.
- the second process step is carried out using the water-free reaction mixture from the first step.
- the silanol groups on the polyorganosiloxane from the first step are reacted with silanes of formula (VI), optionally by dosing them in solution in an inert solvent.
- an auxiliary base is advantageously used.
- the reaction between the silanol groups and the silanes of formula (VI) is also possible without an auxiliary base; however, the reaction rate is then so low that the reaction on an industrial scale would be uneconomical due to the long reaction time or would lead to low conversions.
- the radical R 8 represents a halogen radical, in particular a chloride radical.
- Suitable auxiliary bases for capturing the hydrogen halide formed are basic salts or nitrogen-containing compounds such as amines, ureas, imines, guanidines, and amides.
- basic salts are sodium hydride, sodium amide, sodium carbonate, sodium bicarbonate, potassium carbonate, potassium bicarbonate, calcium carbonate, calcium bicarbonate, calcium oxide, magnesium oxide, and magnesium carbonate.
- nitrogen-containing compounds are ammonia, ethylamine, butylamine, triethylamine, trimethylamine, tributylamine, N,N-dimethyldecylamine, triisooctylamine, urea, tetramethylurea, guanidine, tetramethylguanidine, N-methylimidazole, N-ethylimidazole, piperidine, pyridine, picoline, and N-methylmorpholine.
- Amine compounds in which the nitrogen atoms do not carry hydrogen atoms are preferably used.
- the auxiliary base is used in at least an equimolar amount with respect to the halosilane.
- Per mole equivalent of halosilane Preferably, at least 0.5, particularly preferably at least 1.0, in particular at least 2.0 base equivalents of auxiliary base are used. Larger additional amounts of auxiliary base can also be used, e.g. if it is to serve as a solvent at the same time. However, this usually offers no advantage but reduces the space-time yield and thus the economics of the process.
- the halosilane is preferably added to the anhydrous reaction mixture from the first step of the process and the auxiliary base is then metered in. If appropriate, this procedure can also be reversed, so that the auxiliary base is first added to the reaction mixture from the first synthesis step and the halosilane is then metered in.
- the halosilanes of formula (VI) are used in such a way that an equimolar amount of halide residues is present to the silanol residues on the polyorganosiloxane species from the first reaction step.
- the reaction of the halosilanes of formula (VI) with the silanol radicals of the polyorganosiloxane species from the first reaction step is preferably carried out at a temperature of at least -20°C, particularly preferably at least 0°C, in particular at least 10°C.
- the maximum permissible temperature also results from the boiling point of the solvent used and of the halosilanes of formula (VI), wherein the reaction temperature preferably does not exceed 200°C, particularly preferably 175°C, in particular 150°C.
- the reaction mixture can be cooled or heated as required, and individual reaction components can be must be adjusted to temperature beforehand before they are reacted with one another, e.g. in order to be able to use the heat of reaction.
- the process can be carried out batchwise in stirred reactors or continuously in column, loop, fluidized bed or tubular reactors. Any low molecular weight siloxanes formed during the reaction can be separated from the reaction mixture by distillation if required.
- the halide salts formed during the reaction can be decanted, filtered off or centrifuged off, or dissolved in water and separated off.
- the amount of solvent already present can be adjusted as required, for example in order to facilitate phase separation by adjusting density differences, or further solvents can be added whose solubility or miscibility with water is as low as possible, in particular a maximum of 5% by weight at 25°C.
- Any excess halosilane of formula (VI) is preferably removed by distillation prior to aqueous workup. This prevents the presence of an aqueous acidic solution, which could potentially lead to the formation of silanol groups on the polyorganosiloxane.
- the second reaction step is preferably carried out under exclusion of moisture, i.e. in a dried atmosphere or under reduced pressure, particularly preferably under inert gas such as argon, nitrogen, carbon dioxide or lean air, preferably at 900 to 1100 hPa.
- inert gas such as argon, nitrogen, carbon dioxide or lean air
- Particularly suitable aprotic solvents for both the first and second steps are aromatic hydrocarbon solvents such as benzene, toluene, o-xylene, m-xylene, p-xylene, ethylbenzene or mixtures thereof.
- aromatic hydrocarbon solvents such as benzene, toluene, o-xylene, m-xylene, p-xylene, ethylbenzene or mixtures thereof.
- aliphatic or cycloaliphatic solvents, as well as linear or cyclic ethers can also be used if necessary.
- the suitability of the solvent depends on its solubility for the resulting polyorganosiloxanes. The solvent must dissolve the resulting polyorganosiloxane sufficiently well and must not be miscible with water, i.e., it must not be able to dissolve more than 5 wt.% water itself and must not participate in the reaction.
- Aromatic solvents best meet the above conditions and are therefore preferred.
- disiloxanes which are typically used as symmetrical disiloxanes, to reduce the number of silanol groups is not excluded by the invention.
- disiloxanes cleave in the presence of acids by breaking the Si-O-Si bond, the acids are typically used as an aqueous preparation, which would intentionally introduce water into the second step of the synthesis. The tendency to recreate silanol groups cannot be ruled out, and the second step would no longer be anhydrous, reducing its efficiency.
- the polyorganosiloxanes of formula (I) are chemically curable, meaning they can be cured by a chemical reaction to form a crosslinked, insoluble network. Curing occurs via the olefinically unsaturated groups described above. Typically, either a radical polymerization reaction is used for curing or, if in addition to the olefinically or acetylenically unsaturated groups, unsaturated functional groups also contain silicon-bonded hydrogen as a residue, a hydrosilylation curing.
- the polyorganosiloxanes of formula (I) all possess olefinic functional groups, through which they are chemically crosslinkable.
- Possible chemical crosslinking reactions include the known reactions according to the prior art, in particular radical crosslinking, which can be initiated using suitable radiation sources such as UV light or by unstable chemical compounds that decompose into radicals.
- Addition crosslinking is carried out, for example, by hydrosilylation of the olefinically unsaturated group with an Si-H function in the presence of a suitable hydrosilylation catalyst.
- a sufficient amount of functional groups must be present. At least 1.0 functional groups on average must be present per polyorganosiloxane molecule used according to the invention in order to achieve sufficient curing; preferably, at least 1.1 functional groups on average, in particular at least 1.2 functional groups are present per polyorganosiloxane molecule according to the invention.
- the functional groups can be different, so that, for example, some of the functional groups are an Si-H group and another part of the functional groups represents an olefinically unsaturated group that is radically curable or hydrosilylatable.
- Other combinations of complementary functional groups are also conceivable, where complementary means that the selected combinations of functional groups can react with one another.
- Suitable initiators for starting radical polymerization include, in particular, examples from the field of organic peroxides, such as di-tert-butyl peroxide, dilauryl peroxide, dibenzoyl peroxide, dicumyl peroxide, cumyl peroxyneodecanoate, tert-butyl peroxyneodecanoate, tert-amyl peroxypivalate, tert-butyl peroxypivalate, tert-butyl peroxyisobutyrate, tert-butyl peroxy-3,5,5-trimethylhexanoate, tert-butyl cumyl peroxide, tert-butyl peroxyacetate, tert-butyl peroxybenzoate, 1,1-ditert-butylperoxycyclohexane, 2,2-di(tert-butylperoxy)butane, bis(4-tert-butylcyclohexyl)peroxy
- initiator or initiator mixtures for radical reactions can also be used.
- the suitability of a The choice of an initiator or initiator mixture for radical reactions depends on its decomposition kinetics and the requirements to be met. With sufficient consideration of these general conditions, the expert will be able to select a suitable initiator.
- catalysts are compounds or complexes of the group of noble metals containing platinum, ruthenium, iridium, rhodium and palladium, preferably metal catalysts from the group of platinum metals or compounds and complexes from the group of platinum metals.
- metal catalysts from the group of platinum metals or compounds and complexes from the group of platinum metals.
- metallic and finely divided platinum which can be on supports such as silicon dioxide, aluminum oxide or activated carbon, compounds or complexes of platinum such as platinum halides, e.g.
- PtCl 4 H 2 PtCl 6 x6H 2 O, Na 2 PtCl 4 x4H 2 O, platinum-olefin complexes, platinum-alcohol complexes, platinum-alcoholate complexes, platinum-ether complexes, platinum-aldehyde complexes, platinum-ketone complexes, including reaction products of H 2 PtCl 4 x6H 2 O and cyclohexanone, platinum-vinyl-siloxane complexes, such as platinum-1,3-divinyl-1,1,3,3-tetramethyldisiloxane, with or without detectable inorganically bound halogen, bis-(gamma-picoline)platinum chloride, trimethylenedipyridineplatinum chloride, Dicyclopentadiene platinum dichloride, dimethylsulfoxyethenylplatinum(II) dichloride, cyclooctadiene platinum dichloride, norbornadiene platinum
- hydrosilylation catalysts This list is illustrative and not limiting.
- the development of hydrosilylation catalysts is a dynamic field of research that continually produces new, effective species that can naturally also be used in this context.
- the hydrosilylation catalyst is preferably a compound or complex of platinum, preferably platinum chlorides and platinum complexes, in particular platinum-olefin complexes and particularly preferably platinum-divinyltetramethyldisiloxane complexes.
- the hydrosilylation catalyst is used in amounts of 2 to 250 ppm by weight, preferably in amounts of 3 to 150 ppm, in particular in amounts of 3 to 50 ppm.
- the polyorganosiloxanes of formula (I) are bonded to a metal substrate in a third step.
- the polyorganosiloxanes of formula (I) are particularly suitable for use as binders and/or adhesion promoters for the production of metal-clad laminates, particularly for electronic applications, especially for metal-clad laminates, and especially for use in high-frequency applications, especially those operating at frequencies of 1 GHz and above. Particular preference is given to the production of metal-clad electrical laminates, such as those used for the manufacture of printed circuit boards in electronic devices, particularly for high-frequency applications.
- Said metal-clad electrical laminates may, but do not have to, contain reinforcing materials. This means that they may, for example, contain reinforcing fabrics such as fiber fabrics or nonwovens, or they may be free of them. If a reinforcing material is included, it is preferably arranged in layers. A reinforcing layer can be composed of a variety of different fibers.
- Such reinforcing layers help to control shrinkage behavior and provide increased mechanical strength.
- the fibers forming this layer can be selected from a wide variety of options.
- Non-limiting examples of such fibers include glass fibers, such as E-glass fibers, S-glass fibers, and D-glass fibers; silica fibers; polymer fibers, such as polyetherimide fibers, polysulfone fibers, polyetherketone fibers, polyester fibers, polycarbonate fibers, aromatic polyamide fibers, or liquid crystalline fibers.
- the fibers can have a diameter of 10 nm to 10 ⁇ m.
- the reinforcing layer has a thickness of at most 200 ⁇ m, preferably at most 150 ⁇ m.
- a preferred application is the use of the polyorganosiloxanes of formula (I) as binders or cobinders together with organic binders for the production of metal-clad laminates of glass fiber composites for the further production of printed circuit boards.
- the preferred metal is copper.
- polyorganosiloxanes of formula (I) can be used as the sole binder. They can also be used blended with organic monomers, oligomers, and polymers.
- Organic monomers, oligomers and polymers typically used for this purpose include polyphenylene ethers, bismaleimides, bismaleimide triazine copolymers, hydrocarbon resins, both aliphatic such as polybutadiene, and aromatic such as polystyrene, as well as hybrid systems which have both aliphatic and aromatic character, such as styrene-polyolefin copolymers, the form of the copolymers again being fundamentally not restricted, epoxy resins, cyanate ester resins and optionally others, the selection being illustrative and not restrictive.
- Preferred organic monomers, oligomers, and polymers are oligomeric and polymeric polyphenylene ethers, monomeric, oligomeric, and polymeric bismaleimides, oligomeric and polymeric hydrocarbon resins, and bismaleimide triazine copolymers.
- the organic monomers, oligomers, and polymers can optionally be used in admixture with one another.
- the proportion of organic monomers, oligomers and polymers in the preparations with the polyorganosiloxanes of the formula (I), if the organic components are used, is between 10 and 90% based on the mixture of the polyorganosiloxanes of the formula (I) and the organic monomers, oligomers and polymers 100%, preferably 20 - 90%, in particular 30 - 80%.
- both the polyorganosiloxanes of formula (I) and the mixtures thereof with organic monomers, oligomers or polymers can be dissolved in further organic monomers, optionally with olefinically or acetylenically unsaturated groups, as reactive diluents, such as styrene, alpha-methylstyrene, para-methylstyrene and vinylstyrene, chloro- and bromostyrene.
- typical non-reactive solvents for dissolving the polyorganosiloxanes of formula (I) and optionally mixtures thereof with organic monomers, oligomers and Polymers are used, such as, for example, aliphatic or aromatic solvents such as aliphatic mixtures with certain boiling ranges, toluene, xylene, ethylbenzene or mixtures of the same aromatics, ketones such as acetone, methyl ethyl ketone, cyclohexanone, carboxylic acid esters such as ethyl acetate, methyl acetate, ethyl formate, methyl formate, propionic acid methyl ester, propionic acid ethyl ester, wherein good solubility in particular of the mixtures of polyorganosiloxanes of the formula (I) with organic monomers, oligomers and polymers is most easily achieved in aromatic solvents such as toluene, xylene, ethylbenz
- polyorganosiloxanes of formula (I) are used in combination with an organic oligomer or polymer, or mixtures thereof, it is essential that polyorganosiloxanes of formula (I) are used that are compatible with the organic components of choice and do not lead to phase separation. In these cases, polyorganosiloxanes of formula (I) with a higher phenyl content should generally be used, since phenyl groups increase compatibility with the organic components.
- polyorganosiloxanes of formula (I) with a higher aromatic content should be used, with both the bridging aromatic groups and aromatic substituents terminally bonded to silyl units contributing to the compatibility adjustment.
- the exact amount of aromatic groups required to adjust the compatibility of the polyorganosiloxanes of formula (I) with a specific selection of organic binders must be determined depending on the selection of organic binders.
- the compatibility of one or more polyorganosiloxanes of formula (I) with one or more organic oligomers or polymers can be easily determined by mixing a mixture of the organic binder(s) with the polyorganosiloxane(s) of formula (I), advantageously in a solvent that dissolves all selected components.
- the solvent is then removed by state-of-the-art methods, for example by distillation or spray drying, and the resulting residue is evaluated visually or with the aid of microscopic, optionally electron microscopic, methods.
- Compatible mixtures can be recognized by the fact that no silicone domains separate from the organic components and are recognizable as a separate phase.
- additives which may optionally also include silanes, such as antifoam and deaerating agents, wetting and dispersing agents, levelling agents, compatibilizers, adhesion promoters, curing initiators, catalysts, stabilizers, fillers including pigments, Dyes, inhibitors, flame retardants, and crosslinking aids are permitted according to the invention, and the selection of such components is fundamentally unrestricted.
- compatibility tests for suitable miscibility compatibility tests with regard to reactivity may also be required to prevent premature gelling and ensure that sufficiently rapid polymerization or copolymerization of all components is achieved during curing. Tests for adequate wetting and, if necessary, other properties must be observed and taken into account when developing the formulation.
- fillers examples include ceramic fillers such as silicas, for example precipitated silicas or pyrogenic silicas, which can be both hydrophilic and hydrophobic and are preferably hydrophobic and which can also be functionally and optionally reactively provided with organic groups on their surface, quartz, which can optionally be surface-treated or surface-functionalized so that it can carry reactive functional groups on the surface, aluminum oxides, aluminum hydroxides, calcium carbonate, talc, mica, clay, kaolin, magnesium sulfate, carbon black, titanium dioxide, zinc oxides, antimony trioxide, barium titanate, strontium titanate, corundum, wollastonite, zirconium tungstate, ceramic hollow spheres, aluminum nitride, silicon carbide, beryllium oxide, magnesium oxide, magnesium hydroxide, solid glass spheres, hollow glass spheres and boron nitride.
- ceramic fillers such as silicas, for example precipitated silicas or pyrogenic silicas, which can be both hydrophil
- Core-shell particles made of various materials can be used as further fillers, such as silicone resin spheres coated with silica on the surface and polymer-coated elastomer particles, whereby the elastomer particles can optionally also be silicone elastomers and a typical example for the surface coating of such an elastomer particle is a polymethyl methacrylate shell.
- the ceramic fillers preferably have particle sizes, expressed as a D 90 value, of 0.1 ⁇ m to 10 ⁇ m. Fillers are preferably present in amounts of 0.1 to 60 weight percent, preferably 0.5 to 60 weight percent, in particular 1 to 60 weight percent, based on the total binder formulation consisting of binder(s), reactive monomers, additives, and fillers as 100%. This means that the amount of any non-reactive solvent used is not counted.
- fillers those that are thermally conductive are particularly noteworthy. These include aluminum nitride, boron nitride, silicon carbide, diamond, graphite, beryllium oxide, zinc oxide, zirconium silicate, magnesium oxide, silicon oxide, and aluminum oxide.
- the binder preparations can contain flame-retardant additives in an amount of usually 5 to 25 percent by weight.
- flame-retardant additives in an amount of usually 5 to 25 percent by weight.
- Polysilsesquioxanes and siloxanes are known to exhibit flame-retardant properties, and it is part of the prior art that they are themselves used as flame-retardant additives. It is therefore a particular advantage of the present invention that it is possible to combine the function of the binder with the function of flame retardancy.
- the amount of flame-retardant additives can be reduced.
- the amount of flame-retardant additives preferably only 0 to 10 percent by weight, particularly preferably 0 to 8 percent by weight, in particular 0 to 5 percent by weight, ie it is possible to dispense with the use of a flame-retardant additive when using the polyorganosiloxanes of the formula (I), depending on the selection of the organopolysiloxane and the amount used.
- Typical examples of flame-retardant additives are hydrates of the metals Al, Mg, Ca, Fe, Zn, Ba, Cu, or Ni, and borates of Ba and Zn.
- the flame-retardant additives can be surface-treated and may optionally contain reactive groups on the surface.
- the flame-retardant additives can also be halogenated organic flame-retardant additives, such as hexachloroendomethylenetetrahydrophthalic acid, tetrabromophthalic acid, or dibromoneopentyl glycol.
- flame-retardant additives examples include melamine cyanurate, phosphorus-containing components such as phosphinates, diphosphinates, phosphazenes, vinylphosphazenes, phosphonates, phosphaphenantrene oxides, and fine-grained melamine polyphosphates.
- brominated flame-retardant additives include bispentabromophenylethane, ethylenebistetrabromophthalimide, tetradecabromodiphenoxybenzene, decabromodiphenyl oxide, and brominated polysilsesquioxanes.
- Some flame-retardant additives enhance each other's effectiveness synergistically. This is the case, for example, with the combination of halogenated flame retardants with antimony trioxide.
- antioxidants include antioxidants, stabilizers against degradation due to weathering, lubricants, plasticizers, coloring agents, phosphorescent or other agents for the purpose of marking and traceability and antistatic agents.
- the polyorganosiloxanes of formula (I) are crosslinked in a fourth step.
- Crosslinking aids used include, in particular, polyunsaturated, radically curable or hydrosilylatable monomers and oligomers, as illustrated in the following non-limiting examples. These include, for example, diolefinically unsaturated components such as, for example, symmetrically olefinically unsaturated disubstituted disiloxanes, such as 1,1,3,3-tetramethyl-1,3-divinyldisiloxane, 1,1,3,3-tetramethyl-1,3-dipropylmethacryloyldisiloxane, diolefinically unsaturated disubstituted organic monomers or oligomers, for example, diallyl-, divinyl-, diacryloyl-, or dimethacryloyl-substituted, such as conjugated and nonconjugated dienes, such as 1,9-decadiene and 1,3-butadiene.
- diolefinically unsaturated components such as, for
- This also includes triply olefinically unsaturated monomers or oligomers such as 1,2,4-trivinylcyclohexane, triallyl cyanurates or triallyl isocyanurates, tri(meth)acrylates, such as trimethylolpropane trimethacrylate.
- triply olefinically unsaturated monomers or oligomers such as 1,2,4-trivinylcyclohexane, triallyl cyanurates or triallyl isocyanurates, tri(meth)acrylates, such as trimethylolpropane trimethacrylate.
- This also includes four-fold unsaturated substituted monomers and oligomers such as 2,4,6,8 -tetramethyl-2,4,6,8-tetravinylcyclotetrasiloxane, 2,4,6,8-tetraphenyl-2,4,6,8-tetravinylcyclotetrasiloxane, 2,2-bis[[(2-methyl-1-oxoallyl)oxy]methyl]-1,3-propanediylbismethacrylate ( pentaerythritol tetramethacrylate), tetraallyl orthosilicate, tetraallyl-cia,cis,cis,cis-1,2,3,4-cyclopentanetetracarboxylate, tetraallylsilanes, glyoxalbis(diallylacetal).
- substituted monomers and oligomers such as 2,4,6,8 -tetramethyl-2,4,6,8-tetravinylcyclotetrasiloxane
- multiply Si-H functional components can also act as crosslinkers, such as 1,1,3,3-tetramethyl- 1,3-disiloxane, 2,4,6,8 -tetramethylcyclotetrasiloxane, 1,4-bis(dimethylsilyl)benzene or multi-chain and/or terminal Si-H functional oligo- and polyorganosiloxanes.
- Suitable catalysts or initiators for the radical curing of binder preparations made from polyorganosiloxanes of formula (I) and organic monomers, oligomers, and polymers are the same as those already mentioned above, i.e., in particular, peroxides.
- other radical initiators are suitable for initiating the radical curing of both the polyorganosiloxanes of formula (I) alone and the described binder preparations, such as azo components such as ⁇ , ⁇ 'azobis(isobutyronitrile), redox initiators such as combinations of peroxides such as hydrogen peroxide and iron salts, or azides such as acetyl azide.
- the polyorganosiloxanes of formula (I) or the preparations containing them can be used for the application according to the invention both in solvent-free and solvent-based forms. They are generally used as solvent-based preparations to facilitate the homogeneous distribution of all components of the formulation and the wetting and saturation of any reinforcing layer used.
- a reinforcing layer is generally included. This is preferably a glass fiber fabric. The saturation of the reinforcing layer can be achieved by impregnating the preparation.
- Various technical solutions are available for this, optionally including continuous processes, and their selection for producing the metal-clad laminates according to the invention is in no way restricted.
- Non-limiting examples of application techniques include dipping, optionally of webs of the reinforcing material via roller systems in continuous processes, spraying, flooding, doctoring, etc.
- An advantage of the present invention is that all available technologies can be applied without restriction or modification, and no special new process is required for the use of the polyorganosiloxanes of formula (I).
- the present invention is fully within the available state of the art in the production of metal-clad laminates. What is new is the use of the polyorganosiloxanes of formula (I) for the production of the metal-clad laminates in question, which was previously unknown.
- Impregnation is followed by a drying step in which any solvent used is removed.
- State-of-the-art methods are also used for the drying process. These include, in particular, thermally induced evaporation with or without vacuum.
- suitable conditions such as cooling
- storable composite materials are obtained that can be further processed at a later date if necessary.
- the binder preparation is polymerized using state-of-the-art methods. Any initiators used for the radical polymerization are heated above their decomposition temperature so that they decompose to form radicals and initiate the radical polymerization of the binder preparation. Radiation curing methods are also generally applicable.
- hydrosilylation curing is used instead of radical polymerization, a temperature must be applied in this step which is suitable for curing the inhibitor used for the hydrosilylation catalyst. deactivate and release the catalytic activity of the hydrosilylation catalyst.
- This step is generally carried out at an elevated temperature of preferably 100 to 390°C, more preferably 100 to 250°C, especially 130 to 200°C, with the temperature being effective for a time of preferably 5 to 180 minutes, more preferably 5 to 150 minutes, especially 10 to 120 minutes. Furthermore, it is customary to apply elevated pressure during this step. Typical pressures are in the range of 1 to 10 MPa, more preferably 1 to 5 MPa, especially 1 to 3 MPa.
- the lamination of the composite material with a conductive metal layer occurs in this second step by applying a layer of at least one selected metal to one or both sides of the composite material consisting of the reinforcement layer and binder preparation before curing.
- Particularly suitable conductive metals are at least one of the following: copper, stainless steel, gold, aluminum, silver, zinc, tin, lead, and transition metals.
- the thickness of the conductive layer, its shape, size, or surface texture are not fundamentally restricted.
- the conductive metal layer preferably has a thickness of 3 to 300 ⁇ m, particularly preferably 3 to 250 ⁇ m, in particular 3 to 200 ⁇ m.
- the thickness of the two layers of at least one type of conductive metal, if two layers are used, can vary and does not have to be identical. It is particularly preferred that the conductive metal is copper, and that in the case where two conductive Layers of conductive metal are used, both layers being copper.
- the conductive metal is preferably used in the form of a foil made of the respective metal.
- the average roughness Ra of the metal foil used is preferably at most 2 ⁇ m, more preferably at most 1 ⁇ m, in particular at most 0.7 ⁇ m.
- various methods according to the prior art can be used if necessary, such as the use of an adhesion-promoting layer, the electroplating deposition of the metal layer on the composite of binder preparation and reinforcing layer, or vapor deposition.
- the layer of conductive metal can sit directly on the composite of binder preparation and reinforcing layer or be connected to it by an adhesion-promoting layer.
- the production of a layer from the binder preparation containing the polyorganosiloxanes of formula (I) is carried out by depositing a layer of binder preparation on a carrier, such as a release film or release plate.
- a carrier such as a release film or release plate.
- any material from which the dried or cured binder preparation can later be removed is suitable for the carrier, such as polytetrafluoroethylene, polyester, and the like.
- the removability and film-forming properties on the respective carrier material must be determined individually depending on the binder composition. The statements made regarding Procedures remain equally valid for this gain-free variant.
- Multilayer structures can be created from the reinforced or unreinforced composite materials from the first step and the laminated composite materials from the second step. For example, stacking multiple layers of the composite materials from the first step alternately with the laminated laminates from the second step. The uncured composite materials from the first step are then cured in a process that essentially corresponds to the procedure for producing metal-clad laminates. To create thicker layers, multiple layers of the reinforced or unreinforced composites from the first step can also be stacked one on top of the other in direct succession.
- the polyorganosiloxanes of formula (I) can be used not only for the production of metal-clad laminates but also in corrosion-protective preparations, in particular for use for the purpose of corrosion protection at high temperatures.
- the polyorganosiloxanes of formula (I) and preparations containing them can also be used for the corrosion protection of reinforcing steel in reinforced concrete. Corrosion-inhibiting effects in reinforced concrete are achieved both when the polyorganosiloxanes of formula (I) and preparations containing them are incorporated into the concrete mix before it is formed and cured, and when the polyorganosiloxanes of formula (I) or preparations containing them are applied to the surface of the concrete after the concrete has cured.
- Examples of applications in which the polyorganosiloxanes of formula (I) can be used to manipulate the properties described above are the production of coating materials and impregnations and the coatings and coverings obtainable therefrom on substrates such as metal, glass, wood, mineral substrates, synthetic and natural fibers for the production of textiles, carpets, floor coverings, or other goods producible from fibers, leather, plastics such as films, and molded parts.
- substrates such as metal, glass, wood, mineral substrates, synthetic and natural fibers for the production of textiles, carpets, floor coverings, or other goods producible from fibers, leather, plastics such as films, and molded parts.
- the polyorganosiloxanes of formula (I) can also be used in preparations as additives for the purposes of defoaming, promoting flow, imparting hydrophobicity, hydrophilizing, filler and pigment dispersion, filler and pigment wetting, substrate wetting, promoting surface smoothness, and reducing adhesion and sliding resistance on the surface of the cured composition obtainable from the additive-containing preparation.
- Polyorganosiloxanes of formula (I) can be incorporated into elastomer compositions in liquid or cured solid form. They can be used for reinforcement or to improve other performance properties, such as controlling transparency, heat resistance, yellowing tendency, or weathering resistance.
- the devices are commercially available laboratory devices, as they are offered for sale by numerous device manufacturers.
- Me 2 means two methyl radicals.
- PPE stands for polyphenylene ether.
- HCl means hydrogen chloride
- viscosities are determined by rotational viscometric measurement according to DIN EN ISO 3219. Unless otherwise stated, all viscosity data apply at 25°C and normal pressure of 1013 mbar.
- the refractive indices are determined in the wavelength range of visible light, unless otherwise stated, at 589 nm at 25°C and normal pressure of 1013 mbar according to the standard DIN 51423.
- the transmission is determined by UV-VIS spectroscopy.
- a suitable instrument is, for example, the Analytik Jena Specord 200.
- the measurement parameters used are: Range: 190 - 1100 nm, Step size: 0.2 nm, Integration time: 0.04 s, Measurement mode: Step mode.
- the reference measurement (background) is performed.
- a quartz plate, attached to a sample holder (dimensions of the quartz plate: HxW approx. 6 x 7 cm, thickness approx. 2.3 mm), is placed in the sample beam path and measured against air.
- a quartz plate with a sample applied to it (layer thickness of the sample applied approx. 1 mm) is placed in the sample beam path and measured against air. The internal calculation against the background spectrum provides the transmission spectrum of the sample.
- the molecular compositions are determined by nuclear magnetic resonance spectroscopy (for terminology see ASTM E 386: High-resolution nuclear magnetic resonance spectroscopy (NMR): Terms and Symbols), measuring the 1 H nucleus and the 29 Si nucleus.
- D 1 5 s
- SFO 1 500 , 13 MHz
- O 1 6 , 175 ppm
- Solvent C6D6 99.8%d/CCl4 1:1 v/v with 1 wt% Cr(acac) 3 as relaxation reagent
- Sample concentration approx. 2 g / 1.5 ml solvent in 10 mm NMR tubes
- Spectrometer Bruker Avance 300
- Probe head 10 mm 1H/13C/15N/29Si glass-free QNP probe head (Bruker)
- Molecular weight distributions are determined as weight average Mw and number average Mn using gel permeation chromatography (GPC or size exclusion chromatography (SEC)) with a polystyrene standard and a refractive index detector (RI detector). Unless otherwise stated, THF is used as the eluent and DIN 55672-1 is applied. Polydispersity is the quotient Mw/Mn.
- the glass transition temperature is determined by differential scanning calorimetry (DSC) according to DIN 53765, perforated crucible, heating rate 10 K/min.
- Particle sizes were measured using the dynamic light scattering (DLS) method, including zeta potential determination.
- DLS dynamic light scattering
- the following tools and reagents were used for the determination: Polystyrene cuvettes 10 x 10 x 45 mm, disposable Pasteur pipettes, ultrapure water.
- the sample to be measured is homogenized and filled into the measuring cuvette without bubbles.
- the measurement is carried out at 25°C after an equilibration time of 300s with high resolution and automatic measurement time setting.
- D(50) is to be understood as the volume-averaged particle diameter at which 50% of all measured particles have a volume-averaged diameter smaller than the stated value D(50).
- the dielectric properties are determined according to IPC TM 650 2.5.5.13 using a Keysight/Agilent E8361A network analyzer using the split-cylinder resonator method at 10 GHz.
- micro-/nanostructure was characterized by light microscopy and transmission electron microscopy.
- the adhesion of the metal layers laminated onto the composite layers with or without reinforcement material was determined according to method IPC-TM 650 2.4.8 "Peel Strength of Metallic Clad Laminates" in the "as received” version, ie without thermal stress or exposure.
- a 35 ⁇ m copper foil, mass 285 ⁇ 10 g/m 2 , surface roughness Rz ⁇ 8 ⁇ m, mean roughness Ra ⁇ 0.4 ⁇ m was laminated on both sides to a composite layer of 100 ⁇ m thickness, with 200°C, 2.0 MPa, 30 mm Hg column acting for 180 min for curing and lamination.
- a mixture of 1267.8 g (6 mol) of phenyltrichlorosilane, 372.6 g (1.5 mol) of 3-(trimethoxysilyl)propyl methacrylate, and 780 g of xylene is added to a mixture of 3600 g of water over a period of 4 hours.
- the reaction of the chlorosilane in water is exothermic and produces hydrochloric acid, which dissolves in the water. Care is taken to ensure that the temperature does not exceed 50°C due to the exothermic temperature increase, and the dosing rate is reduced if necessary to avoid exceeding this temperature limit.
- reaction mixture is stirred for 15 minutes and then turned off.
- the reaction mixture separates into a hydrochloric acid aqueous phase, which sits at the bottom of the reaction vessel, and an organic silicone phase, which sits at the top.
- the aqueous phase is drained off.
- aqueous phase settles to the top, wash with a 10% sodium chloride aqueous solution instead of demineralized water, or add 100 g of sodium chloride, stir again for 30 min, and then repeat the phase separation.
- the organic phase is then distilled at ambient pressure in a water separator until no more water separates, i.e. the organic phase is technically anhydrous.
- the residual water content of the organic preparation is determined by Karl Fischer titration and is 856 ppm.
- the reaction mixture is allowed to cool to 40°C, and then 318 g (3.2 mol) of dimethyldichlorosilane are added, followed by 261 g (3.3 mol) of pyridine.
- the first addition takes 30 minutes, the second 45 minutes. An exothermic temperature rise is observed. Here, too, the temperature is limited to 50°C by adjusting the addition rate.
- the mixture is stirred for 60 minutes to complete the reaction.
- the mixture is washed three times with one liter of deionized water each time and the aqueous phase is separated as described above.
- the residual HCl content in the organic phase is ⁇ 20 ppm.
- the solvent content is reduced by distillation, whereby a Solid content of 80% resin, i.e. the final resin solution consists of 20% xylene and 80% polyorganosiloxane.
- Methoxy groups are not detectable by NMR.
- the residual silanol content is 0.05 weight percent, determined by 1 H NMR spectroscopy.
- This product is hereinafter referred to as 1.1.
- Synthesis Example 2 Preparation of a silphenylene-bridged organopolysiloxane by the process according to the invention and comparison with a non-inventive procedure which is hydrolytic in both steps.
- 1,4-Bis(dimethoxyphenylsilyl)benzene is obtained by following the given literature procedure according to "2.2. Synthesis of the 1,4-Bis(Dimethoxyphenylsilyl)Benzene (BDMPD)" Trimethoxyphenylsilane is reacted with a Grignard reagent obtained from 1,4-dibromobenzene. The structure was confirmed by 1 H NMR spectroscopy and comparison with the cited literature.
- the dosing time is 4 hours.
- This product is hereinafter referred to as 2.1.
- the following hydrolytic procedure is carried out to reduce the silanol groups, which are US 2018022053 is not mentioned, but could in principle fall within the scope of the invention, since the number of stages of the hydrolytic process is not restricted there.
- anhydrous initial charge from the first reaction step 200 g of water are added to the previously distilled xylene reaction mixture. Then, 265.1 g (2.2 mol) of vinyldimethylchlorosilane are slowly added, adjusting the metering rate so that the reaction temperature (internal temperature in the reaction vessel) is limited to below 50°C. After the addition is complete, stirring is continued for 60 minutes without heating or cooling in order to fully complete the reaction of the silanol groups with the vinyldimethylchlorosilane or the tetramethyldivinyldisiloxane that has formed from it.
- aqueous phase is separated as described above and then washed three times with one liter of water each time, as described above. If necessary, phase separation can be improved by heating the heating jacket to 60°C with the stirrer turned off. After the washings, the HCl content in the xylene solution is less than 20 ppm.
- the amount of toluene is reduced by distillation in vacuum (20 mbar) at 110°C until a solution of 80% resin in 20% xylene is obtained.
- the vinyldimethylsilane used to reduce the silanol groups partially forms the symmetrical disiloxane, which is removed by distillation during the workup and is converted into the symmetrical disiloxane by the reaction of the chlorosilane with water.
- the HCl formed catalyzes the reaction of the silanol groups, which leads to a reduction in their molecular weight, but through condensation to a significantly higher molecular weight, thus significantly increasing the risk that the polyorganosiloxane obtained from the first step will polymerize into an insoluble product and thus become unusable. This effect is efficiently avoided by the procedure according to the invention.
- the silanol groups are found bound to the PhSiO 3/2 units.
- This product is hereinafter referred to as 2.2.
- the NMR data also reveal the incomplete reaction of the chlorosilane used in the hydrolytic procedure, as the proportion of Me 2 Si(Vi)O 1/2 units would have to be significantly higher for complete reaction into the polyorganosiloxane from the first step. This clearly demonstrates that the anhydrous procedure is superior to the aqueous procedure for the controlled reduction of the polar silanol groups in a robust, controllable and manageable process.
- Synthesis Example 3 Preparation of an organopolysiloxane with an alkylene bridge by the process according to the invention and comparison with an aqueous procedure not according to the invention.
- the dosing time is 4 hours.
- Methoxy groups are not detectable by NMR.
- the proportion of silanol groups was reduced to approximately 0.05 weight percent (determined by 1 H NMR) by post-treatment.
- This product is hereinafter referred to as 3.1.
- the following hydrolytic procedure is carried out to reduce the silanol groups, which are US 2018022053 is not mentioned, but could in principle fall within the scope of the invention, since the number of stages of the hydrolytic process is not restricted there.
- the silanol groups are found bound to the PhSiO 3/2 units.
- This product is referred to as 3.2 below.
- Synthesis Example 4 Preparation of an organopolysiloxane with Si-Si bond by the process according to the invention in comparison with an aqueous procedure not according to the invention.
- the dosing time is 4 hours.
- Methoxy groups are not detectable by NMR.
- the proportion of silanol groups was reduced to approximately 0.05 weight percent (determined by 1 H NMR) by post-treatment.
- This product is referred to as 4.1 below.
- the following hydrolytic procedure is carried out to reduce the silanol groups, which are US 2018022053 is not mentioned, but could in principle fall within the scope of the invention, since the number of stages of the hydrolytic process is not restricted there.
- the silanol groups are found bound to the PhSiO 3/2 units.
- This product is hereinafter referred to as 4.2.
- Application Example 1 Use of the organopolysiloxanes prepared according to the invention and not according to the invention according to Synthesis Examples 1 - 4 for the production of metal-clad laminates.
- the organopolysiloxanes prepared according to Synthesis Examples 1 to 4 and the comparative examples contained therein were used as binders to produce copper-clad laminates with a glass fiber-reinforced composite layer.
- the following starting materials were used: Copper foil: 35 ⁇ m thick copper foil (285 ⁇ 10 g/m 2 ) from Jiangtong-yates Copper Foil Co Ltd, with a surface roughness of Rz ⁇ 8 ⁇ m and a centerline roughness of Ra ⁇ 0.4 ⁇ m, purity ⁇ 99.8%.
- Glass fiber E-glass fiber type 1080 E manufactured by Changzhou Xingao Insulation Materials Co. Ltd. Thickness 0.055 ⁇ 0.012 mm, 47.5 ⁇ 2.5 g/m 2 .
- organopolysiloxanes were used as solutions in xylene.
- the solutions each contained 80% organopolysiloxane and 20% xylene.
- the organopolysiloxanes were treated with 1% by weight of dicumyl peroxide based on the amount added polyorganosiloxane, which was evenly distributed in the resin matrix by stirring.
- Laminates were produced by impregnating 30 x 30 cm glass fiber layers layer by layer with the respective organopolysiloxane, optionally as a xylene solution, using a deaerator roller to ensure that no bubbles were formed.
- the glass fiber layers were placed on a dimensionally stable, flat stainless steel base, onto which a layer of copper foil was applied before the first layer of glass fiber was placed.
- a total of three layers of glass fiber fabric were impregnated one after the other.
- the impregnated fabrics were dried to constant weight at 60°C in a vacuum drying oven at 10 mbar.
- a second layer of copper foil was then applied on top of the impregnated glass fiber layer, and another dimensionally stable stainless steel plate was placed on top.
- the laminate was heated in a heatable press at 2 MPa pressure, for 120 minutes at 200°C and 30 mbar vacuum. Copper-clad laminates with a total thickness of 260 ⁇ 20 ⁇ m are obtained.
- the dielectric properties were determined according to IPC TM 650 2.5.5.13 using a Keysight/Agilent E8361A network analyzer using the split-cylinder resonator method at 10 GHz. The following values were obtained: Organopolysiloxane D k D f 1.1 (according to the invention) 2.78 0.0021 2.1 (according to the invention) 2.89 0.0022 2.2 (not according to the invention) 3.20 0.0040 3.1 (according to the invention) 2.77 0.0023 3.2 (not according to the invention) 3.34 0.0041 4.1 (according to the invention) 2.79 0.0022 4.2 (not according to the invention) 3.36 0.0041
- the D f and D k values of the copper-clad laminates made from the organopolyiloxanes according to the invention are significantly lower than the D f and D k values achieved with the organopolysiloxanes obtained using the prior art procedure. Since the lowest possible dielectric loss factors and dielectric constants are desired for high-frequency applications, the effect of the invention is clearly evident.
- Application Example 2 Use of the organopolysiloxanes prepared according to the invention and those not prepared according to the invention according to Synthesis Examples 1 - 4 for the production of metal-clad laminates via prepregs.
- organopolysiloxanes from Synthesis Examples 1-4 were used as a solution in xylene according to both the inventive and non-inventive procedures, using preparations of 20% xylene and 80% polyorganosiloxane in each case.
- prepregs were produced by impregnating the glass fiber layers as individual layers on a polytetrafluoroethylene film with the resin formulation and then drying them to constant weight in a vacuum drying cabinet. Three layers of impregnated glass fiber fabric produced in this way were then stacked on top of each other on a copper foil, and the stack was sealed with a layer of copper foil. This multilayer structure was pressed and cured between two dimensionally stable stainless steel plates in a vacuum press under the conditions specified in Example 1, analogous to Application Example 1.
- the obtained laminates had thicknesses of 290 ⁇ 20 ⁇ m.
- the D k and D f values obtained for the copper-clad laminates made from the organopolyiloxanes prepared according to the invention are significantly lower than the D f and D k values achieved with the organopolysiloxanes from the comparative examples. Since the lowest possible dielectric loss factors and dielectric constants are desired for high-frequency applications, the effect of the invention is clearly evident.
- the procedure is essentially the same as described in Application Example 2, except that this time organic polymers were mixed with the organopolysiloxanes.
- the final solvent-free mixtures always contained 30 weight percent organopolysiloxane and 70 weight percent organic polymers.
- the polymers were always used in the same ratio. They were dissolved or dispersed in xylene, with 30 parts by weight of SA 9000, 25 parts by weight of B 3000, and 15 parts by weight of triallyl isocyanurate being dispersed with 100 parts by weight of xylene.
- the preparation thus obtained was mixed with the xylene solutions of the organopolysiloxanes according to Application Example 2 in such a way that the specified mixing ratio of The resulting solution contained 30% organopolysiloxane and 70% organic components. These solutions were then used to produce copper-clad laminates over prepregs as described in Application Example 2.
- the obtained laminates had thicknesses of 290 ⁇ 20 ⁇ m.
- the D k and D f values achieved for the copper-clad laminates using the organopolyiloxanes prepared according to the invention are significantly lower than the D f and D k values achieved with the organopolysiloxanes from the comparative examples. Since the lowest possible dielectric loss factors and dielectric constants are desired for high-frequency applications, the effect of the invention is clearly evident.
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Medicinal Chemistry (AREA)
- Polymers & Plastics (AREA)
- Organic Chemistry (AREA)
- Silicon Polymers (AREA)
- Laminated Bodies (AREA)
Description
- Die vorliegende Erfindung betrifft ein Verfahren zur Herstellung von Polyorganosiloxanen, mit dem sichergestellt ist, dass polare Si-O-C-gebundene und Silanolgruppen auf ein Minimum reduziert werden und so die Polyorganosiloxane für Hochfrequenzanwendungen geeignete dielektrische Eigenschaften aufweisen.
- Mit der fortschreitenden Erschließung der Hochfrequenztechnologie für die drahtlose Kommunikation steigt der Bedarf an Materialien, die zu ihrer Realisierung geeignet sind. Dies betrifft alle Bereiche von Materialien wie Kupferfolien, Bindemittel, Glasfasern, etc. Bei den Bindemitteln sind die klassischer Weise für die Herstellung von kupferkaschierten Laminaten bzw. infolge zur Platinenherstellung verwendeten Epoxidharze aufgrund zu hoher dielektrischer Verlustfaktoren nicht mehr einsetzbar. Polytetrafluorethylen, das einen sehr niedrigen dielektrischen Verlustfaktor besitzt und für Hochfrequenzanwendungen unter diesem Aspekt gut einsetzbar ist, besitzt andere Nachteile, insbesondere die schlechte Verarbeitbarkeit und schlechte Haftungseigenschaften, die eine Alternative wünschenswert machen. Polyphenylenether werden derzeit als Bindemittel für dieses Anwendungsgebiet intensiv genutzt, da sie niedrige dielektrische Verlustfaktoren mit guten mechanischen und thermischen Eigenschaften und Wasserabweisung verbinden. Daneben werden derzeit auch andere organische Polymere in den aktuellen Entwicklungstätigkeiten für dieses Anwendungsfeld berücksichtigt, wie beispielsweise Bismaleimidpolymere, Bismaleimid Triazin Copolymere und Kohlenwasserstoffharze, wobei diese Aufzählung durch weitere ergänzt werden könnte.
- Polyorgansiloxane besitzen grundsätzlich exzellente Hitzefestigkeit, Bewitterungsstabilität und Hydrophobie, sind flammfest und verfügen über niedrige dielektrische Verlustfaktoren.
- Diese Eigenschaftsprofile qualifizieren sowohl die genannten organischen Polymere als auch die Polyorganosiloxane für den Einsatz als Bindemittel für die Herstellung von hochfrequenzfähigen kupferkaschierten Laminaten und Bauteilen, wie Platinen und Antennen. Daher ist es naheliegend, die positiven Eigenschaften dieser Materialklassen zu vereinen, um ihre Leistungsfähigkeit symbiotisch zu erhöhen. Entsprechende Versuche sind bereits im Stand der Technik dokumentiert.
- Polare Substituenten in den Polyorganosiloxanen sind dabei unerwünscht, da sie den dielektrischen Verlustfaktor in die Höhe treiben. Gemäß Stand der Technik werden Polyorganosiloxane vorzugsweise durch einen hydrolytischen Kondensationsprozess hergestellt. Dabei werden gegebenenfalls auch Alkohole mitverwendet. Siehe hierzu beispielsweise: Kombinationen aus Polyorganosiloxanen und Polyphenylenethern zur Verbesserung der Flammfestigkeit werden in
US 6258881 beschrieben. Hierfür eigenen sich insbesondere feste Polyorganosiloxane mit einer bestimmten Partikelgröße. - Weitere Beispiele für die Verwendung von Zusammensetzungen aus physikalischen Mischungen von Polyphenylenethern mit Polyorganosiloxanen zur Verbesserung spezifischer Eigenschaften finden sich in
US 3737479 (Verbesserung der Schlagzähigkeit),US 5834585 (Mischungen aus chemisch härtbaren Polyphenylenethern mit verbesserter Verarbeitbarkeit),US 2004/0138355 (Verbesserung der Flammfestigkeit durch Abmischungen mit geschlossenen und teilgeöffneten Silsesquioxan Käfigstrukturen),US 3960985 (Verbesserung der thermischen Stabilität von Gemischen aus Polyphenylenethern mit alkenylaromatischen Polymeren durch Zusatz geringer Mengen kettenständig Si-H-funktioneller Polydimethylsiloxane). - Diese Beispiele belegen das Interesse und die grundsätzliche Verwendbarkeit von Polyorganosiloxanen als Additive und Cobindemittel für Hochfrequenzanwendungen.
-
US 2016/0244610 beschreibt Zusammensetzungen aus Mischungen von olefinisch ungesättigten MQ-Harzen mit ungesättigt modifizierten Polyphenylenethern, wobei durch die Verwendung des MQ-Harzes die dielektrischen und die thermischen Eigenschaften der Polyphenylenether verbessert werden sollen. Allerdings weisen die Beispiele inUS 2016/0244610 recht hohe dielektrische Verlustfaktoren der erfindungsgemäßen Zusammensetzungen auf. - Da in der Erläuterung des technologischen Umfeldes, in
US 2016/0244610 in besonderer Weise auf die künftige Entwicklung der Kommunikationstechnologie Bezug genommen wird, muss die Erfindung in Relation zu den Anforderungen dieses Umfeldes betrachtet und bewertet werden. - Betreffend die Anforderung und bereits erreichten Leistungsfähigkeit heutiger Materialien mit Eignung für den Einsatz für 5G Anwendungen sei auf
US 2020/369855 verwiesen. InUS 2016/0244610 wird ausgeführt und auch beansprucht, dass die erfindungsgemäßen Polyorganosiloxane durch einen hydrolytischen Prozess aus den Monomeren hergestellt werden. Für diesen Prozess wird zusätzlich Alkohol als Lösemittel und alkoxylierte Vorstufen als Reagenzien eingesetzt. - Da es in
US 2016/0244610 versäumt wird die erhaltenen MQ-Harze analytisch zu beschreiben, sei an dieser Stelle aufUS 5548053 als einen nachvollziehbareren Stand der Technik hingewiesen, der die Synthese von MQ-Harzen in einem hydrolytischen Prozess beschreibt. Das besondere des Prozesses gemäßUS 5548053 besteht dabei darin, dass die MQ-Harze in einem zweistufigen Verfahren hergestellt werden, um im zweiten Schritt die Zahl der Restsilanolgruppen zu reduzieren. Die sonstige Vorgehensweise ist prinzipiell zur Vorgehensweise in den Beispielen gemäßUS 2016/0244610 vergleichbar. - Da die zweite Stufe des Prozesses gemäß
US 5548053 inUS 2016/0244610 nicht angewendet wird, ist auch der Effekt der Reduzierung der Silanolgruppen wie inUS 5548053 erzielt, inUS 2016/0244610 nicht zu erwarten. Damit ist von einer höheren Silanolgruppenzahl inUS 2016/0244610 auszugehen als inUS 5548053 angegeben. Trotz der gezielten Reduzierung der Silanolgruppen durch das erfindungsgemäße Verfahren ausUS 5548053 bleiben substanzielle Mengen von Alkoxygruppen erhalten, die ebenfalls Si-O-C-gebundene polare Gruppen sind und der Erzielung eines niedrigen dielektrischen Verlustfaktors entgegenstehen. DaUS 5548053 hinsichtlich der Synthese der MQ-Harze zwar einen älteren, aber dennoch überlegeneren Stand der Technik zur Reduzierung polarer Gruppen darstellt, besitzen die MQ-Harze gemäßUS 2016/0244610 f ür die Verwendung in Hochfrequenzanwendungen hinsichtlich der Anzahl der siliziumgebundenen polaren Gruppen schlechtere Eigenschaften als die gemäßUS 5548053 erhältlichen. Dass inUS 2016/0244610 in den Beispielen nicht auf den bereits vorliegenden Stand der TechnikUS 5548053 zurückgegriffen wird, ist in diesem Zusammenhang unverständlich. Wie dargestellt, würden allerdings auch in diesem Fall neben restlichen Mengen Silanolgruppen Alkoxygruppen in größerer Menge im Harz verbleiben. - Eine weitere Schwäche der Lehre gemäß
US 2016/0244610 ist das unbefriedigende Ergebnis der erfindungsgemäßen Zusammensetzungen in den Anwendungsergebnissen dadurch, dass die eingesetzten MQ-Harze in der Polyphenylenether-Matrix nicht verträglich sind. Dieser Umstand wird klar erkannt und in den Beispielen dokumentiert, so dass der problemlösende Charakter der Erfindung gemäßUS 2016/0244610 nicht erkennbar ist, so dassUS 2016/0244610 ihr Ziel verfehlt und weder Lehre noch Nutzen der dargebotenen Kombinationen für den Bereich der drahtlosen Hochfrequenz-Kommunikationstechnologie erkennen lässt. - Was
US 2016/0244610 allerdings zeigt, ist die Tatsache, dass homogene physikalische Zusammensetzungen von Siliconen, in diesem Fall Siliconharze vom Typ MQ-Harze mit Polyphenylenethern nicht ohne weiteres möglich sind. Die Auswahl insbesondere geeigneter Siliconharze, die sowohl verträglich, gut verarbeitbar und in geeigneter Darreichungsform verfügbar sind und die eine synergistische Verstärkung der positiven Eigenschaften sowohl der organischen Komponente des Polyphenylenethers als auch der Siliconkomponente gestatten, stellt eine besondere Herausforderung dar. Im Interesse eines optimalen Ergebnisses ist es dann zusätzlich erforderlich die erfindungsgemäß einsetzbaren Polyorganosiloxane nach geeigneten Verfahren herzustellen, die polare Gruppen auf ein Minimum reduzieren. Ein solches Verfahren ist weder inUS 2016/0244610 noch inUS 5548053 zu finden. - In gleicher Weise wie
US 2016/0244610 beschreibt auchUS 2018/0220530 Zusammensetzungen aus Gemischen von Siliconharzen, in diesem Fall vom Typ MT, MDT, MDQ und MTQ, die ohne nähere Einschränkung pauschal und als Klassen beansprucht werden. Die beanspruchten Siliconharze werden allesamt durch einen hydrolytischen Prozess hergestellt. -
US 2018/0215971 lehrt in gleicher Weise wieUS 2016/0244610 undUS 2018/0220530 Zusammensetzungen aus Gemischen von Siliconharzen, in diesem Fall vom Typ TT und TQ, die auch in diesem Fall ohne nähere Einschränkung pauschal und als Klassen beansprucht werden, mit vinyl- oder (meth)acrylatfunktionellen Polyphenylenethern, wobei beansprucht wird, dass alle erfindungsgemäßen Siliconharze durch einen hydrolytischen Prozess aus den Ausgangsmonomeren hergestellt werden. -
US 2018/0215971 undUS 2018/0220530 teilen wiederum keine analytischen Daten mit, aus denen erkennbar wäre inwieweit Si-O-C-gebundene polare Gruppen und Silanolgruppen im angewandten Syntheseprozess erhalten bleiben. - Die in beiden Erfindungen angestrebten dielektrischen Verlustfaktoren betragen < 0,007. Diese Anforderung wird mit frisch hergestellten Probekörpern aus den erfindungsgemäßen Materialien erreicht, wenngleich auch nicht signifikant unterschritten, so dass der Stand der Technik gemäß
US 2018/0215971 undUS 2018/0220530 deutlichen Raum für Verbesserungen offenlässt. - Gemessen an den dielektrischen Verlustfaktoren der erfindungsgemäßen Lösungen nach
US 2018/0215971 undUS 2018/0220530 ist beachtlich, dass die Zusammensetzungen gemäßUS 2018/0215971 undUS 2018/0220530 deutlich teurer sind als bereits verfügbare Lösungen gemäß Stand der Technik, die vergleichbare dielektrische Verlustfaktoren wesentlich wirtschaftlicher erreichen. Somit fehlt es auch diesen Erfindungen an einer den Stand der Technik weiterentwickelnden Lehre, und eine Realisierung der Erfindungen gemäßUS 2016/0244610 ,US 2018/0215971 undUS 2018/0220530 scheint unwahrscheinlich. - Das Dokument
US 7 358 316 B2 bezieht sich auf Materialien mit niedriger Dielektrizitätskonstante für neue elektrische und elektronische Geräte. Das in diesem Dokument offenbarte Verfahren entspricht dem ersten Schritt des vorliegenden Verfahrens, wobei Wasser und jegliche Restsäure durch Waschen und Trocknen entfernt werden. - Eine Alternative zu einem hydrolytischen Herstellverfahren zur Synthese von Polyorganosiloxanen lehrt
US 2019359774 . Hierbei werden Alkalimetallsiliconate, erhältlich aus der Umsetzung von Organosilanolen oder alkoxyfunktionellen Silan- oder Siloxanvorstufen mit Alkalimetallhydroxyden, in einem wasserfreien Kondensationsprozess mit Chlorsilylkomponenten umgesetzt. Die im erfindungsgemäßen Verfahren umgesetzten Alkalimetallsiliconate werden dabei in einem eigenen vorgeschalteten Syntheseschritt hergestellt. Im Verfahren wird eine Hilfsbase zugesetzt, um den während der Reaktion entstehenden Chlorwasserstoff zu binden. Salz wird abfiltriert oder in der Aufarbeitung mit Wasser als wässrige Lösung entfernt. Auf diesem Wege werden silanolfreie und alkoxyfreie lineare Polyorganosiloxane erhalten. - Die Anwendbarkeit der Synthese auf silanolfunktionelle Polyorganosiloxane ohne den Umweg über die Alkalimetallsiliconate zu gehen, wird nicht gezeigt. Außerdem bleibt die Synthese beschränkt auf lineare Polyorganosiloxane.
- Die vorliegende Erfindung ist der Aufgabe gewidmet vernetzbare Polyorganosiloxane mit zur Verwendung als Bindemittel für Hochfrequenzanwendungen geeigneten dielektrischen Eigenschaften in einem wasserfreien Prozess so bereitzustellen, dass sie wirtschaftlich, insbesondere ohne den Umweg über Metallsilikonate oder andere in einem separaten Schritt zu erzeugende Rohstoffe mit einem Minimum an Si-O-C-gebundenen polaren Gruppen und in für die Anwendung ausreichender struktureller Vielfalt, insbesondere auch mit dreidimensionaler Struktur erhalten werden.
- Dazu gehört, dass sie als reines Bindemittel bei 10 GHz einen dielektrischen Verlustfaktor von nicht mehr als 0,0040 besitzen, gegebenenfalls vorhandene den dielektrischen Verlustfaktor senkende Füllstoffe gut benetzen, die Herstellung klebfreier Prepregs gestatten und mit organischen Polymeren verträgliche Zubereitungen ergeben.
- Gegenstand der Erfindung ist ein Verfahren zur Herstellung von Polyorganosiloxanen der Formel (I)
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R1SiO3/2)d(R2 2SiO2/2)e(R3 3SiO1/2)f(SiO4/2)g [O3-h/2R4 hSi(SiR5 2)iSiR4 jO3-j/2]k (I)
- wobei die Reste R gleiche oder verschiedene Reste sein können und entweder einen Wasserstoffrest oder einen einwertigen Si-C gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen bedeuten, der auch ein ungesättigter Kohlenwasserstoffrest sein kann,
- Y eine chemische Bindung, ein Sauerstoffatom oder einen zweibis zwölfwertigen organischen unsubstituierten oder mit Heteroatomen substituierten organischen Rest mit 1 bis 24 C-Atomen bedeutet, der durch Si-C-Verknüpfung an die Siliziumatome gebunden vorliegt,
- die Reste R1, R2 und R3 unabhängig voneinander einen Wasserstoffrest oder einen gesättigten oder ungesättigten Si-C gebundenen C1 - C18 Kohlenwasserstoffrest, der unsubstituiert oder mit Heteroatomen substituiert sein kann oder einen über ein Sauerstoffatom gebundenen C1 - C12 Kohlenwasserstoffrest, der Heteroatome enthalten kann, oder einen Silanolrest bedeuten, wobei die Reste R1, R2 und R3 ihre Bedeutung jeweils unabhängig voneinander annehmen können, so dass mehrere Reste R1, R2 bzw. R3, die am gleichen Siliziumatom gebunden vorliegen, verschiedene Reste aus der definierten Gruppe bedeuten können,
- die Reste R4 unabhängig voneinander entweder einen Wasserstoffrest, einen Silanolrest oder einen einwertigen Si-C oder Si-O-C-gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen bedeuten, der auch ein ungesättigter Kohlenwasserstoffrest sein kann,
- die Reste R5 unabhängig voneinander entweder einen Wasserstoffrest, einen einwertigen Si-C gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen, der auch ein ungesättigter Kohlenwasserstoffrest sein kann oder einen Rest der Formel (II), bedeuten
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R1SiO3/2)d(R2 2SiO2/2)e(R3 3SiO1/2)f(SiO4/2)g (II),
- wobei bezogen auf alle Reste Y, R, R1, R2, R3 R4 und R5 als 100 mol-% mindestens 0,1 mol-%, bevorzugt mindestens 3 mol-%, besonders bevorzugt mindestens 5 mol-% insbesondere mindestens 7 mol-% olefinisch oder acetylenisch ungesättigte Reste sein müssen,
- bezogen auf alle Reste Y, R, R1, R2, R3 R4 und R3 als 100 Gewichts-% in Summe höchstens 3 Gew.-%, bevorzugt höchstens 2,5 Gew.-%, insbesondere höchstens 2 Gew.-% Si-O-C-gebundene Reste und Silanolreste sind,
- und bezogen auf alle Reste Y, R, R1, R2, R3 R4 und R5 als 100 Gewichts-% in Summe höchstens 0,5 Gew.-%, bevorzugt höchstens 0,2 Gew.-%, insbesondere höchstens 0,1 Gew.-% Silanolreste sind,
- a 0, 1 oder 2 ist, wobei die Indices a zu beiden Seiten der Gruppe Y ihre Bedeutung unabhängig voneinander annehmen können, so dass verschiedene a unabhängig voneinander verschiedene Werte innerhalb des angegebenen Wertebereiches bedeuten können,
- b eine Zahl im Wert von 1 bis 11, vorzugsweise 1 ist,
- c einen Wert von 0 bis 0,9,
- d einen Wert von 0 bis 0,8,
- e einen Wert von 0 bis 0,5,
- f einen Wert von 0,01 bis 0,6,
- g einen Wert von 0 bis 0,6,
- h und j unabhängig voneinander 0, 1 oder 2 sind,
- i eine ganze Zahl im Wert von 0 bis 50 und
- k einen Wert von 0 bis 0,9 bedeutet, wobei
- c+d+e+f+g+k = 1, mindestens ein Wert c, d oder k > 0 und e+g ≤ 0,6 vorzugsweise < 0,5, insbesondere < 0,4 ist,
- wobei die Reste R, R1, R2, R3, R4 und R5 und die Indizes a, b, c, d, e, f, g, h und i in Formel (I) und in Formel (II) unabhängig voneinander die gleichen Bedeutungen haben und diese innerhalb der beschriebenen Wertebereiche unabhängig voneinander annehmen können,
- bei dem in einem ersten Schritt Silane der Formel (III)
R6 1SiR7 4-1 (III),
- wobei R7 eine hydrolysierbare Gruppe,
- l eine ganze Zahl im Wert von 0, 1 oder 2 ist und R6 für l = 1 einen Rest R1 und für l = 2 einen Rest R2 bedeutet,
- und / oder Di-, Oligo- oder Polysilane der Formel (IV)
R7 3-hR4 hSi(SiR5 2)iSiR4 jR7 3-j (IV),
- wobei R7 wie oben beschrieben eine hydrolysierbare Gruppe bedeutet und R4, R5, h, i und j die gleichen Bedeutungen haben wie oben genannt,
- und / oder organylverbrückte Silicone der Formel (V)
R7 3-aRaSiY(SiRaR7 3-a)b (V),
- wobei R7, R, Y, a und b die bereits genannte Bedeutung haben,
- mit Wasser und falls nicht mindestens einer der hydrolysierbaren Reste R7 ein Halogenrest ist, unter Verwendung katalytischer Mengen einer oder mehrere die Hydrolyse und Kondensation der Komponenten gemäß der Formeln (III), (IV) und (V) fördernde Säuren in Gegenwart eines nicht wassermischbaren, aprotischen Lösemittels, das insbesondere kein Alkohol ist und auch keinen Alkohol enthält, umgesetzt werden,
- wobei nach erfolgter Umsetzung sowohl die Wasser- als auch die verbleibende Säuremenge in der organischen Phase auf das technisch bedingte Minimum reduziert werden, insbesondere auf weniger als jeweils 10000 ppm, vorzugsweise weniger als jeweils 5000 ppm, insbesondere weniger als jeweils 2000 ppm, so dass sie gegebenenfalls nur noch als unerwünschte Verunreinigung vorhanden sind und
- in einem zweiten Schritt das im inerten organischen Lösemittel gelöste Reaktionsprodukt aus dem ersten Schritt ohne Wasser mit einem Halogensilan der Formel (VI)
R3 3SiR8 (VI),
- wobei R3 die gleichen Bedeutungen hat wie oben angegeben und R8 ein Halogenatom bedeutet, vorzugsweise ein Chloratom,
- in Gegenwart einer Hilfsbase umgesetzt wird, wobei als Hilfsbasen vorzugsweise basische Metallsalze und Stickstoffverbindungen verwendet werden.
- Überraschender Weise wurde gefunden, dass die gestellte Aufgabe durch das Verfahren zur Herstellung der Polyorganosiloxane der Formel (I) gelöst wird, das aus zwei Schritten besteht, wobei der erste Schritt eine hydrolytische Kondensation darstellt und im zweiten Schritt durch eine wasserfreie Kondensation die aus dem ersten Schritt vorhandenen Silanolgruppen reduziert werden, so dass die Polyorganosiloxanzusammensetzungen ohne die Verwendung von Metallsilikonatzwischenstufen und in einem nicht hydrolytischen Prozess erhalten werden.
- Die gemäß dem erfindungsgemäßen Verfahren erhaltenen Polyorganosiloxane der Formel (I) zeichnen sich dadurch aus, dass sie weitgehend frei sind von Silanolgruppen und von siliziumgebundenen Alkoxygruppen.
- Alkoxygruppen insbesondere mit kurzen Alkylgruppen und Silanolgruppen führen zu höheren dielektrischen Verlustfaktoren und tragen darüber hinaus zur Erhöhung des dielektrischen Verlustfaktors bei, indem sie Angriffspunkte für Feuchtigkeit bilden.
- Polyorganosiloxane der Formel (I) umfassen im Rahmen der vorliegenden Erfindung sowohl polymere als auch oligomere Organosiloxane.
- Insbesondere sind auch Strukturen der Formeln (Ia), (Ib) und (Ic) umfasst,
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R3 3SiO1/2)f (Ia),
(R3 3SiO1/2)f[O3-h/2R4 hSi(SiR5 2)iSiR4 jO3-j/2]k (Ib)
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R3 3SiO1/2)f[O3-h/2R4 hSi(SiR5 2)iSiR4 jO3-j/2]k (Ic)
wobei in (Ia) d, e, g und k jeweils 0 ist, in (Ib) c, d, e und g jeweils 0 ist und in (Ic) d, e und g jeweils 0 ist. In diesen Strukturen ist der Anteil an Si-O-Einheiten zugunsten von Si-C- und Si-Si-Einheiten am weitesten reduziert. - Da die Elektronegativitätsdifferenz zwischen Silizium und Sauerstoff gemäß der Elektronegativitätsskala von Allred und Rochow mit 1,76 um 1 größer ist als die Elektronegativitätsdifferenz zwischen Silizium und Kohlenstoff gemäß der gleichen Tabelle, besitzt die Si-C-Bindung eine geringere Polarität als die Si-O-Bindung. Es ist daher zu erwarten, dass der Ersatz von Si-O-Bindungen durch Si-C-Bindungen einen weiteren Beitrag zur Reduzierung der Gesamtpolarität von Organopolysiloxanen leistet und damit einen Beitrag zur Reduzierung des dielektrischen Verlustfaktors entsprechender Komponenten. Dieser Effekt ist umso ausgeprägter je mehr Si-O-Bindungen durch Si-C- oder Si-Si-Bindungen ersetzt werden können. Die Reduzierung der Polarität im Organopolysiloxangerüst beispielsweise durch die Einführung von Si-C- oder Si-Si-Bindungen anstelle von Si-O-Bindungen leistet damit einen erheblichen Beitrag zur breiten Verwendbarkeit von solchen Organopolysiloxanen und ist die bevorzugteste Ausführungsform der Erfindung.
- Da die Einheiten der Form (R3 3SiO1/2) zur Reduzierung der nach der Hydrolyse verbliebenen Silanolgruppen in dem wasserfreien zweiten Schritt verwendet werden, sind diese Gruppen stets vorhanden. In der Nomenklatur, die Siliconbausteine nach M, D, T und Q-Einheiten klassifiziert, abhängig davon mit wie vielen Sauerstoffatomen ein Siliziumatom an weitere Siliziumatome gebunden vorliegt und gemäß derselben eine M-Einheit entsprechend eine Einheit der Formel R3SiO1/2 ist, entsprechend eine D-Einheit die Formel R2SiO2/2 besitzt, eine T-Einheit R1SiO3/2 und eine Q-Einheit SiO4/2 ist handelt es sich bei den erfindungsgemäßen Polyorganosiloxanen im weitesten Sinne also um Kombinationen von T, D und Q-Einheiten mit M-Einheiten, also um M, MD, MT, MDT, MDTQ, MTQ und MDQ Harze, wobei hier zwischen verschieden zusammengesetzten M, D und T-Einheiten nicht unterschieden wird. Ein M-Harz, das aus verschiedenen M-Einheiten besteht, ist aus Formel (Ia) zu verstehen, wenn man für alle a den Wert 2 annimmt und Y entweder eine chemische Bindung ist oder ein Si-C-gebundener verbrückender Rest. Dann ist jedes Siliziumatom der verbrückten Einheit nur noch von einem Sauerstoffatom umgeben, das eine Bindung zu einem benachbarten Siliziumatom unterhält und daher im Sinne der allgemeinen M, D, T, Q-Nomenklatur als ein M2-Baustein verstanden werden kann, bei dem zwei M-Einheiten aneinandergebunden oder durch einen verbrückenden Rest miteinander gekoppelt vorliegen. Diese strukturelle Besonderheit kettenbildender M-Einheiten sowohl aus den organisch verbrückten als auch den Di,- Oligo- bzw. Polysilaneinheiten ist in diesem Fall zu berücksichtigen.
- Einfache M-Einheiten wie sie den Syntheseäquivalenten für die Einheiten der Formel (R3SiO1/2)f entsprächen und wie sie in
US 20180220530 verwendet werden, werden im ersten Schritt der Synthese, dem hydrolytischen Reaktionsschritt nicht verwendet. Dies ist zwar grundsätzlich möglich, bringt jedoch zur Reduzierung der Silanolgruppen nicht den gleichen Effekt wie der Einsatz dieser Gruppen im zweiten wasserfreien Syntheseschritt. Die Einheiten der Formel (R3SiO1/2)f werden daher nur im zweiten wasserfreien Reaktionsschritt verwendet, um die Anzahl der Silanolgruppen zu reduzieren und dadurch eine Verbesserung gegenüber dem Stand der Technik gemäßUS 20180220530 zu erzielen. Dies ist ein wesentliches unterscheidendes Merkmal der erfindungsgemäßen Vorgehensweise. InUS 20180220530 werden alle die erfindungsgemäßen Polyorganosiloxane bildenden Bausteine in nur einem hydrolytischen Schritt miteinander zur Reaktion gebracht, wobei hierbei keine Möglichkeit besteht die bei der Kondensation gebildeten Silanolgruppen weiter zu reduzieren und die Bindemittel dadurch für die Zielanwendung Bindemittel für Hochfrequenzanwendungen weiter zu verbessern. Dem Umstand, dass nach einer hydrolytischen Kondensation unweigerlich Silanolgruppen am Polyorganosiloxangerüst gebunden vorliegen wird inUS 20180220530 keinerlei Beachtung geschenkt, was leicht daran zu erkennen ist, dass auf eine diesbezügliche aussagekräftige analytische Beschreibung der dort erfindungsgemäßen Polyorganosiloxane gänzlich verzichtet wird. Offenbar hat sich den Erfindern die Bedeutung der genauen Zusammensetzung der Polyorganosiloxane gemäßUS 20180220530 und die damit erklärbaren Struktur-Wirkungsbeziehungen und Ansatzpunkte für Verbesserungen nicht erschlossen, wenn sie diese für so unerheblich betrachten, dass sie sie nicht als erfindungsrelevant offenlegen. - Da auch auf die Möglichkeit verzichtet wird, Si-Si-gebundene oder Si-C-verbrückte Einheiten zu verwenden, um so den Anteil an polaren Bindungen im Polyorganosiloxangerüst zu reduzieren, ergibt sich durch die vorliegende Erfindung eine weitere Verbesserung gegenüber dem Stand der Technik gemäß
US 20180220530 . - In den Strukturen (Ia), (Ib) und (Ic) ist der Anteil an Si-C gebundenen verbrückenden organischen Resten, bzw. Si-Si-Bindungen, die naturgemäß ebenfalls unpolar sind, besonders hoch und die Struktur wird praktisch nur noch durch die terminierenden Einheiten (R3 3SiO1/2)f abgeschlossen.
- Beispiele für R, R1, R2 ,R3, R4 und Reste R5 ausgenommen den Resten R5, die Reste der Formel (II) bedeuten, sind gesättigte oder ungesättigte Kohlenwasserstoffreste, die aromatische oder aliphatische Doppelbindungen enthalten können, z. B. Alkylreste, wie der Methyl-, Ethyl-, n-Propyl-, iso-Propyl-, n-Butyl-, iso-Butyl-, tert.- Butyl-, n-Pentyl-, iso-Pentyl-, neo-Pentyl- und der tert.- Pentylrest, Hexyl-reste, wie der n-Hexylrest, Heptylreste, wie der n-Heptylrest, Octylreste, wie der n-Octylrest und iso- Octylreste, wie der 2, 2, 4-Trimethylpentyl- und der 2- Ethylhexylrest, Nonylreste, wie der n-Nonylrest, Decylreste, wie der n-Decylrest, Dodecylreste, wie der n-Dodecylrest, Tetradecyl-reste, wie der n-Tetradecylrest, Hexadecylreste, wie der n-Hexadecylrest und Octadecylreste, wie der n-Octadecylrest, Cycloalkylreste, wie Cyclopentyl-, Cyclohexyl- und 4-Ethylcyclohexylrest, Cycloheptylreste, Norbornylreste und Methylcyclohexylreste, Arylreste, wie der Phenyl-, Biphenyl-, Naphthyl- und Anthryl- und Phenanthrylrest; Alkaryl- reste, wie o-, m-, p-Tolylreste, Xylylreste und Ethylphenyl- reste; Aralkylreste, wie der Benzylrest, Alkenylreste, wie der 7-Octenyl-, 5-Hexenyl-, 3-Butenyl-, Allyl- und der Vinylrest sowie der alpha- und der β-Phenylethylrest.
- Bevorzugte Heteroatome, die in den Resten R, R1, R2, R3, R4 und R5 enthalten sein können, sind Sauerstoffatome.
- Darüber hinaus sind auch Stickstoffatome, Phosphoratome, Schwefelatome und Halogenatome wie Chloratome und Fluoratome möglich, aber nicht bevorzugt.
- Beispiele für bevorzugte Heteroatome enthaltende organische Reste R, R1, R2, R3, R4 und R5 sind Reste die Acryloyloxy-, bzw. Methacryloyloxyreste von Acrylsäure oder Methacrylsäure sowie Acrylsäureestern oder Methacrylsäureestern von unverzweigten oder verzweigten Alkoholen mit 1 bis 15 C-Atomen enthalten. Bevorzugte solche Reste sind diejenigen, die sich aus Methylacrylat, Methylmethacrylat, Ethylacrylat, Ethylmethacrylat, Propylacrylat, Propylmethacrylat, n-Butylacrylat, n-Butylmethacrylat, iso-Butylacrylat, iso-Butylmethacrylat, t-Butylacrylat, t-Butylmethacrylat, 2-Ethylhexylacrylat und Norbornylacrylat ableiten. Besonders bevorzugt sind Methylacrylat, Methylmethacrylat, n-Butylacrylat, iso-Butylacrylat, t-Butylacrylat, 2-Ethylhexylacrylat, und Norbornylacrylat. Diese Reste sind vorzugsweise nicht direkt an das Siliziumatom gebunden, sondern sind über einen Kohlenwasserstoffspacer gebunden, der 1 bis 12 Kohlenstoffatome umfassen kann, wobei er vorzugsweise 1 oder 3 Kohlenstoffatome umfasst und außer den Heteroatomen, die im Acryloyloxy- bzw. Methacryloyloxyrest enthalten sind, keine weiteren Heteroatome umfasst. Vorzugsweise werden die Reste R, R1, R2, R3, R4 und R5 ausgewählt aus Methyl- Phenyl-, Vinyl-, Acryloyloxy- und Methacryloyloxyresten sowie den Acrylsäureestern oder Methacrylsäureestern von unverzweigten oder verzweigten Alkoholen mit 1 bis 15 C-Atomen.
- Weitere bevorzugte Heteroatome umfassende Reste R, R1, R2 und R3 sind solche der Formel (VII).

- In Formel (VII) bedeuten R9, R10, R11, R12, R13 und R14 unabhängig voneinander ein Wasserstoffradikal, eine Kohlenwasserstoffgruppe oder eine mit Fremdatomen substituierte Kohlenwasserstoffgruppe, wobei stets mindestens einer der Reste R9, R10, R11, R12, R13 und R14 eine Kohlenwasserstoffgruppe bedeutet, die über eine Si-C oder eine Si-O-C-Bindung an das Siliziumatom gebunden vorliegt, wobei es bevorzugt ist, dass diese Kohlenwasserstoffgruppe, über die der Rest der Formel (VII) an ein Siliziumatom gebunden ist, eine C3-Kohlenwasserstoffgruppe ist, die keine Heteroatome enthält. Alternativ kann der Rest R9, R10, R11, R12, R13 und R14 auch eine chemische Bindung sein, so dass der Rest der Formel (II) über diesen Rest, der eine chemische Bindung darstellt über eine Si-C-Bindung direkt an das Siliziumatom gebunden vorliegt.
- Beispiele für Reste R9, R10, R11, R12, R13 und R14 sind der Wasserstoffrest, gesättigte Kohlenwasserstoffreste wie der Methyl, Ethyl, n-Propyl, iso-Propyl, der primäre, sekundäre und tertiäre Butylrest, der Hydroxyethylrest, aromatische Reste wie der Phenylethylrest, der Phenylrest, der Benzylrest, der Methylphenylrest, der Dimethylphenylrest, der Ethylphenylrest heteroatomhaltige Reste wie der Hydroxymethylrest, der Carboxyethylrest, der Methoxycarbonylethylrest und der Cyanoethylrest und Acrylat- und Methacrylatreste, wie Methylacrylat, Methylmethacrylat, Ethylacrylat, Ethylmethacrylat, Propylacrylat, Propylmethacrylat, n-Butylacrylat, n-Butylmethacrylat, iso-Butylacrylat, iso-Butylmethacrylat, t-Butylacrylat, t-Butylmethacrylat, 2-Ethylhexylacrylat und Norbornylacrylat, olefinisch oder acetylenisch ungesättigte Kohlenwasserstoffreste.
- Gegebenenfalls können die benachbarten Reste R9 und R11 sowie die benachbarten Reste R10 und R12 auch miteinander zu dem gleichen cyclischen gesättigten oder ungesättigten Rest verbunden sein, so dass annelierte polycyclische Strukturen entstehen.
- Beispiele für Phenolreste der Formel (VII) sind der Phenolrest, der ortho-, meta- oder para-Cresolrest, 2,6-, 2,5-, 2,4- oder 3,5-Dimethylphenolrest, 2-Methyl-6-Phenylphenolrest, 2,6-Diphenylphenolrest, 2,6-Diethylphenolrest, 2-Methyl-6-ethylphenolrest, 2,3, 5-, 2,3,6- oder 2,4,6-Trimethylphenolrest, 3-Methyl-6-tertiär-Butylphenolrest, Thymolrest und 2-Methyl-6-allylphenolrest, die gegebenenfalls am Sauerstoffatom substituiert sein können.
- Bevorzugte Beispiele für fluorhaltige Reste sind der Trifluorpropyl-, der Nonafluorhexyl- und der Heptadecafluoroctylrest.
- Y ist vorzugsweise eine verbindende organische Einheit mit 1 bis 24 C-Atomen zwischen zwei bis zwölf Siloxanyleinheiten. Bevorzugt ist Y zwei-, drei- oder vierwertig, insbesondere zweiwertig.
- Bevorzugte verbrückende aromatische Reste Y sind solche der Formel (VIIIa), (VIIIb) und (VIIIc)

- Typische Beispiele solcher verbrückender aromatischer Reste sind der p-, m- oder o-Phenylenrest, der 2-Methyl-1,4-Phenylenrest, der 2-methoxy-1,4-Phenylenrest, wobei der p-Phenylenrest besonders bevorzugt ist.
- Es können auch mehrere solcher Reste miteinander gekoppelt sein, so dass beispielsweise zwei oder mehr Einheiten der Formel (IIIa) miteinander gekoppelt vorliegen und dieses oligomere verbrückende Strukturelement durch Anbindung der entsprechenden Kohlenstoffatome der terminalen aromatischen Ringe an Siliziumatom vorliegt. Die aromatischen Einheiten können dabei direkt aneinander gebunden vorliegen oder sie können durch eine verbrückende Gruppe wie eine Alkandiyleinheit, wie beispielsweise der Methylengruppe, der 1,2-Ethandiylgruppe, 1,1-Ethandiylgruppe, der 2,2-Dimethylpropylgruppe oder einer Sulfongruppe miteinander gekoppelt sein.
- Weitere Beispiele für aromatische verbrückende Einheiten sind solche, bei denen zwei gegebenenfalls substituierte Phenolringe, die über eine Alkandiyl- oder andere Einheiten verbrückt sind. Typische Vertreter sind am Phenolsauerstoff substituierte 2,2-Bis(4-hydroxyphenyl)propanreste (substituierte Bisphenol A Reste), 2,2-Bis(4-hydroxyphenyl)methanreste (subsituierte Bisphenol F Reste), Bis(4-hydroxyphenyl)sulfonreste (Bisphenol S Reste) wobei die Phenolsauerstoffatome typischerweise mit Resten der Art - (C3H6)- substituiert sind, wobei die Reste -(C3H6)- an Siliziumatome Si-C gebunden sind, wodurch die Verbrückung entsteht.
- Bevorzugte nicht durch eine aromatische Einheit verbrückte Reste Y sind Alkandiyl-, Alkendiyl- und Alkindiylreste, die gegebenenfalls Heteroatome enthalten können und die aromatische Gruppen als Substituenten enthalten können, die in diesen Resten jedoch nicht die Aufgabe der Verbrückung übernehmen oder dazu beitragen.
- Typische Beispiele sind der Methylenrest, der Methinrest, der vierwertige Kohlenstoff, die 1,1-Ethandiyl- und die 1,2-Ethandiylgruppe, die 1,4 Butandiyl- und die 1,3-Butandiylgruppe, die 1,5 Pentandiyl-, 1,6-Hexandiyl, 1,7-Heptandiyl-, 1,8-Octandiyl-, 1,9-Nonadiyl-, 1,10-Decandiyl-1,11-Undecandiyl- und die 1,12-Dodecandiylgruppe, die 1,2-Diphenylethandiylgruppe, die 1,2-Phenylethandiyolgruppe und die 1,2-Cyclohexylethandiylgruppe. Sofern eine lineare verbrückende Einheit mehr als ein Kohlenstoffatom besitzt und es das Substitutionsmuster zulässt, kann jede dieser Gruppen außer durch die alpha-omega Konnektivität, also die Verbrückung durch das jeweils erste und letzte Atom einer linearen Einheit auch durch jede andere Konnektivität, also die Verwendung anderer Ketten-C-Atome verbrückend wirken. Zudem sind typische Beispiele nicht nur die linearen Vertreter der genannten verbrückenden Kohlenwasserstoffe, sondern auch deren Isomere, die wiederum durch Anbindung unterschiedlicher C-Atome der Kohlenwasserstoffstruktur an Siliziumatome verbrückend wirken können.
- Beispiele für insbesondere bevorzugte Reste aus der Gruppe der nicht aromatischen heteroatomfreien Kohlenwasserstoffreste sind -CH2CH2-, -CH(CH3)-, -CH=CH-, -C(=CH2)- und -C≡C-.
- Beispiele für typische fluorsubstituierte verbrückende Reste Y sind der -C(CF3)2-, der -C(H)F-C(H)F- und der -C(F2)-C(F2)-Rest.
- Beispiele für typische heteroatomhaltige verbrückende Reste sind beispielsweise der Ethylenoxypropylenrest und der Ethylenoxybutylenrest. Auch beidseitig -(CH2)n- oder -CH2-CH(R15)-C(=O)O-terminierte, wobei n typischerweise 3 bis 8 ist und R15 ein Wasserstoffatom oder eine Methylgruppe bedeutet und über diese terminale Gruppe an die Siliziumatome gebundene Glykolreste oder Phenylenetherreste sind typische Beispiele.
- Alle Aufzählungen sind nur beispielhaft und nicht einschränkend zu verstehen.
- Die erfindungsgemäß verwendeten Organopolysiloxane können in Abhängigkeit der durchschnittlichen Anzahl der sie bildenden Struktureinheiten pro Molekül in ihrer Viskosität über einen weiten Bereich variieren oder auch Feststoffe sein.
- Flüssige erfindungsgemäß verwendbare Organopolysiloxane besitzen im unvernetzten Zustand bei 25°C Viskositäten von 20 bis 8 000 000 mPas, bevorzugt von 20 bis 5 000 000 mPas, insbesondere von 20 bis 3 000 000 mPas.
- Feste erfindungsgemäß verwendbare Organopolysiloxane besitzen im unvernetzten Zustand Glasübergangstemperaturen im Bereich von 25°C bis 250°C, bevorzugt von 30°C bis 230°C, insbesondere von 30°C bis 200°C. Als besonders geeignet haben sich solche Organopolysiloxane erwiesen, die verbrückende Phenyleneinheiten besitzen und die insgesamt einen aromatischen Anteil von mindestens 20 mol-% bezogen auf alle Si-C-gebundenen Substituenten als 100 mol-% besitzen. Unter Phenyleneinheiten werden dabei sowohl monomere als auch oligomere und substituierte sowie unsubstituierte Phenyleneinheiten verstanden, wie sie in den Beispielen für die Art der verbrückenden Substituenten dieses Typs illustrierend beschrieben sind.
- Ausgewählte Beispiele für Reste R5 der Formel (II) sind lineare und cyclische Strukturen der durchschnittlichen Zusammensetzung
- [O2/2MeSi-CH2-CH2-SiMeO2/2][(CH2=CH)(Me)2SiO1/2]3,
- [O2/2MeSi-CH2-CH2-SiMeO2/2][(H)(Me)2SiO1/2]3,
- [O2/2MeSi-CH2-CH2-SiMeO2/2]2[(CH2=CH)(Me)2SiO1/2]5,
- [O2/2MeSi-CH2-CH2-SiMeO2/2]2[(H)(Me)2SiO1/2]5,
- [O2/2PhSi-C6H4-SiPhO2/2][(CH2=CH)(Me)2SiO1/2]3,
- [O2/2PhSi-C6H4-SiPhO2/2][(H)(Me)2SiO1/2]3,
- [O2/2PhSi-C6H4-SiPhO2/2]2[(CH2=CH)(Me)2SiO1/2]5,
- [O2/2PhSi-C6H4-SiPhO2/2]2[(H)(Me)2SiO1/2]5.
- [O2/2MeSi-C6H4-SiMeO2/2][(CH2=CH)(Me)2SiO1/2]3,
- [O2/2MeSi-C6H4-SiMeO2/2][(H)(Me)2SiO1/2]3,
- [O2/2MeSi-CH2-CH2-SiMe2O1/2]8[(CH2=CH)(Me)2SiO1/2]9,
- [O2/2MeSi-CH2-CH2-SiMeO2/2]8[(CH2=CH)(Me)2SiO1/2]8[(H)(Me)2SiO1/2]9, (CH2=CH)(Me)2SiO1/2,
- (H) (Me) 2SiO1/2,
- (CH3-CH(=CH2)C(=O)O-CH2CH2CH2)(Me)2SiO1/2,
- (Me)3SiO1/2,
- (CH2=CH)3SiO1/2,
- (CH2=CH)Ph2SiO1/2.
- Beispiele für bevorzugte hydrolysierbare Reste R7 und R8 sind eine Halogen-, Säure- oder Alkoxygruppe, besonders bevorzugt eine Chlor-, Acetat-, Formiat-, Methoxy- oder Ethoxygruppe.
- Die Verbindungen (VI) werden nach Verfahren gemäß Stand der Technik erhalten, wobei die anzuwendenden Reaktionstypen stark von der Zusammensetzung der jeweiligen Verbindung (VI) abhängen. Typischerweise werden Verbindungen (VI) beispielsweise aus olefinisch ungesättigten organischen Vorstufen, wie beispielsweise Acetylen, Diallyl- oder Divinylverbindungen und Si-H-funktionellen Siliconbausteinen durch Hydrosilylierung erhalten.
- Auch Grignardreaktionen aus halogenierten organischen Vorstufen und anschließende Umsetzung mit halogenierten oder alkoxylierten Organosilanen sind hier denkbare Verfahren. Gegebenenfalls können auch Metallhalogenidaustauschreaktionen halogenierter organischer Vorstufen mit Alkylalkalimetallverbindungen, wie etwa Butyllithium und bekannte Folgereaktionen zur Verknüpfung mit Siliconbausteinen Anwendung finden. Dem Fachmann sind solche Verfahren bekannt und aus der verfügbaren Literatur leicht zugänglich und nachvollziehbar. Da diese Verfahren nicht erfindungsgegenständlich sind, sei dazu an dieser Stelle lediglich der Verweis auf den dokumentierten und recherchierbaren Stand der Technik gegeben.
- Vorzugsweise wird der erste Verfahrensschritt, die Cohydrolyse so ausgeführt, dass ein Gemisch aus den Verbindungen (III), (IV), (V) und (VI) soweit sie verwendet werden, unter Kühlung in Wasser oder verdünnte Säuren dosiert wird. Bei gasförmigen Säuren wie HCl ist eine Dosierung in eine konzentrierte wässrige HCl-Lösung ebenfalls sinnvoll, wenn die freiwerdende Säure als Gas zurückgewonnen werden soll. Je nach der Natur der hydrolysierbaren Gruppen R7 ist die Hydrolyse mehr oder weniger stark exotherm, so dass sowohl im Interesse der sicheren Ausführung der Reaktionen als auch gegebenenfalls zur Vermeidung von Nebenreaktionen in entsprechenden Sequenzen der Synthesen Kühlung erforderlich ist. Zur Vervollständigung der Reaktionen kann es hingegen vorteilhaft und erforderlich sein, erhöhte Temperaturen anzuwenden.
- Die Reaktionszeiten sind im Fall von Chlorsilanen in der Regel sehr kurz, so dass die zur Durchführung des Verfahrens im Batchbetrieb benötigte Zeit hauptsächlich von der Kühlleistung abhängt. Alternativ kann die Cohydrolyse von (III), (IV) und / oder (V) auch kontinuierlich durchgeführt werden, wofür sich sowohl Loop, als auch Kolonnenreaktoren sowie Rohrreaktoren anbieten.
- Zur Abreicherung von Restsäuren ist gutes Waschen mit Wasser, saubere Phasentrennung sowie Reinigung des Hydrolyseprodukts unter vermindertem Druck vorteilhaft.
- Das Verfahren kann bei Normaldruck durchgeführt werden. Je nach Zielsetzung ist aber höherer oder niedrigerer Druck ebenfalls praktikabel. Es ist wesentlich, dass zum Abschluss des ersten Verfahrensschrittes die Menge an vorhandenem Wasser soweit reduziert wird, dass höchstens noch Restmengen von Wasser vorliegen, die als unbeabsichtigte Verunreinigung nach Methoden gemäß Stand der Technik nicht weiter abgereichert werden können. Im Idealfall wird die verbleibende Menge Restwasser so weit reduziert, dass sie unterhalb der Nachweisgrenze liegt, so dass von einem wasserfreien Medium auszugehen ist. Diese Abreicherung von Wasser ist für die erfolgreiche Umsetzung des erfindungsgemäßen Verfahrens erforderlich, weil Wasser grundsätzlich die Option zur Bildung von Silanolgruppen mit sich bringt, sofern Bedingungen gegeben sind, unter denen Polyorganosiloxane mit Wasser reagieren können, also üblicherweise saure oder basische Bedingungen. Da es gilt Silanolgruppen abzureichern, ist die Gegenwart von Wasser im nächsten Schritt schädlich. Im weiteren Text wird die von Wasser abgereicherte Reaktionsmischung aus dem ersten Schritt als wasserfrei bezeichnet.
- Der zweite Verfahrensschritt wird mit der wasserbefreiten Reaktionsmischung aus dem ersten Schritt ausgeführt. Die Silanolgruppen am Polyorganosiloxan aus dem ersten Schritt werden mit Silanen der Formel (VI) zur Reaktion gebracht, indem diese gegebenenfalls in einem inerten Lösemittel gelöst zudosiert werden. Um die Reaktion in Gang zu bringen und zu beschleunigen wird vorteilhafterweise eine Hilfsbase eingesetzt. Grundsätzlich ist die Reaktion zwischen den Silanolgruppen und den Silanen der Formel (VI) auch ohne Hilfsbase möglich, allerdings ist die Reaktionsgeschwindigkeit dann so gering, dass die Umsetzung im technischen Maßstab aufgrund der langen Reaktionszeit unwirtschaftlich wäre oder zu geringen Umsätzen führen würde. Der Rest R8 bedeutet einen Halogenrest, insbesondere einen Chloridrest.
- Als Hilfsbase zum Abfangen des gebildeten Halogenwasserstoffs eignen sich basische Salze oder stickstoffhaltige Verbindungen wie Amine, Harnstoffe, Imine, Guanidine und Amide. Beispiele für basische Salze sind Natriumhydrid, Natriumamid, Natriumcarbonat, Natriumhydrogencarbonat, Kaliumcarbonat, Kaliumhydrogencarbonat, Calciumcarbonat, Calciumhydrogencarbonat, Calciumoxid, Magnesiumoxid, Magnesiumcarbonat. Beispiele für stickstoffhaltige Verbindungen sind Ammoniak, Ethylamin, Butylamin, Triethylamin, Trimethylamin, Tributylamin, N,N-Dimethyldecylamin, Triisooctylamin, Harnstoff, Tetramethylharnstoff, Guanidin, Tetramethylguanidin, N-Methylimidazol, N-Ethylimidazol, Piperidin, Pyridin, Picolin, N-Methylmorpholin. Vorzugsweise kommen Aminverbindungen zum Einsatz, bei denen die Stickstoffatome keine Wasserstoffatome tragen.
- Vorzugsweise wird die Hilfsbase mindestens äquimolar bezüglich des Halogensilans eingesetzt. Pro Mol-Äquivalent Halogensilan werden vorzugsweise mindestens 0,5, besonders bevorzugt mindestens 1,0, insbesondere mindestens 2,0 Basenäquivalente Hilfsbase eingesetzt. Es können auch größere Zusatzmengen Hilfsbase eingesetzt werden, z.B. wenn diese gleichzeitig als Lösemittel dienen soll. Meist bringt dies jedoch keinen Vorteil, sondern reduziert die Raum-Zeit-Ausbeute und damit die Wirtschaftlichkeit des Verfahrens. Bevorzugt wird das Halogensilan in die wasserfreie Reaktionsmischung aus dem ersten Schritt des Verfahrens zugegeben und die Hilfsbase anschließend zudosiert. Gegebenenfalls kann diese Vorgehensweise auch umgekehrt werden, so dass die Hilfsbase zuerst zu der Reaktionsmischung aus dem ersten Syntheseschritt zugegeben wird und das Halogensilan anschließend zudosiert wird.
- Es können auch Gemische mehrerer Hilfsbasen verwendet werden.
- Vorzugsweise wird das oder die Halogensilane der Formel (VI) so eingesetzt, dass eine zu den Silanolresten an der Polyorganosiloxanspezies aus dem ersten Reaktionsschritt äquimolare Menge Halogenidreste vorliegt.
- Die Umsetzung des oder der Halogensilane der Formel (VI) mit den Silanolresten der Polyorganosiloxanspezies aus dem ersten Reaktionsschritt erfolgt vorzugsweise bei einer Temperatur von mindestens -20°C, besonders bevorzugt von mindestens 0°C, insbesondere von mindestens 10°C. Die maximal zulässige Temperatur ergibt sich darüber hinaus aus dem Siedepunkt des verwendeten Lösemittels und des oder der Halogensilane der Formel (VI), wobei die Reaktionstemperatur vorzugsweise 200°C nicht überschreitet, besonders bevorzugt 175°C, insbesondere 150°C.
- Die Reaktionsmischung kann bedarfsweise gekühlt oder geheizt werden, gegebenenfalls können einzelne Reaktionskomponenten vorab auf Temperatur eingestellt werden, bevor sie miteinander zur Reaktion gebracht werden, z.B. um die Reaktionswärme nutzen zu können. Das Verfahren kann sowohl batchweise in Rührwerksreaktoren als auch kontinuierlich in Kolonnen-, Schleifen-, Wirbelbett- oder Rohrreaktoren ausgeführt werden. Bei der Reaktion gegebenenfalls entstehende niedermolekulare Siloxane können vom Reaktionsgemisch bedarfsweise destillativ abgetrennt werden. Die bei der Reaktion gebildeten Halogenidsalze können abdekantiert, abfiltriert oder abzentrifugiert oder in Wasser gelöst und abgetrennt werden. Für die wässrige Aufarbeitung kann die Menge an bereits vorhandenes Lösemittel bedarfsweise angepasst werden, beispielsweise, um durch Einstellung von Dichteunterschieden die Phasentrennungen zu erleichtern oder es können weitere Lösemittel zugesetzt werden, deren Löslichkeit bzw. Mischbarkeit mit Wasser möglichst gering ist, insbesondere maximal 5 Gew.-% bei 25°C.
- Vorzugsweise wird ein gegebenenfalls vorhandener Überschuss Halogensilan der Formel (VI) vor der wässrigen Aufarbeitung destillativ abgetrennt. Dadurch wird die Gegenwart einer wässrigen sauren Lösung verhindert, die gegebenenfalls wieder zur Bildung von Silanolgruppen am Polyorganosiloxan führen könnte.
- Der zweite Reaktionsschritt wird vorzugsweise unter Feuchtigkeitsausschluss ausgeführt, also in einer getrockneten Atmosphäre oder unter reduziertem Druck, besonders bevorzugt unter Inertgas wie Argon, Stickstoff, Kohlendioxid oder Magerluft, bevorzugt bei 900 bis 1100 hPa.
- Als aprotische Lösemittel sowohl für den ersten als auch den zweiten Schritt eignen sich insbesondere aromatische Kohlenwasserstofflösemittel wie Benzol, Toluol, o-Xylol, m-Xylol, p-Xylol, Ethylbenzol oder Gemische derselben. Abhängig von den gewählten Resten können gegebenenfalls auch aliphatische oder cycloaliphatische Lösemittel, sowie lineare oder cyclische Ether verwendet werden. Über die Eignung des Lösemittels entscheidet seine Lösefähigkeit für die entstehenden Polyorganosiloxane. Das Lösemittel muss das entstehende Polyorganosiloxan ausreichend gut lösen, darf mit Wasser nicht mischbar sein, d.h. es darf selbst nicht mehr als 5 Gew.-% Wasser lösen können und darf an der Reaktion nicht teilnehmen.
- Gegebenenfalls ist die Eignung des Lösemittels durch geeignete Experimente zu bestimmen. Aromatische Lösemittel erfüllen die genannten Bedingungen am besten und sind daher bevorzugt.
- Es sei an dieser Stelle darauf hingewiesen, dass die Verwendung von Disiloxanen, die in der Regel als symmetrische Disoloxane verwendet werden, zur Reduzierung der Silanolgruppenzahl als nicht erfindungsgemäß ausgeschlossen ist. Disiloxane spalten zwar in Gegenwart von Säuren durch Bruch der Si-O-Si-Bindung, jedoch werden dafür die Säuren in der Regel als wässrige Zubereitung eingesetzt, wodurch absichtlich Wasser in den zweiten Schritt der Synthese eingeführt würde, wodurch die Neigung Silanolgruppen nachzubilden nicht ausgeschlossen werden kann und der zweite Schritt nicht mehr wasserfrei und in seiner Effizienz reduziert wäre.
- Die Polyorganosiloxane der Formel (I) sind chemisch härtbar, d.h. sie können durch eine chemische Reaktion zu einem vernetzten unlöslichen Netzwerk ausgehärtet werden. Die Härtung erfolgt über die olefinisch ungesättigten Gruppen, die weiter oben beschrieben sind. Typischerweise kommt dabei entweder eine radikalische Polymerisationsreaktion zur Härtung zum Einsatz oder falls neben den olefinisch oder acetylenisch ungesättigten funktionellen Gruppen auch siliziumgebundener Wasserstoff als Rest vorliegt, eine Hydrosilylierungshärtung.
- Die Polyorganosiloxane der Formel (I) besitzen alle olefinische funktionelle Gruppen, über welche sie chemisch vernetzbar sind. Mögliche chemische Vernetzungsreaktionen umfassen dabei die bekannten Reaktionen gemäß Stand der Technik, insbesondere die radikalische Vernetzung, die sowohl unter Verwendung geeigneter Strahlenquellen wie UV-Licht als auch durch instabile zu Radikalen zerfallende chemische Verbindungen initiiert werden kann und die Additionsvernetzung beispielsweise durch eine Hydrosilylierung der olefinisch ungesättigten Gruppe mit einer Si-H Funktion in Gegenwart eines geeigneten Hydrosilylierungskatalysators durchgeführt wird.
- Um eine ausreichende Härtung zu erreichen, muss eine ausreichende Menge funktioneller Gruppen vorhanden sein. Mindestens müssen je erfindungsgemäß verwendetem Polyorganosiloxan Molekül durchschnittlich 1,0 funktionelle Gruppen vorhanden sein, um eine ausreichende Härtung zu erreichen, bevorzugt sind durchschnittlich mindestens 1,1 insbesondere durchschnittlich mindestens 1,2 funktionelle Gruppen je erfindungsgemäßem Polyorganosiloxan Molekül vorhanden. Dabei können die funktionellen Gruppen verschieden sein, so dass beispielsweise ein Teil der funktionellen Gruppen eine Si-H-Gruppe ist und ein anderer Teil der funktionellen Gruppen eine olefinisch ungesättigte Gruppe darstellt, die radikalisch härtbar oder hydrosilylierbar ist. Auch weitere Kombinationen komplementärer funktioneller Gruppen sind denkbar, wobei komplementär bedeutet, dass die gewählten Kombinationen funktioneller Gruppen miteinander reagieren können. Falls nur eine Art funktioneller Gruppen vorhanden ist, beispielsweise nur olefinisch oder acetylenisch ungesättigte funktionelle Gruppen, die radikalisch härtbar sind, so muss die entsprechende Anzahl dieser funktionellen Gruppen gegeben sein. Im Sinne einer Copolymerisation zu einer homogenen Matrix ist dabei zu beachten, dass eine ausreichende Copolymerisierbarkeit der gewählten olefinischen und acetylenischen Gruppen gegeben ist. Auch die Kombination nicht miteinander copolymerisierbarer olefinischer Gruppen ist möglich, sofern die erzielte Matrix aus zwei oder gegebenenfalls mehr individuellen Polymeren miteinander verträglich bleibt und keine separaten Phasen bildet, die sich in unterscheidbaren Domänen voneinander trennen.
- Als Beispiele für geeignete Initiatoren, um die radikalische Polymerisation zu starten, seien hier insbesondere Beispiele aus dem Feld der organischen Peroxide genannt, wie Di-tert.-butylperoxid, Dilaurylperoxid, Dibenzoylperoxid, Dicumylperoxid, Cumylperoxyneodecanoat, tert-Butylperoxyneodecanoat, tert-Amylperoxypivalat, tert-Butylperoxypivalat, tert-Butylperoxyisobutyrat, tert-Butylperoxy-3,5,5-trimethylhexanoat, tert-Butylcumylperoxid, tert-Butylperoxyacetat, tert-Butylperoxybenzoat, 1,1-Ditert.-butylperoxycyclohexan, 2,2-Di(tert.-butylperoxy)butan, Bis(4-tert.-butylcyclohexyl)peroxydicarbonat, Hexadecylperoxydicarbonat, Tetradecylperoxydicarbonat, Dibenzylperoxidicarbonat, Diisopropylbenzol Dihydroperoxid, [1,3-Phenylenbis(1-methylethyliden)]bis[tert-butyl]peroxid, 2,5-Dimethyl-2,5-di-(tert-butylperoxy)hexan, Dicetylperoxydicarbonat, Acetylacetonperoxid, Acetylcyclohexansulfonylperoxid, tert.-Amylhydroperoxid, tert-Amylperoxy-2-ethylhexanoat, tert-Amylperoxy-2-ethylhexylcarbonat, tert-Amylperoxyisopropylcarbonat, tert-Amylperoxyneodecanat, tert-Amylperoxy-3,5,5-trimethylhexanoat, tert-Butylmonoperoxymaleat, wobei diese Aufzählung nur illustrierend ist und nicht beschränkend. Gegebenenfalls können auch Mischungen aus verschiedenen Initiatoren für radikalische Reaktionen verwendet werden. Die Eignung eines Initiators bzw. Initiatorgemisches für radikalische Reaktionen hängt von dessen Zerfallskinetik und den zu erfüllenden Anforderungsbedingungen ab. Unter ausreichender Beachtung dieser Rahmenbedingungen gelingt dem Fachmann die geeignete Auswahl eines Initiators.
- Bei Zubereitungen, die neben olefinisch und acetylenisch ungesättigten Gruppen auch siliziumgebundenen Wasserstoff enthalten, besteht die Möglichkeit der Härtung durch eine Hydrosilylierungsreaktion. Geeignete Katalysatoren zur Förderung der Hydrosilylierungsreaktion sind die bekannten Katalysatoren aus dem Stand der Technik.
- Beispiele für solche Katalysatoren sind Verbindungen oder Komplexe der Gruppe der Edelmetalle, enthaltend Platin, Ruthenium, Iridium, Rhodium und Palladium, vorzugsweise Metallkatalysatoren aus der Gruppe der Platinmetalle oder Verbindungen und Komplexe aus der Gruppe der Platinmetalle. Beispiele für solche Katalysatoren sind metallisches und feinverteiltes Platin, das sich auf Trägern wie Siliziumdioxid, Aluminiumoxid oder Aktivkohle befinden kann, Verbindungen oder Komplexe von Platin wie Platinhalogenide, z.B. PtCl4, H2PtCl6x6H2O, Na2PtCl4x4H2O, Platin-Olefin-Komplexe, Platin-Alkohol-Komplexe, Platin-Alkoholat-Komplexe, Platin-Ether-Komplexe, Platin-Aldehyd-Komplexe, Platin-Keton-Komplexe, einschließlich Umsetzungsprodukte aus H2PtCl4x6H2O und Cyclohexanon, Platin-Vinyl-Siloxankomplexe, wie Platin-1,3-Divinyl-1,1,3,3-tetramethyldisiloxan, mit oder ohne Gehalt an nachweisbarem anorganisch gebundenem Halogen, Bis-(gamma-picolin)platinchlorid, Trimethylendipyridinplatinchlorid, Dicyclopentadienplatindichlorid, Dimethylsulfoxyethenylplatin(II)dichlorid, Cyclooctadienplatindichlorid, Norbornadienplatindichlorid, Gammapicolinplatindichlorid, Cyclopentadienplatindichlorid, sowie Umsetzungsprodukte von Platintetrachlorid mit Olefin und primärem oder sekundärem Amin oder primärem und sekundärem Amin wie das Umsetzungsprodukt aus in 1-Octen gelöstem Platintetrachlorid mit sec-Butylamin oder
- Ammoniumplatinkomplexe. In einer weiteren Ausführungsform des erfindungsgemäßen Verfahrens werden Komplexe des Iridiums mit Cyclooctadiene, wie beispielsweise µ-Dichlorobis(cyclooctadiene)-diiridium(I), verwendet.
- Diese Aufzählung ist nur illustrierend und nicht beschränkend. Die Entwicklung der Hydrosilylierungskatalysatoren ist ein dynamisches Forschungsgebiet, das immer wieder neue wirksame Spezies hervorbringt, die naturgemäß ebenfalls hier eingesetzt werden können.
- Vorzugsweise handelt es sich bei dem Hydrosilylierungskatalysator um Verbindungen oder Komplexe des Platins, bevorzugt um Platinchloride und Platinkomplexe, insbesondere um Platin-Olefin-Komplexe und besonders bevorzugt um Platin-Divinyltetramethyldisiloxankomplexe.
- Bei dem erfindungsgemäßen Verfahren wird der Hydrosilylierungskatalysator in Mengen von 2 bis 250 Gewichtsppm eingesetzt, vorzugsweise in Mengen von 3 bis 150 ppm, insbesondere in Mengen von 3 bis 50 ppm.
- In einer bevorzugten Ausführungsform werden die Polyorganosiloxane der Formel (I) in einem dritten Schritt mit einem Metallsubstrat verbunden.
- Die Polyorganosiloxane der Formel (I) eignen sich besonders gut zum Einsatz als Bindemittel und / oder als Haftvermittler für die Herstellung metallplattierter Schichtstoffe, insbesondere für elektronische Anwendungen, insbesondere für metallkaschierte Schichtstoffe und insbesondere für die Verwendung in Hochfrequenzanwendungen, ganz besonders solchen, die bei Frequenzen von 1 GHz und darüber betrieben werden. Besonders bevorzugt ist die Herstellung von metallkaschierten Elektrolaminaten, wie man sie zur Herstellung als Leiterplatten in elektronischen Geräten verwendet, insbesondere für Hochfrequenzanwendungen.
- Besagte metallkaschierte Elektrolaminate können Verstärkungsmaterialien enthalten, müssen aber nicht. Das heißt, sie können beispielsweise verstärkende Gewebe wie Fasergewebe oder Vliese enthalten oder sie können frei von solchen sein. Falls ein verstärkendes Material enthalten ist, ist dies vorzugsweise in Schichten angeordnet. Eine verstärkende Schicht kann dabei aus einer Vielzahl verschiedener Fasern aufgebaut sein.
- Solche verstärkenden Schichten helfen das Schrumpfverhalten zu kontrollieren und geben erhöhte mechanische Festigkeit.
- Sofern eine verstärkende Schicht mitverwendet wird, können die diese Schicht bildenden Fasern ausgewählt werden aus einer Vielzahl verschiedener Möglichkeiten. Nicht beschränkende Beispiele für solche Fasern sind Glasfasern, wie beispielsweise E-Glasfasern, S-Glasfasern und D-Glasfasern, Silicafasern, Polymerfasern, wie beispielsweise Polyetherimidfasern, Polysulfonfasern, Polyetherketonfasern, Polyesterfasern, Polycarbonatfasern, aromatische Polyamidfasern oder flüssigkristalline Fasern. Die Fasern können einen Durchmesser von 10 nm bis 10 µm aufweisen. Die Verstärkungsschicht hat eine Stärke von höchstens 200 µm, vorzugsweise höchstens 150 µm.
- Eine bevorzugte Anwendungsform ist die Verwendung der Polyorganosiloxane der Formel (I) als Bindemittel oder Cobindemittel zusammen mit organischen Bindemitteln zur Herstellung von metallkaschierten Laminaten aus Glasfasercompositen zur weiteren Herstellung von Leiterplatten. Das bevorzugte Metall ist Kupfer.
- Für die erfindungsgemäße Verwendung der Polyorganosiloxane der Formel (I) können diese als alleiniges Bindemittel verwendet werden. Sie können auch abgemischt mit organischen Monomeren, Oligomeren und Polymeren verwendet werden.
- Typischerweise hierfür verwendete organische Monomere, Oligomere und Polymere umfassen Polyphenylenether, Bismaleimide, Bismaleimid Triazin Copolymere, Kohlenwasserstoffharze, sowohl aliphatische wie beispielsweise Polybutadien, als auch aromatische wie beispielsweise Polystyrol, als auch Hybridsysteme, die sowohl aliphatischen als auch aromatischen Charakter haben, wie beispielsweise Styrolpolyolefin Copolymere, wobei die Form der Copolymeren grundsätzlich wiederum nicht eingeschränkt ist, Epoxidharze, Cyanatesterharze und gegebenenfalls andere, wobei die Auswahl illustrierend zu verstehen ist und nicht einschränkend.
- Bevorzugte organische Monomere, Oligomere und Polymere sind oligomere und polymere Polyphenylenether, monomere, oligomere und polymere Bismaleimide, oligomere und polymere Kohlenwasserstoffharze sowie Bismaleimid Triazin Copolymere. Dabei können die organischen Monomere, Oligomere und Polymere gegebenenfalls miteinander gemischt eingesetzt werden.
- Der Anteil der organischen Monomere, Oligomere und Polymere in den Zubereitungen mit den Polyorganosiloxanen der Formel (I), sofern die organischen Komponenten mitverwendet werden, beträgt zwischen 10 und 90% bezogen auf die Mischung aus den Polyorganosiloxanen der Formel (I) und den organischen Monomeren, Oligomeren und Polymeren 100%, bevorzugt 20 - 90%, insbesondere 30 - 80%.
- Darüber hinaus können sowohl die Polyorganosiloxane der Formel (I) als auch die Mischungen derselben mit organischen Monomeren, Oligomeren oder Polymeren in weiteren organischen Monomeren gegebenenfalls mit olefinisch oder acetylenisch ungesättigten Gruppen als Reaktivverdünner gelöst werden, wie beispielsweise Styrol, alpha Methylstyrol, para-Methylstyrol und Vinylstyrol, Chlor- und Bromstyrol.
- Ebenso können typische nicht reaktive Lösemittel zur Lösung der Polyorganosiloxane der Formel (I) und gegebenenfalls Gemische derselben mit organischen Monomeren, Oligomeren und Polymeren eingesetzt werden, wie beispielsweise aliphatische oder aromatische Lösemittel wie aliphatische Gemische mit bestimmten Siedebereichen, Toluol, Xylol, Ethylbenzol oder Gemische derselben Aromaten, Ketone, wie Aceton, Methylethylketon, Cyclohexanon, Carbonsäureester, wie Ethylacetat, Methylacetat, Ethylformiat, Methylformiat, Propionsäuremethylester, Propionsäureethylester, wobei eine gute Löslichkeit insbesondere der Gemische aus Polyorganosiloxane der Formel (I) mit organischen Monomeren, Oligomeren und Polymeren am ehesten in aromatischen Lösemitteln wie Toluol, Xylol, Ethylbenzol und Gemischen derselben erreicht wird.
- In dem Falle, dass die Polyorganosiloxane der Formel (I) in Kombination mit einem organischen Oligomer oder Polymer oder Gemischen derselben eingesetzt werden, ist es wesentlich, dass Polyorganosiloxane der Formel (I) verwendet werden, die mit den organischen Komponenten der Wahl verträglich sind und nicht zu Phasenseparationen führen. In diesen Fällen sind in der Regel phenylreichere Polyorganosiloxane der Formel (I) einzusetzen, da Phenylgruppen die Verträglichkeit mit den organischen Komponenten erhöhen. Insbesondere mit aromatenreicheren organischen Polymeren wie Polyphenylenethern oder aromatischen Kohlenwasserstoffharzen sind aromatenreichere Polyorganosiloxane der Formel (I) zu verwenden, wobei zur Verträglichkeitseinstellung sowohl die verbrückenden aromatischen Gruppen als auch terminal an Silyleinheiten gebundene aromatische Substituenten beitragen. Die genaue Menge der aromatischen Gruppen, die notwendig ist, um die Verträglichkeit der Polyorganosiloxane der Formel (I) mit einer bestimmten Auswahl an organischen Bindemitteln einzustellen, muss in Abhängigkeit der Auswahl an organischen Bindemitteln ermittelt werden.
- Ebenso wie es möglich ist, mehrere organische Polymere zu mischen, die gegebenenfalls aus verschiedenen Polymerklassen ausgewählt werden und in der Bindemittelzubereitung zu verwenden sind. Es ist auch möglich mehrere Polyorganosiloxane der Formel (I) miteinander in Bindemittelzubereitung zu kombinieren. D.h. es ist erfindungsgemäß sowohl nur ein einziges Polyorganosiloxan der Formel (I) als Bindemittel zu verwenden, als auch mehrere Polyorganosiloxane der Formel (I) miteinander zu einer Bindemittelzubereitung zu kombinieren. Ebenso ist es erfindungsgemäß nur ein Polyorganosiloxan der Formel (I) mit einem oder mehreren organischen Polymeren zu einer Bindemittelzubereitung zu kombinieren. Es ist auch erfindungsgemäß mehrere Polyorganosiloxane der Formel (I) mit einem oder mehreren verschiedenen organischen Polymeren zu einer Bindemittelzubereitung zu kombinieren.
- Die Feststellung der Verträglichkeit eines oder mehrerer Polyorganosiloxane der Formel (I) mit einem oder mehreren organischen Oligomeren oder Polymeren gelingt leicht, indem man eine Mischung des oder der organischen Bindemittel mit dem oder den Polyorganosiloxanen der Formel (I) vorteilhafter Weise in einem Lösemittel, das alle ausgewählten Komponenten löst, mischt, anschließend das Lösemittel nach Methoden gemäß Stand der Technik, beispielsweise durch Destillation oder Sprühtrocknen entfernt und den erhaltenen Rückstand optisch oder unter Zuhilfenahme mikroskopischer gegebenenfalls elektronenmikroskopischer Methoden bewertet. Verträgliche Mischungen erkennt man daran, dass sich keine Silicondomänen von den organischen Bestandteilen abtrennen und als eigene Phase erkennbar sind.
- Die Verwendung weiterer Formulierungskomponenten, wie Additiven, die gegebenenfalls auch Silane umfassen können, wie beispielsweise Antischaum- und Entlüftungsmitteln, Netz- und Dispergiermitteln, Verlaufsmitteln, Kompatibilisatoren, Haftvermittlern, Härtungsinitiatoren, Katalysatoren, Stabilisatoren, Füllstoffen einschließlich Pigmenten, Farbstoffen, Inhibitoren, Flammschutzmittel und Vernetzungshilfsmitteln ist erfindungsgemäß und die Auswahl solcher Komponenten grundsätzlich nicht eingeschränkt. Außer Prüfungen der Verträglichkeit im Sinne eines geeigneten Mischbarkeitsverhaltens sind gegebenenfalls auch Prüfungen der Verträglichkeit hinsichtlich der Reaktivität erforderlich, um sowohl ein vorzeitiges Gelieren zu verhindern als auch sicherzustellen, dass während der Härtung eine ausreichend schnelle Polymerisation bzw. Copolymerisation aller Komponenten miteinander erreicht wird, ebenso wie Prüfungen auf ausreichende Benetzung und gegebenenfalls weiterer Eigenschaften. Dies ist im Rahmen der Formulierungserstellung gegebenenfalls zu beachten und zu berücksichtigen.
- Beispiele für verwendbare Füllstoffe sind keramische Füllstoffe wie etwa Kieselsäuren, beispielsweise Fällungskieselsäuren oder pyrogene Kieselsäuren, die sowohl hydrophil als auch hydrophob sein können und vorzugsweise hydrophob sind und die des Weiteren auch mit organischen Gruppen auf ihrer Oberfläche funktionell und gegebenenfalls reaktiv ausgestattet sein können, Quarz, der gegebenenfalls oberflächenbehandelt oder oberflächenfunktionalisiert sein kann, so dass er reaktive funktionelle Gruppen auf der Oberfläche tragen kann, Aluminiumoxide, Aluminiumhydroxide, Calciumcarbonat, Talk, Glimmer, Ton, Kaolin, Magnesiumsulfat, Ruß, Titandioxid, Zinkoxide, Antimontrioxid, Bariumtitanat, Strontiumtitanat, Korund, Wollastonit, Zirkoniumwolframat, keramische Hohlkugeln, Aluminiumnitrid, Siliziumcarbid, Berylliumoxid, Magnesiumoxid, Magnesiumhydroxid, volle Glaskugeln, hohle Glaskugeln und Bornitrid. Als weitere Füllstoffe können Kern-Hülle-Partikel aus verschiedenen Materialien eingesetzt werden, wie etwa oberflächlich kieselsäurebelegte Siliconharzkugeln und polymerbelegte Elastomerpartikel, wobei die Elastomerpartikel gegebenenfalls auch Siliconelastomere sein können und ein typisches Beispiel für eine Oberflächenbelegung eines solchen Elastomerpartikels eine Polymethylmethacrylathülle ist. Die keramischen Füllstoffe haben vorzugsweise Partikelgrößen ausgedrückt als D90 Wert von 0,1 µm bis 10 µm. Füllstoffe sind vorzugsweise vorhanden in Mengen von 0,1 bis 60 Gewichtsprozent, bevorzugt von 0,5 bis 60 Gewichtsprozent, insbesondere von 1 bis 60 Gewichtsprozent bezogen auf die gesamte Bindemittelformulierung bestehend aus Bindemittel bzw. Bindemitteln, reaktiven Monomeren, Additiven, und Füllstoffen als 100%. D.h. die Menge eines evtl. eingesetzten nicht reaktiven Lösemittels, wird nicht mitgezählt.
- Bei den Füllstoffen sind solche besonders hervorzuheben, die thermisch leitfähig sind. Diese sind Aluminiumnitrid, Bornitrid, Siliziumcarbid, Diamant, Graphit, Berylliumoxid, Zinkoxid, Zirkoniumsilikat, Magnesiumoxid, Siliziumoxid und Aluminiumoxid.
- Grundsätzlich können die Bindemittelzubereitungen flammhemmende Additive enthalten in einer Menge von üblicherweise 5 bis 25 Gewichtsprozent. Es ist allerdings eine Besonderheit der Polyorganosiloxane der Formel (I), dass sie den Bedarf an flammhemmenden Additiven reduzieren, da die Polyorganosiloxane der Formel (I) selbst bereits flammhemmende Eigenschaften zeigen. Polysilsesquioxane und Siloxane sind bekannt dafür flammhemmende Eigenschaften zu zeigen und es gehört zum Stand der Technik, dass sie selbst als flammhemmende Additive eingesetzt werden. Es ist daher ein besonderer Vorteil der vorliegenden Erfindung, dass es hier gelingt die Funktion des Bindemittels mit der Funktion der Flammhemmung zu verknüpfen. In Abhängigkeit von der eingesetzten Menge an Polyorganosiloxanen der Formel (I) kann daher die Menge an flammhemmenden Additiven reduziert werden. Bei einer Menge von mindestens 20 Gewichtsprozent bezogen auf die gesamte Mischung aller verwendeten Bindemittel und reaktiven organischen Monomere beträgt die Menge an flammhemmenden Additiven vorzugsweise nur noch 0 bis 10 Gewichtsprozent, besonders bevorzugt 0 bis 8 Gewichtsprozent, insbesondere 0 bis 5 Gewichtsprozent, d.h. es ist möglich bei Einsatz der Polyorganosiloxane der Formel (I) je nach Auswahl des Organopolysiloxans und der eingesetzten Menge auf den Einsatz eines flammhemmenden Additives zu verzichten.
- Typische Beispiele für flammhemmende Additive sind Hydrate der Metalle Al, Mg, Ca, Fe, Zn, Ba, Cu oder Ni und Borate des Ba und Zn. Die flammhemmenden Additive können oberflächenbehandelt sein, wobei sie gegebenenfalls reaktive Gruppen auf der Oberfläche besitzen können. Es kann sich bei den flammhemmenden Additiven auch um halogenierte organische flammhemmende Additive handeln, wie beispielsweise Hexachloroendomethylentetrahydrphthalsäure, Tetrabromphthalsäure oder Dibromneopentylglykol. Beispiele für weitere flammhemmende Additive sind Melamincyanurat, Phosphor haltige Komponenten, wie Phosphinate, Diphosphinate, Phopsphazene, Vinylphosphazene, Phosphonate, Phosphaphenantreneoxide, feinkörnige Melaminpolyphosphate. Weitere Beispiele für bromhaltige flammhemmende Additive sind Bispentabromphenylethan, Ethylenbistetrabromphthalimid, Tetradecabromdiphenoxybenzol, Decabromdiphenyloxid oder bromierte Polysilsesquioxane. Einige flammhemmende Additive verstärken sich in ihrer Wirkung synergistisch. Das ist beispielsweise der Fall für die Kombination von halogenierten Flammschutzadditiven mit Antimontrioxid.
- Weitere Beispiele für sonstige Komponenten sind Antioxidationsmittel, Stabilisatoren gegen Abbau durch Bewitterung, Gleitmittel, Weichmacher, farbgebende Mittel, phosphoreszierende oder andere Mittel zum Zwecke der Markierung und Nachverfolgbarkeit und Antistatikmittel.
- Vorzugsweise werden die Polyorganosiloxane der Formel (I) in einem vierten Schritt vernetzt.
- Als Vernetzungshilfsmittel kommen insbesondere mehrfach ungesättigte radikalisch härtbare oder hydrosilylierbare Monomere und Oligomere zur Anwendung wie sie in nachfolgenden nicht beschränkenden Beispielen illustriert sind. Dazu gehören beispielsweise zweifach olefinisch ungesättigte Komponenten wie beispielsweise symmetrisch olefinisch ungesättigte disubstituierte Disiloxane, wie 1,1,3,3-Tetramethyl-1,3-divinyldisiloxan, 1,1,3,3-Tetramethyl-1,3-dipropylmethacryloyldisiloxan, zweifach olefinisch ungesättigte disubstituierte beispielsweise diallyl-, divinyl-, diacryloyl- oder dimethacryloylsubstiuierte organische Monomere oder Oligomere wie beispielsweise konjugierte und nicht konjugierte Diene, wie 1,9-Decadien, 1,3-Butadien. Ebenso gehören hierzu dreifach olefinisch ungesättigte Monomere oder Oligomere wie 1,2,4-Trivinylcyclohexan, Triallylcyanurate oder Triallylisocyanurate, Tri(meth)acrylate, wie beispielsweise Trimethylolpropantrimethacrylat.
- Ebenso gehören hierzu vierfach ungesättigte substituierte Monomere und Oligomere wie beispielsweise 2,4,6,8-Tetramethyl-2,4,6,8-tetravinylcyclotetrasiloxan, 2,4,6,8-Tetraphenyl-2,4,6,8-tetravinylcyclotetrasiloxane, 2,2-Bis[[(2-methyl-1-oxoallyl)oxy]methyl]-1,3-propandiylbismethacrylat (Pentaerythritoltetramethacrylat), Tetraallylorthosilikat, Tetraallyl-cia,cis,cis,cis-1,2,3,4-cyclopentantetracarboxylat, Tetraallylsilane, Glyoxalbis(diallylacetal).
- Da neben der radikalischen Härtung auch die Hydrosilylierungshärtung denkbar ist, können auch mehrfach Si-H-funktionelle Komponenten als Vernetzer wirken, wie beispielsweise 1,1,3,3-Tetramethyl-1,3-disiloxan, 2,4,6,8-Tetramethyl-cyclotetrasiloxan, 1,4-Bis(dimethylsilyl)benzol oder mehrfach ketten- und / oder endständig Si-H-funktionelle Oligo- und Polyorganosiloxane.
- Als Katalysatoren bzw. Initiatoren kommen für die radikalische Härtung der Bindemittelzubereitungen aus Polyorganosiloxanen der Formel (I) und organischen Monomeren, Oligomeren und Polymeren die gleichen in Frage wie sie bereits weiter oben genannt sind, also insbesondere Peroxide. Darüber hinaus sind zur Initiierung der radikalischen Härtung sowohl der Polyorganosiloxane der Formel (I) alleine als auch der beschriebenen Bindemittelzubereitungen weitere Radikalstarter geeignet, wie beispielsweise Azokomponenten, wie beispielsweise α,α'Azobis(isobutyronitril), Redoxinitiatoren wie zum Beispiel Kombinationen aus Peroxiden wie Wasserstoffperoxid und Eisensalzen oder Azide wie Acetylazid.
- Die Polyorganosiloxane der Formel (I) bzw. die Zubereitungen diese enthaltend, können für die erfindungsgemäße Anwendung sowohl lösemittelfrei als auch als lösemittelhaltige Zubereitung eingesetzt werden. In der Regel werden sie als lösemittelhaltige Zubereitung eingesetzt, um die homogene Verteilung aller Komponenten der Formulierung ineinander und die Benetzung und Durchtränkung einer evtl. verwendeten Verstärkungsschicht zu erleichtern. In der Regel wird eine Verstärkungsschicht mit eingesetzt. Bevorzugt handelt es sich dabei um ein Glasfasergewebe. Die Durchtränkung der Verstärkungsschicht kann durch imprägnierenden Auftrag der Zubereitung erfolgen, wobei hierfür verschiedene technische Lösungen zur Verfügung stehen, gegebenenfalls auch kontinuierliche Verfahren, und deren Auswahl zur Herstellung der erfindungsgemäßen metallkaschierten Laminate in keiner Weise eingeschränkt ist. Nicht limitierende Beispiele für Auftragstechniken sind das Tauchen, gegebenenfalls von Bahnen des Verstärkungsmaterials über Rollensysteme in kontinuierlichen Prozessen, das Sprühen, Fluten, Rakeln, etc.
- Es ist ein Vorteil der vorliegenden Erfindung, dass alle zur Verfügung stehenden Technologien ohne Einschränkung und Modifizierung angewendet werden können und kein spezielles neues Verfahren für den Einsatz der Polyorganosiloxane der Formel (I) erforderlich ist. Insofern bewegt sich die vorliegende Erfindung in der Herstellung der metallkaschierten Laminate vollumfänglich im verfügbaren Stand der Technik. Neu ist die Verwendung der Polyorganosiloxane der Formel (I) für die Herstellung der betreffenden metallkaschierten Laminate, die bislang unbekannt ist.
- Nach dem Imprägnieren folgt ein Trockenschritt, bei dem gegebenenfalls verwendetes Lösemittel entfernt wird. Auch für den Trocknungsprozess finden Methoden nach Stand der Technik Anwendung. Diese umfassen insbesondere das thermisch induzierte Verdampfen mit oder ohne Vakuum. Durch geeignete Einstellung der Reaktivität und der Klebrigkeit der verwendeten Bindemittelmischung werden nach diesem Schritt unter geeigneten Bedingungen, wie beispielsweise Kühlung, lagerfähige Composite Materialien erhalten, die gegebenenfalls zu einem späteren Zeitpunkt weiterverarbeitet werden können. In einem letzten Schritt des Verfahrens erfolgt die Polymerisation der Bindemittelzubereitung wiederum nach Methoden gemäß Stand der Technik. Gegebenenfalls mitverwendete Initiatoren für die radikalische Polymerisation werden dabei über ihre Zersetzungstemperatur hinaus erhitzt, so dass sie unter Bildung von Radikalen zerfallen und die radikalische Polymerisation der Bindemittelzubereitung initiieren. Grundsätzlich sind auch Methoden der Strahlenhärtung anwendbar.
- Wird statt der radikalischen Polymerisation die Hydrosilylierungshärtung verwendet, ist in diesem Schritt eine Temperatur anzuwenden, die geeignet ist, den zum verwendeten Hydrosilylierungskatalysator mit verwendeten Inhibitor zu deaktivieren und die katalytische Aktivität des Hydrosilylierungskatalysators freizusetzen.
- Dieser Schritt erfolgt in der Regel bei erhöhter Temperatur von vorzugsweise 100 bis 390°C, besonders bevorzugt von 100 bis 250°C, insbesondere von 130 bis 200°C, wobei die Temperatur für eine Zeit von vorzugsweise 5 bis 180 min wirksam ist, besonders bevorzugt 5 bis 150 min, insbesondere 10 bis 120 min. Außerdem ist es üblich bei diesem Schritt erhöhten Druck anzuwenden. Übliche Drücke liegen im Bereich von 1 bis 10 MPa, besonders bevorzugt von 1 bis 5 MPa, insbesondere von 1 bis 3 MPa.
- Die Laminierung des Composite Materials mit einer leitfähigen Metallschicht erfolgt in diesem zweiten Schritt, indem eine Schicht mindestens eines ausgewählten Metalls auf einer oder auf beiden Seiten des Composite Materials aus Verstärkungsschicht und Bindemittelzubereitung aufgebracht wird, bevor die Härtung stattfindet. D.h. zwischen dem ersten Schritt bestehend aus Imprägnierung und Trocknung und dem zweiten Schritt umfassend die chemische Härtung der Bindemittelzubereitung, erfolgt das Kaschieren des Composites aus dem ersten Schritt mit mindestens einer Sorte eines leitfähigen Metalls.
- Als leitfähige Metalle kommen insbesondere mindestens eines aus folgender Auswahl in Frage: Kupfer, Edelstahl, Gold, Aluminium, Silber, Zink, Zinn, Blei und Übergangsmetalle. Die Dicke der leitfähigen Schicht, ihre Form, Größe oder Oberflächentextur sind nicht grundsätzlich eingeschränkt. Die leitfähige Metallschicht hat vorzugsweise eine Dicke von 3 bis 300 µm, besonders bevorzugt von 3 bis 250 µm, insbesondere von 3 bis 200 µm. Dabei kann die Dicke der beiden Schichten mindestens einer Sorte eines leitfähigen Metalls, sofern zwei Schichten verwendet werden, variieren und muss nicht identisch sein. Besonders bevorzugt ist es, dass das leitfähige Metall Kupfer ist und dass in dem Fall, dass zwei leitfähige Schichten aus leitfähigem Metall verwendet werden, beide Schichten Kupfer sind. Das leitfähige Metall wird vorzugsweise in Form einer Folie aus dem betreffenden Metall verwendet. Der Mittenrauwert Ra der eingesetzten Metallfolie beträgt vorzugsweise höchstens 2 µm, besonders bevorzugt höchstens 1 µm, insbesondere höchstens 0,7 µm. Je geringer die Oberflächenrauigkeit ist, desto besser ist die Eignung der jeweiligen Folie für den Einsatz in Hochfrequenzanwendungen, die das bevorzugte Ziel der vorliegenden Erfindung sind. Zur Verbesserung der Haftung zwischen der leitfähigen Metallschicht und dem Composite aus Bindemittelzubereitung und Verstärkungsschicht, können gegebenenfalls verschiedene Methoden gemäß Stand der Technik eingesetzt werden, wie beispielsweise die Verwendung einer haftvermittelnden Schicht, die galvanotechnische Abscheidung der Metallschicht auf dem Composite aus Bindemittelzubereitung und Verstärkungsschicht oder die Gasphasenabscheidung. Die Schicht aus leitfähigem Metall kann direkt auf dem Composite aus Bindemittelzubereitung und Verstärkungsschicht sitzen oder durch eine haftvermittelnde Schicht mit derselben verbunden sein.
- Falls keine Verstärkungsschicht mitverwendet wird, erfolgt die Erzeugung einer Schicht aus der Bindemittelzubereitung enthaltend die Polyorganosiloxane der Formel (I) durch Abscheidung einer Schicht aus Bindemittelzubereitung auf einem Träger, wie beispielsweise einer Trennfolie oder Trennplatte, wobei für den Träger grundsätzlich jedes Material geeignet ist, von dem die getrocknete oder gehärtete Bindemittelzubereitung später wieder ablösbar ist, wie beispielsweise Polytetrafluorethylen, Polyester und dergleichen. Die Ablösbarkeit sowie die Filmbildungseigenschaften auf dem jeweiligen Trägermaterial sind in Abhängigkeit von der Bindemittelzusammensetzung individuell zu bestimmen. Die getätigten Aussagen zum Verfahren bleiben für diese verstärkungsfreie Variante in gleicher Weise gültig.
- Aus den verstärkten oder unverstärkten Composite Materialien aus dem ersten und den laminierten Composite Materialien aus dem zweiten Schritt lassen sich mehrschichtige Aufbauten erzeugen, indem mehrere Lagen der Composite Materialien aus dem ersten Schritt beispielsweise abwechselnd mit den kaschierten Laminaten aus dem zweiten Schritt übereinander gestapelt werden und die noch nicht gehärteten Composite Materialien aus dem ersten Schritt anschließend in einem Prozess, der im Wesentlichen der Vorgehensweise zur Erzeugung der metallkaschierten Laminate entspricht, gehärtet wird. Zur Erzeugung dickerer Schichten können hierbei auch mehrere Lagen aus den verstärkten oder unverstärkten Compositen aus dem ersten Schritt in unmittelbarer Reihenfolge übereinandergestapelt werden.
- Die Polyorganosiloxane der Formel (I) können außer für die Herstellung metallkaschierter Laminate des Weiteren in korrosionsschützenden Zubereitungen verwendet werden, insbesondere zur Verwendung zum Zwecke des Korrosionsschutzes bei hoher Temperatur.
- Außerdem können die Polyorganosiloxane der Formel (I) und Zubereitungen, die diese enthalten auch zum Korrosionsschutz von Armierungsstahl in Stahlbeton eingesetzt werden. Korrosionsinhibierende Effekte im Stahlbeton werden dabei sowohl dann erreicht, wenn man die Polyorganosiloxane der Formel (I) und Zubereitungen, die diese enthalten in die Betonmischung einbringt, bevor sie in Form gebracht und ausgehärtet werden, als auch wenn man die Polyorganosiloxane der Formel (I) oder Zubereitungen, die diese enthalten auf die Oberfläche des Betons aufbringt, nachdem der Beton ausgehärtet ist.
- Außer zum Zwecke des Korrosionsschutzes auf Metallen können die Polyorganosiloxane der Formel (I) auch zur Manipulation von weiteren Eigenschaften von Zubereitungen, die die erfindungsgemäßen Organopolysiloxane enthalten oder von Festkörpern oder Filmen, die aus Zubereitungen erhalten werden, die die Polyorganosiloxane der Formel (I) enthalten, dienen wie z.B.:
- Steuerung der elektrischen Leitfähigkeit und des elektrischen Widerstandes
- Steuerung der Verlaufseigenschaften einer Zubereitung
- Steuerung des Glanzes eines feuchten oder gehärteten Filmes oder eines Objektes
- Erhöhung der Bewitterungsbeständigkeit
- Erhöhung der Chemikalienresistenz
- Erhöhung der Farbtonstabilität
- Reduzierung der Kreidungsneigung
- Reduzierung oder Erhöhung der Haft- und Gleitreibung auf Festkörpern oder Filmen erhalten aus Zubereitungen, die Polyorganosiloxane der Formel (I) enthaltend
- Stabilisierung oder Destabilisierung von Schaum in der Zubereitung, die die Polyorganosiloxane der Formel (I) enthält
- Verbesserung der Haftung der Zubereitung die die Polyorganosiloxane der Formel (I) enthält zu Substraten
- Steuerung des Füllstoff- und Pigmentnetz- und - Dispergierverhaltens,
- Steuerung der rheologischen Eigenschaften der Zubereitung, die die erfindungsgemäßen Organopolysiloxane enthält,
- Steuerung der mechanischen Eigenschaften, wie z.B. Flexibilität, Kratzfestigkeit, Elastizität, Dehnbarkeit, Biegefähigkeit, Reißverhalten, Rückprallverhalten, Härte, Dichte, Weiterreißfestigkeit, Druckverformungsrest, Verhalten bei verschiedenen Temperaturen, Ausdehnungskoeffizient, Abriebfestigkeit sowie weiterer Gasdurchlässigkeit, Beständigkeit gegen Wasserdampf, Heißluft, Chemikalien, Bewitterung und Strahlung, der Sterilisierbarkeit, von Festkörpern oder Filmen erhältlich, die die Polyorganosiloxane der Formel (I) oder diese enthaltende Zubereitungen enthält
- Steuerung der elektrischen Eigenschaften, wie z.B. dielektrischer Verlustfaktor, Durchschlagfestigkeit, Dielektrizitätskonstante, Kriechstromfestigkeit, Lichtbogenbeständigkeit, Oberflächenwiderstand, spezifischer Durchschlagswiderstand,
- Flexibilität, Kratzfestigkeit, Elastizität, Dehnbarkeit, Biegefähigkeit, Reißverhalten, Rückprallverhalten, Härte, Dichte, Weiterreißfestigkeit, Druckverformungsrest, Verhalten bei verschiedenen Temperaturen von Festkörpern oder Filmen erhältlich aus der Zubereitung die die Polyorganosiloxane der Formel (I) enthält.
- Beispiele für Anwendungen, in denen die Polyorganosiloxane der Formel (I) eingesetzt werden können, um die oben bezeichneten Eigenschaften zu manipulieren, sind die Herstellung von Beschichtungsstoffen und Imprägnierungen und daraus zu erhaltenden Beschichtungen und Überzügen auf Substraten, wie Metall, Glas, Holz, mineralisches Substrat, Kunst- und Naturfasern zur Herstellung von Textilien, Teppichen, Bodenbelägen, oder sonstigen aus Fasern herstellbaren Gütern, Leder, Kunststoffe wie Folien, und Formteilen. Die Polyorganosiloxane der Formel (I) können in Zubereitungen bei entsprechender Auswahl der Zubereitungskomponenten außerdem als Additiv zum Zwecke der Entschäumung, der Verlaufsförderung, Hydrophobierung, Hydrophilierung, Füllstoff- und Pigmentdispergierung, Füllstoff- und Pigmentbenetzung, Substratbenetzung, Förderung der Oberflächenglätte, Reduzierung des Haft- und Gleitwiderstandes auf der Oberfläche der aus der additivierten Zubereitung erhältlichen ausgehärteten Masse eingesetzt werden. Die Polyorganosiloxane der Formel (I) können in flüssiger oder in ausgehärteter fester Form in Elastomermassen eingearbeitet werden. Hierbei können sie zum Zwecke der Verstärkung oder zur Verbesserung anderer Gebrauchseigenschaften, wie der Steuerung der Transparenz, der Hitzebeständigkeit, der Vergilbungsneigung, oder der Bewitterungsbeständigkeit, eingesetzt werden.
- Alle vorstehenden Symbole der vorstehenden Formeln weisen ihre Bedeutungen jeweils unabhängig voneinander auf. In allen Formeln ist das Siliziumatom vierwertig.
- Alle Prozentangaben beziehen sich auf das Gewicht. Falls nicht anders angegeben, werden alle Manipulationen bei Raumtemperatur von 23°C und unter Normaldruck (1,013 bar) ausgeführt.
- Falls nicht anders angegeben, gelten alle Daten zur Beschreibung von Produkteigenschaften bei Raumtemperatur von 23°C und unter Normaldruck (1,013 bar).
- Bei den Apparaten handelt es sich um handelsübliche Laborgeräte, wie sie von zahlreichen Geräteherstellern käuflich angeboten werden.
- Ph bedeutet einen Phenylrest = C6H5-Me bedeutet einen Methylrest = CH3-. Me2 bedeutet entsprechend zwei Methylreste.
- PPE bedeutet Polyphenylenether.
- HCl bedeutet Chlorwasserstoff.
- Im vorliegenden Text werden Stoffe durch Angabe von Daten charakterisiert, die mittels instrumenteller Analytik erhalten werden. Die zugrundeliegenden Messungen werden entweder öffentlich zugänglichen Normen folgend durchgeführt oder nach speziell entwickelten Verfahren ermittelt. Um die Klarheit der mitgeteilten Lehre zu gewährleisten, sind die verwendeten Methoden hier nachfolgend angegeben.
- In allen Beispielen beziehen sich die Angaben von Teilen und Prozentsätzen auf das Gewicht, falls nicht anders angegeben.
- Die Viskositäten werden, wenn nicht anders angegeben, durch rotationsviskosimetrische Messung gemäß DIN EN ISO 3219 bestimmt. Falls nicht anders angegeben, gelten alle Viskositätsangaben bei 25°C und Normaldruck von 1013 mbar.
- Die Brechungsindices werden im Wellenlängenbereich des sichtbaren Lichtes bestimmt, falls nicht anders angegeben, bei 589 nm bei 25°C und Normaldruck von 1013 mbar gemäß der Norm DIN 51423.
- Die Transmission wird durch UV VIS Spektroskopie bestimmt. Ein geeignetes Gerät ist beispielsweise das Analytik Jena Specord 200.
- Die verwendeten Messparameter sind: Bereich: 190 - 1100 nm Schrittweite: 0,2 nm, Integrationszeit: 0,04 s, Messmodus: Schrittbetrieb. Als erstes erfolgt die Referenzmessung (Background). Eine Quarzplatte, befestigt an einem Probenhalter (Dimension der Quarzplatten: HxB ca. 6 x 7 cm, Dicke ca. 2,3 mm), wird in den Probenstrahlengang gegeben und gegen Luft gemessen.
- Danach erfolgt die Probenmessung. Eine am Probenhalter befestigte Quarzplatte mit aufgetragener Probe - Schichtdicke aufgetragene Probe ca. 1 mm - wird in den Probenstrahlengang gegeben und gegen Luft gemessen. Die interne Verrechnung gegen das Backgroundspektrum liefert das Transmissionsspektrum der Probe.
- Die Molekülzusammensetzungen werden mittels Kernresonanzspektroskopie bestimmt (zu Begrifflichkeiten siehe ASTM E 386: Hochauflösende magnetische Kernresonanzspektroskopie (NMR): Begriffe und Symbole), wobei der 1H-Kern und der 29Si-Kern vermessen werden.
-
Solvent: CDCl3, 99,8%d Probenkonzentration: ca. 50 mg / 1 ml CDCl3 in 5 mm NMR-Röhrchen - Messung ohne Zugabe von TMS, Spektrenreferenzierung von Rest-CHCl3 in CDCl3 auf 7,24 ppm
Spektrometer: Bruker Avance I 500 oder Bruker Avance HD 500 Probenkopf: 5 mm BBO-Probenkopf oder SMART-Probenkopf (Fa. Bruker) -


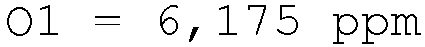
-


- Je nach verwendetem Spektrometertyp sind evtl. individuelle Anpassungen der Messparameter erforderlich.
-
Solvent: C6D6 99,8%d/CCl4 1:1 v/v mit 1Gew% Cr(acac)3 als Relaxationsreagenz Probenkonzentration: ca. 2 g / 1,5 ml Solvent in 10 mm NMR-Röhrchen Spektrometer: Bruker Avance 300 Probenkopf: 10 mm 1H/13C/15N/29Si glasfreier QNP-Probenkopf (Fa. Bruker) -
- Pulprog = zgig60
- TD = 64k
- NS = 1024 (abhängig von der Empfindlichkeit des Probenkopfes)
- SW = 200 ppm
- AQ = 2,75 s
- D1 = 4 s
- SFO1 = 300,13 MHz
- O1 = -50 ppm
-
- SI = 64k
- WDW = EM
- LB = 0,3 Hz
- Je nach verwendetem Spektrometertyp sind evtl. individuelle Anpassungen der Messparameter erforderlich.
- Molekulargewichtsverteilungen werden als Gewichtsmittel Mw und als Zahlenmittel Mn bestimmt, wobei die Methode der Gelpermeationschromatographie (GPC bzw. Size Exclusion Chromatographie (SEC)) Anwendung findet mit Polystyrol Standard und Brechungsindexdetektor (RI-Detektor). Wo nicht anders ausgewiesen, wird THF als Eluent verwendet und DIN 55672-1 angewendet. Die Polydispersität ist der Quotient Mw/Mn.
- Die Glasübergangstemperatur wird nach Dynamischer Differenzkalorimetrie (Differential Scanning Calorimetry, DSC) nach DIN 53765, gelochter Tigel, Aufheizrate 10 K/min bestimmt.
- Die Partikelgrößen wurden nach der Methode der Dynamic Light Scattering (DLS) unter Bestimmung des Zetapotenzials gemessen. Für die Bestimmung wurden folgende Hilfsmittel und Reagenzien verwendet:
Polystyrolküvetten 10 x 10 x 45 mm, Pasteurpipetten für den Einmalgebrauch, ultrareines Wasser. - Die zu vermessende Probe wird homogenisiert und blasenfrei in die Messküvette eingefüllt.
- Die Messung erfolgt bei 25°C nach einer Äquilibrierzeit von 300s mit hoher Auflösung und automatischer Messzeiteinstellung.
- Die angegebenen Werte beziehen sich immer auf den Wert D(50). D(50) ist als volumengemittelter Partikeldurchmesser zu verstehen, bei dem 50% aller gemessenen Partikel einen volumengemittelten Durchmesser kleiner als der ausgewiesene Wert D(50) aufweisen.
- Die Bestimmung der dielektrischen Eigenschaften erfolgt gemäß IPC TM 650 2.5.5.13 mit einem Network Analyzer Keysight/Agilent E8361A nach der Split-Cylinder Resonator Methode bei 10 GHz.
- Die Mikro-/Nanostruktur wurde lichtmikroskopisch bzw. mittels Transmissionselektronenmikroskopie charakterisiert.
- Probenpräparation: 1 Tropfen Probe (unverdünnt) auf Objektträger; mit Deckglas abgedeckt
- Gerät: LEICA DMRXA2 mit CCD-Kamera LEICA DFC420 (2592x1944 Pixel)
- Abbildung: Durchlicht - Interferenzkontrast, verschiedene Vergrößerungsstufen
- Transmissionselektronenmikroskopie:
- Probenpräparation: 1 Tropfen Probe (Verdünnung 1:20, bei Bedarf Anpassung notwendig) auf beschichtetes TEM-Grid; Zugabe eines Kontrastmittels bei Bedarf; Trocknung bei RT
- Gerät: ZEISS LIBRA 120 mit CCD-Kamera Sharp Eye (1024x1024 Pixel)
- Abbildung: Anregungsspannung 120 kV; TEM-Hellfeld; verschiedene Vergrößerungsstufen
- Die Haftung der auf die Composite Schichten mit oder ohne Verstärkungsmaterial aufkaschierten Metallschichten wurde bestimmt gemäß der Methode IPC-TM 650 2.4.8 "Peel Strength of Metalic Clad Laminates" in der Version "as received", d.h. ohne thermische Belastung oder Exposition.
- Eine 35 µm Kupferfolie, Masse 285 ± 10 g/m2, Rautiefe Rz ≤ 8 µm, Mittenrauwert Ra ≤ 0,4 µm wurde beiderseits auf einer Compositeschicht von 100 µm Dicke aufkaschiert, wobei zum Härten und Laminieren 180 min lang 200°C, 2,0 MPa, 30 mm Hg Säule wirkten.
- Ein Gemisch aus 1267,8 g (6 mol) Phenyltrichlorsilan, 372,6 g (1,5 mol) 3-(Trimethoxysilyl)propylmethacrylat und 780 g Xylol wird innerhalb von 4 Stunden zu einer Vorlage aus 3600 g Wasser dosiert. Die Reaktion des Chlorsilans in Wasser ist exotherm und erzeugt Salzsäure, die sich im vorgelegten Wasser löst. Man achtet darauf, dass die Temperatur aufgrund der exothermen Temperaturerhöhung 50°C nicht überschreitet und reduziert gegebenenfalls die Dosiergeschwindigkeit, um diese Temperaturgrenze nicht zu überschreiten.
- Nach beendeter Dosierung lässt man 15 Minuten nachrühren und stellt anschließend den Rührer ab. Das Reaktionsgemisch trennt sich in eine salzsaure wässrige Phase, die im Reaktionsgefäß unten sitzt und in eine organische Siliconphase, die oben sitzt. Die wässrige Phase wird abgelassen.
- Zur verbleibenden organischen Phase gibt man einen Liter Wasser, rührt 30 Minuten lang und stellt den Rührer danach wieder ab. Die wässrige Phase trennt sich wiederum nach unten ab und wird abgelassen. Dieser Vorgang wird wiederholt, bis der Rest HCl-Gehalt in der organischen Phase bestimmt durch Säure-Base Titration gemäß Stand der Technik < 20 ppm beträgt.
- Sollte sich die wässrige Phase nach oben absetzen, wird statt mit vollentsalztem Wasser mit einer 10% Natriumchlorid haltigen wässrigen Lösung gewaschen, bzw. 100 g Natriumchlorid zugegeben, erneut für 30 min gerührt und danach die Phasentrennung erneut durchgeführt.
- Danach wird aus der organischen Phase bei Umgebungsdruck am Wasserabscheider solange destilliert, bis sich kein Wasser mehr abscheidet, die organische Phase also technisch wasserfrei ist.
- Der Rest Wassergehalt der organischen Zubereitung wird durch Karl Fischer Titration bestimmt und beträgt 856 ppm.
- Durch 1H-NMR wird der Gehalt an Silanolgruppen ausgedrückt als OH-Gruppen mit einem Molekulargewicht von 17 g/mol zu 1,6 Gewichtsprozent bestimmt. Das bedeutet bei einem Molekulargewicht der Zwischenstufe aus dem ersten Reaktionsschritt von Mw = 3347 g/mol einen Silanolgehalt von 3,2 mol OH.
- Man lässt das Reaktionsgemisch auf 40°C abkühlen und dosiert zuerst 318 g (3,2 mol) Dimethyldichlorsilan und anschließend 261 g (3,3 mol) Pyridin zu. Die erste Dosierung dauert 30 Minuten, die zweite 45 Minuten. Man beobachtet einen exothermen Temperaturanstieg. Auch hier wird die Temperatur durch Anpassung der Dosiergeschwindigkeit auf 50°C begrenzt. Nach vollendeter Dosierung wird 60 Minuten nachgerührt, um die Reaktion zu vervollständigen.
- Nach beendeter Reaktion wird dreimal mit jeweils einem Liter vollentsalztem Wasser gewaschen und die wässrige Phase jeweils wie zuvor beschrieben abgetrennt.
- Nach der letzten Phasentrennung beträgt der Rest HCl-Gehalt in der organischen Phase < 20 ppm. Man reduziert des Lösemittelanteil durch Destillation, wobei man einen Festgehalt von 80% Harz einstellt, d.h. die finale Harzlösung besteht aus 20% Xylol und 80% Polyorganosiloxan.
- Methoxygruppen sind im NMR nicht nachweisbar. Der Rest Silanolgehalt beträgt 0,05 Gewichtsprozent bestimmt durch 1H-NMR Spektroskopie.
- SEC: Mw = 4914 g/mol, Mn = 1904 g/mol, Polydispersität PD = 2,58.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(H)O1/2: 30,96 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 13,89%
- PhSiO3/2: 55,15 %
- Dieses Produkt wird im Folgenden als 1.1 bezeichnet.
- Synthesebeispiel 2: Herstellung eines silphenylenverbrückten Organopolysiloxans nach dem erfindungsgemäßen Verfahren und Vergleich zu einer nicht erfindungsgemäßen in beiden Schritten hydrolytischen Vorgehensweise.
- 1,4-Bis(dimethoxyphenylsilyl)benzol gemäß Literaturvorschrift nach Xunjun Chen, Minghao Yi, Shufang Wu, Lewen Tan, Yixin Xu, Zhixing Guan, Jianfang Ge and Guoqiang Yin: Synthesis of Silphenylene-Containing Siloxane Resins Exhibiting Strong Hydrophobicity and High Water Vapor Barriers, Coatings 2019, 9, 481; doi:10.3390/coatings9080481 www.mdpi.com/journal/coatings
- 1,4-Bis(dimethoxyphenylsilyl)benzol wird erhalten, indem gemäß angegebener Literaturvorschrift gemäß "2.2. Synthesis of the 1,4-Bis(Dimethoxyphenylsilyl)Benzene (BDMPD)" Trimethoxyphenylsilan mit einem Grignard Reagenz erhalten aus 1,4-Dibrombenzol umgesetzt wird. Die Struktur wurde durch 1H-NMR-Spektroskopie und Vergleich mit der angegebenen Literatur bestätigt.
- Die Vorgehensweise zur Harzsynthese entspricht der in Synthesebeispiel 1 beschriebenen mit folgenden Unterschieden:
Man verwendet eine Mischung aus - 845,2 g (= 4 mol) Phenyltrichlorsilan,
- 546,7 g (1,3 mol) 1,4-Bis(dimethoxyphenylsilyl)benzol,
- 198,7 g (0,8 mol) 3-(Trimethoxysilyl)propylmethacrylat 820 g Xylol
- und eine Vorlage aus 2400 g vollentsalztem Wasser
- Die Dosierzeit beträgt 4 Stunden.
- Das erhaltene Zwischenprodukt nach der ersten Stufe besitzt ein Molekulargewicht von Mw = 1247 und enthält 3 Gewichtsprozent Silanolgruppen, bestimmt durch 1H-NMR als OH mit einem Molekulargewicht von 17 g/mol, also 2,2 mol OH.
- An dieser Stelle würde die Synthese nach
US 2018022053 gemäß der dort als illustrierend angegebenen Beispiele und gemäß dem Text der Beschreibung vonUS 2018022053 bereits enden. - Um den Silanolgehalt zu reduzieren wird die gleiche Vorgehensweise angewandt wie in Synthesebeispiel 1 beschrieben, wobei im Unterschied zu Synthesebeispiel 1 in diesem Fall
- 265,1 g (2,2 mol) Vinyldimethylchlorsilan und
- 174 g (2,2 mol) Pyridin verwendet werden.
- In dem erhaltenen Produkt sind per 1H-NMR keine Methoxygruppen mehr nachweisbar. D.h. das methacrylatfunktionelle Trimethoxysilan ist vollständig einkondensiert, das resultierende Methanol wurde bei der Aufarbeitung entfernt. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung auf ca. 0,05 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- Per SEC (Eluent Toluol) wurden folgende Molekulargewichte bestimmt: Mw = 2347 g/mol, Mn = 1503 g/mol, Polydispersität PD = 1,56.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 26,54 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 9,98%
- O2/2(Ph)Si-C6H4-Si(Ph)O2/2: 15,23%
- PhSiO3/2: 48,25 %
- Dieses Produkt wird im Folgenden als 2.1 bezeichnet.
- Alternativ zur erfindungsgemäßen nicht hydrolytischen Vorgehensweise wird folgende hydrolytische Vorgehensweise zur Reduzierung der Silanolgruppen ausgeführt, die in
US 2018022053 nicht erwähnt wird, jedoch grundsätzlich in dessen erfindungsgemäßen Umfang fallen könnte, da die Anzahl der Stufen des hydrolytischen Prozesses dort nicht eingeschränkt ist. - Man dosiert zur wasserfreien Vorlage aus dem ersten Reaktionsschritt 200 g Wasser zu der zuvor ausdestillierten xylolischen Reaktionsmischung. Danach werden 265,1 g (2,2 mol) Vinyldimethylchlorsilan langsam zudosiert, wobei man die Dosiergeschwindigkeit so anpasst, dass die Reaktionstemperatur (Innentemperatur im Reaktionsgefäß) auf unter 50°C begrenzt bleibt. Nach beendeter Dosierung wird 60 min nachgerührt, wobei weder geheizt noch gekühlt wird, um die Reaktion der Silanolgruppen mit dem Vinyldimethylchlorsilan bzw. dem Tetramethyldivinyldisiloxan, das sich daraus gebildet hat, vollständig abzuschließen.
- Die Wasserphase wird wie oben beschrieben abgetrennt und danach dreimal jeweils mit einem Liter Wasser wie bereits oben beschrieben gewaschen. Gegebenenfalls kann die Phasentrennung verbessert werden, indem man bei abgeschaltetem Rührer auf 60°C Heizmanteltemperatur aufheizt. Nach den Waschungen beträgt der HCl-Gehalt in der xylolischen Lösung weniger als 20 ppm.
- Man reduziert die Menge Toluol durch Destillation im Vakuum (20 mbar) bei 110°C soweit, dass eine Lösung aus 80% Harz in 20% Xylol erhalten wird.
- In dem erhaltenen Produkt sind per 1H-NMR keine Methoxygruppen mehr nachweisbar. D.h. das methacrylatfunktionelle Trimethoxysilan ist auch hier vollständig einkondensiert, das resultierende Methanol wurde bei der Aufarbeitung entfernt. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung jedoch nur auf 0,9 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- Per SEC (Eluent Toluol) wurden folgende Molekulargewichte bestimmt: Mw = 7347 g/mol, Mn = 2903 g/mol, Polydispersität PD = 2,53.
- Hier zeigt sich ein weiterer Unterschied zum erfindungsgemäßen Verfahren. Das zur Reduzierung der Silanolgruppen eingesetzte Vinyldimethylsilan bildet teilweise das symmetrische Disiloxan, das bei der Aufarbeitung destillativ entfernt wird und durch die bei der Reaktion des Chlorsilans mit Wasser gebildete HCl katalysiert die Reaktion der Silanolgruppen, was zwar zu einer Reduzierung derselben führt, allerdings durch eine Kondensation zu deutlich höherem Molekulargewicht und damit einer deutlichen Erhöhung des Risikos, dass das aus dem ersten Schritt erhaltene Polyorganosiloxan zu einem unlöslichen Produkt durchpolymerisiert und dadurch unbrauchbar wird. Dieser Effekt wird durch die erfindungsgemäße Vorgehensweise effizient vermieden.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 11,54 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 11,98%
- O2/2(Ph)Si-C6H4-Si(Ph)O2/2: 19,23%
- PhSiO3/2: 57,25 %
- Die Silanolgruppen finden sich an den PhSiO3/2-Einheiten gebunden.
- Dieses Produkt wird im Folgenden als 2.2 bezeichnet.
- Auch in den NMR Daten ist bei hydrolytischer Vorgehensweise die nur unvollständige Reaktion des eingesetzten Chlorsilans erkennbar, denn der Anteil an Me2Si(Vi)O1/2 Einheiten müsste bei vollständiger Reaktion in das Polyorganosiloxan aus der ersten Stufe deutlich höher sein. Damit ist klar gezeigt, dass die wasserfreie Vorgehensweise der wässrigen Vorgehensweise für eine kontrollierte Reduzierung der polaren Silanolgruppen in einem robust steuer- und beherrschbaren Prozess überlegen ist.
- Synthesebeispiel 3: Herstellung eines Organopolysiloxans mit Alkylenbrücke nach dem erfindungsgemäßen Verfahren und Vergleich zu einer nicht erfindungsgemäßen wässrigen Vorgehensweise.
- Die Synthese gemäß Synthesebeispiel 1 wird wiederholt, wobei im Unterschied zu Synthesebeispiel 1 folgende Einsatzmengen verwendet werden:
- Phenyltrichlorsilan: 422,6 g (= 2 mol)
- 1,2-Bis(dichlormethylsilyl)ethan: 341,35 g (1,35 mol)
- 198,7 g (0,8 mol) 3-(Trimethoxysilyl)propylmethacrylat 820 g Xylol
- und eine Vorlage aus 2400 g vollentsalztem Wasser
- Die Dosierzeit beträgt 4 Stunden.
- Das erhaltene Zwischenprodukt nach der ersten Stufe besitzt ein Molekulargewicht von Mw = 2247 und enthält 2,5 Gewichtsprozent Silanolgruppen, bestimmt durch 1H-NMR als OH mit einem Molekulargewicht von 17 g/mol, also 3,3 mol OH.
- An dieser Stelle würde die Synthese nach
US 2018022053 gemäß der dort als illustrierend angegebenen Beispiele und gemäß dem Text der Beschreibung vonUS 2018022053 bereits enden. - Um den Silanolgehalt zu reduzieren wird die gleiche Vorgehensweise angewandt wie in Synthesebeispiel 1 beschrieben, wobei im Unterschied zu Synthesebeispiel 1 in diesem Fall
- 397,7 g (3,3 mol) Vinyldimethylchlorsilan und
- 261 g (3,3 mol) Pyridin verwendet werden.
- Methoxygruppen sind im NMR nicht nachweisbar. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung auf ca. 0,05 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- Per SEC (Eluent Toluol) wurden folgende Molekulargewichte bestimmt: Mw = 2954 g/mol, Mn = 1919 g/mol, Polydispersität PD = 1,53.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 44,29 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 10,78%
- O2/2(Me)Si-C2H4-Si(Me)O2/2: 18,12%
- PhSiO3/2: 26,81 %
- Dieses Produkt wird im Folgenden als 3.1 bezeichnet.
- Alternativ zur erfindungsgemäßen nicht hydrolytischen Vorgehensweise wird folgende hydrolytische Vorgehensweise zur Reduzierung der Silanolgruppen ausgeführt, die in
US 2018022053 nicht erwähnt wird, jedoch grundsätzlich in dessen erfindungsgemäßen Umfang fallen könnte, da die Anzahl der Stufen des hydrolytischen Prozesses dort nicht eingeschränkt ist. - Analog der Vorgehensweise in Synthesebeispiel 2 werden zur wasserfreien Vorlage aus dem ersten Reaktionsschritt 300 g Wasser zugegeben.
- Danach werden 397,7 g (3,3 mol) Vinyldimethylchlorsilan langsam zudosiert und weiter verfahren wie in Synthesebeispiel 2 beschrieben.
- In dem erhaltenen Produkt sind per 1H-NMR keine Methoxygruppen mehr nachweisbar. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung jedoch nur auf 1,0 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- SEC: Mw = 6974 g/mol, Mn = 2812 g/mol, Polydispersität PD = 2,48.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 21,69 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 15,09%
- O2/2(Me)Si-C2H4-Si(Me) O2/2: 25, 47%
- PhSiO3/2: 37,75 %
- Die Silanolgruppen finden sich an den PhSiO3/2-Einheiten gebunden.
- Dieses Produkt wird im Folgenden als 3.2 bezeichnet.
- Auch hier wird im hydrolytischen Prozess ein höheres Molekulargewicht und eine unvollständigere Reduzierung der Silanolgruppen erzielt als im erfindungsgemäßen nicht hydrolytischen Prozess.
- Synthesebeispiel 4: Herstellung eines Organopolysiloxans mit Si-Si-Bindung nach dem erfindungsgemäßen Verfahren im Vergleich zu einer nicht erfindungsgemäßen wässrigen Vorgehensweise.
- Die Synthese gemäß Synthesebeispiel 1 wird wiederholt, wobei im Unterschied zu Synthesebeispiel 1 folgende Einsatzstoffe und Einsatzmengen verwendet werden:
- Phenyltrichlorsilan: 422,6 g (= 2 mol)
- 198,7 g (0,8 mol) 3-(Trimethoxysilyl)propylmethacrylat
- 296,4 g (1,3 mol) 1,1,2,2-Tetrachlor-1,2-dimethyldisilan
- 820 g Xylol
- und eine Vorlage aus 2400 g vollentsalztem Wasser
- Die Dosierzeit beträgt 4 Stunden.
- Das erhaltene Zwischenprodukt nach der ersten Stufe besitzt ein Molekulargewicht von Mw = 1867 g/mol und enthält 2,9 Gewichtsprozent Silanolgruppen, bestimmt durch 1H-NMR als OH mit einem Molekulargewicht von 17 g/mol, also 3,2 mol OH.
- An dieser Stelle würde die Synthese nach
US 2018022053 gemäß der dort als illustrierend angegebenen Beispiele und gemäß dem Text der Beschreibung vonUS 2018022053 bereits enden. - Um den Silanolgehalt zu reduzieren wird die gleiche Vorgehensweise angewandt wie in Synthesebeispiel 1 beschrieben, wobei im Unterschied zu Synthesebeispiel 1 in diesem Fall
- 385,6 g (3,2 mol) Vinyldimethylchlorsilan und
- 261 g (3,3 mol) Pyridin verwendet werden.
- Methoxygruppen sind im NMR nicht nachweisbar. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung auf ca. 0,05 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- Per SEC (Eluent Toluol) wurden folgende Molekulargewichte bestimmt: Mw = 2479 g/mol, Mn = 1678 g/mol, Polydispersität PD = 1,47.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 40,34 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 10,96%
- O2/2(Me)Si-Si(Me)O2/2: 21,31%
- PhSiO3/2: 27,39 %
- Dieses Produkt wird im Folgenden als 4.1 bezeichnet.
- Alternativ zur erfindungsgemäßen nicht hydrolytischen Vorgehensweise wird folgende hydrolytische Vorgehensweise zur Reduzierung der Silanolgruppen ausgeführt, die in
US 2018022053 nicht erwähnt wird, jedoch grundsätzlich in dessen erfindungsgemäßen Umfang fallen könnte, da die Anzahl der Stufen des hydrolytischen Prozesses dort nicht eingeschränkt ist. - Analog der Vorgehensweise in Synthesebeispiel 2 werden zur wasserfreien Vorlage aus dem ersten Reaktionsschritt 300 g Wasser zugegeben.
- Danach werden 385,6 g (3,2 mol) Vinyldimethylchlorsilan langsam zudosiert und weiter verfahren wie in Synthesebeispiel 2 beschrieben.
- In dem erhaltenen Produkt sind per 1H-NMR keine Methoxygruppen mehr nachweisbar. Der Anteil an Silanolgruppen konnte durch die Nachbehandlung jedoch nur auf 1,1 Gewichtsprozent (Bestimmung per 1H-NMR) reduziert werden.
- SEC: Mw = 4974 g/mol, Mn = 2006 g/mol, Polydispersität PD = 2,48.
- Nach 29Si-NMR ist die molare Zusammensetzung des siliziumhaltigen Anteils der Zubereitung:
- Me2Si(Vi)O1/2: 18,96 %
- H2C=C(CH3)C(=O)-O-(CH2)3-SiO3/2: 15,13%
- O2/2(Me)Si-Si(Me)O2/2: 28, 08%
- PhSiO3/2: 37,83 %
- Die Silanolgruppen finden sich an den PhSiO3/2-Einheiten gebunden.
- Dieses Produkt wird im Folgenden als 4.2 bezeichnet.
- Auch hier wird im hydrolytischen Prozess ein höheres Molekulargewicht und eine unvollständigere Reduzierung der Silanolgruppen erzielt als im erfindungsgemäßen nicht hydrolytischen Prozess.
- Die gemäß den Synthesebeispielen 1 bis 4 und gemäß den darin enthaltenen Vergleichsbeispielen hergestellten Organopolysiloxane wurden als Bindemittel verwendet, um kupferkaschierte Laminate mit einer glasfaserverstärkten Composite Schicht herzustellen. Folgende Einsatzstoffe wurden verwendet:
Kupferfolie: 35 µm dicke Kupferfolie (285 ± 10 g/m2) der Firma Jiangtong-yates Copper Foil Co Ltd, mit einer Rautiefe von Rz ≤ 8 µm und einer Mittenrautiefe von Ra ≤ 0,4 µm, Reinheit ≥ 99,8%. - Glasfaser: E-Glasfaser Type 1080 E hergestellt von Changzhou Xingao Insulation Materials Co. Ltd. Dicke 0,055 ± 0,012 mm, 47,5 ± 2,5 g/m2.
- In diesem Beispiel wurden alle Organopolysiloxane als Lösung in Xylol verwendet. Die Lösungen enthielten jeweils 80% Organopolysiloxan und 20% Xylol.
- Um die Härtung zu initiieren wurden die Organopolysiloxane mit jeweils 1 Gewichtsprozent Dicumylperoxid bezogen auf die Menge eingesetztes Polyorganosiloxan versetzt, das durch Rühren gleichmäßig in der Harzmatrix verteilt wurde.
- Laminate wurden hergestellt, indem 30 x 30 cm große Glasfaserschichten lagenweise mit dem jeweiligen Organopolysiloxan gegebenenfalls als xylolische Lösung mithilfe einer Entlüfterrolle blasenfrei imprägniert wurden. Die Glasfaserschichten wurden dabei auf einer formstabilen ebenen Unterlage aus Edelstahl gelagert, auf die eine Lage Kupferfolie aufgebracht wurde, bevor die erste Lage Glasfaser aufgelegt wurde. Insgesamt wurden jeweils 3 Lagen Glasfasergewebe nacheinander imprägniert. Um das Lösemittel gegebenenfalls zu entfernen wurden die imprägnierten Gewebe bei 60°C in einem Vakuumtrockenschrank bei 10 mbar bis zur Gewichtskonstanz getrocknet. Danach wurde eine zweite Schicht Kupferfolie auf die imprägnierte Glaserfaserschicht oben aufgebracht und eine weitere formstabile Edelstahlplatte aufgelegt. Das Laminat wurde in einer heizbaren Presse bei 2 MPa Druck, 120 min bei 200°C und 30 mbar Unterdruck aufgeheizt. Man erhält kupferkaschierte Laminate mit einer Gesamtdicke von 260 ± 20 µm.
- Die dielektrischen Eigenschaften wurden bestimmt gemäß IPC TM 650 2.5.5.13 mit einem Network Analyzer Keysight/Agilent E8361A nach der Split-Cylinder Resonator Methode bei 10 GHz. Folgende Werte wurden erhalten:
Organopolysiloxan Dk Df 1.1 (erfindungsgemäß) 2,78 0,0021 2.1 (erfindungsgemäß) 2,89 0,0022 2.2 (nicht erfindungsgemäß) 3,20 0,0040 3.1 (erfindungsgemäß) 2,77 0,0023 3.2 (nicht erfindungsgemäß) 3,34 0,0041 4.1 (erfindungsgemäß) 2,79 0,0022 4.2 (nicht erfindungsgemäß) 3,36 0,0041 - Die Df- und die Dk-Werte der kupferkaschierten Laminate aus den erfindungsgemäßen Organopolyiloxanen sind deutlich niedriger als die Df-und Dk-Werte, die mit den Organopolysiloxanen aus der Vorgehensweise gemäß Stand der Technik erzielt werden. Da für Hochfrequenzanwendungen möglichst niedrige dielektrische Verlustfaktoren und Dielektrizitätszahlen angestrebt werden, ist der erfindungsgemäße Effekt deutlich zu erkennen.
- Für dieses Beispiel wurden die Organopolysiloxane aus den Synthesebeispielen 1 - 4 sowohl gemäß der erfindungsgemäßen als auch der nicht erfindungsgemäßen Vorgehensweise als Lösung in Xylol verwendet, wobei jeweils Zubereitungen aus 20% Xylol und 80% Polyorganosiloxan verwendet wurden.
- Anstatt das Laminat ohne eine Prepreg Zwischenstufe direkt aufzubauen, wurden diesmal Prepregs hergestellt, indem die Glasfaserlagen als einzelne Lagen jeweils auf einer Polytetrafluorethylenfolie mit der Harzzubereitung imprägniert und anschließend im Vakuumtrockenschrank zur Gewichtskonstanz getrocknet wurden. Jeweils drei auf diese Weise hergestellte Lagen aus imprägniertem Glasfasergewebe wurden anschließend auf eine Kupferfolie übereinander abgelegt und der Stapel mit einer Lage Kupferfolie abgeschlossen. Dieser Mehrschichtaufbau wurde analog zu Anwendungsbeispiel 1 zwischen zwei formstabilen Edelstahlplatten in einer Vakuumpresse unter den Bedingungen wie in Beispiel 1 angegeben verpresst und ausgehärtet.
- Die erhaltenen Laminate wiesen Dicken von 290 ± 20 µm auf.
- An den erhaltenen Laminaten wurden folgende dielektrischen Eigenschaften gemessen:
Organopolysiloxan Dk Df 1.1 (erfindungsgemäß) 2,78 0,0020 2.1 (erfindungsgemäß) 2,89 0,0020 2.2 (nicht erfindungsgemäß) 3,20 0,0039 3.1 (erfindungsgemäß) 2,77 0,0021 3.2 (nicht erfindungsgemäß) 3,34 0,0040 4.1 (erfindungsgemäß) 2,79 0,0020 4.2 (nicht erfindungsgemäß) 3,36 0,0040 - Die erzielten Dk und Df Werte der kupferkaschierten Laminate aus den erfindungsgemäß hergestellten Organopolyiloxanen sind deutlich niedriger als die Df und Dk-Werte, die mit den Organopolysiloxanen aus den Vergleichsbeispielen erzielt werden. Da für Hochfrequenzanwendungen möglichst niedrige dielektrische Verlustfaktoren und Dielektrizitätszahlen angestrebt werden, ist der erfindungsgemäße Effekt deutlich zu erkennen.
- Die Vorgehensweise entspricht im Wesentlichen der in Anwendungsbeispiel 2 beschriebenen, nur dass diesmal organische Polymere mit den Organopolysiloxanen gemischt wurden. Die finalen lösemittelfreien Mischungen enthielten stets 30 Gewichtsprozent Organopolysiloxan und 70 Gewichtsprozent organische Polymere. Als organische Polymere wurden Triallylisocyanurat, NORYL SA 9000, ein alpha omega methacrylatterminierter Polyphenylenether bezogen von der Firma SABIC, Mn = 2500 g/mol, Tg = 160°C und B 3000 der Firma Nippon Soda, ein flüssiges Polybutadien Mn = 3200, Viskosität bei 45°C = 210 Poise mit mehr als 85% 1,2-Vinylstruktur in der Polymerkette.
- Die Polymere wurden stets im gleichen Mengenverhältnis verwendet. Sie wurden in Xylol gelöst bzw. dispergiert, wobei 30 Gewichtsteile SA 9000, 25 Gewichtsteile B 3000 und 15 Gewichtsteile Triallylisocyanurat mit 100 Gewichtsteilen Xylol dispergiert wurden.
- Die so erhaltene Zubereitung wurde mit den xylolischen Lösungen der Organopolysiloxane gemäß Anwendungsbeispiel 2 so vermischt, dass jeweils das angegebene Mischungsverhältnis aus 30% Organopolysiloxan und 70% organische Komponenten in der erhaltenen Lösung vorlag. Diese Lösungen wurden dann verwendet, um wie in Anwendungsbeispiel 2 beschrieben, kupferkaschierte Laminate über Prepregs herzustellen.
- Die erhaltenen Laminate wiesen Dicken von 290 ± 20 µm auf.
- An den erhaltenen Laminaten wurden folgende dielektrischen Eigenschaften gemessen:
mit dem Organopolysiloxan aus Dk Df 1.1 (erfindungsgemäß) 2,91 0,0029 2.1 (erfindungsgemäß) 2, 65 0,0022 2.2 (nicht erfindungsgemäß) 3,28 0,0040 3.1 (erfindungsgemäß) 2,78 0,0021 3.2 (nicht erfindungsgemäß) 3,29 0,0041 4.1 (erfindungsgemäß) 2,59 0,0022 4.2 (nicht erfindungsgemäß) 3,21 0,0042 - Die erzielten Dk und Df Werte der kupferkaschierten Laminate unter Verwendung der erfindungsgemäß hergestellten Organopolyiloxane sind deutlich niedriger als die Df und Dk-Werte, die mit den Organopolysiloxanen aus den Vergleichsbeispielen erzielt wurden. Da für Hochfrequenzanwendungen möglichst niedrige dielektrische Verlustfaktoren und Dielektrizitätszahlen angestrebt werden, ist der erfindungsgemäße Effekt deutlich zu erkennen.
Claims (8)
- Verfahren zur Herstellung von Polyorganosiloxanen der Formel (I)
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R1SiO3/2)d(R2 2SiO2/2)e(R3 3SiO1/2)f(SiO4/2)g [O3-h/2R4 hSi(SiR5 2):SiR4 jO3-j/2]k (I)
wobei die Reste R gleiche oder verschiedene Reste sein können und entweder einen Wasserstoffrest oder einen einwertigen Si-C gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen bedeuten, der auch ein ungesättigter Kohlenwasserstoffrest sein kann,Y eine chemische Bindung, ein Sauerstoffatom oder einen zwei- bis zwölfwertigen organischen unsubstituierten oder mit Heteroatomen substituierten organischen Rest mit 1 bis 24 C-Atomen bedeutet, der durch Si-C-Verknüpfung an die Siliziumatome gebunden vorliegt,die Reste R1, R2 und R3 unabhängig voneinander einen Wasserstoffrest oder einen gesättigten oder ungesättigten Si-C gebundenen C1 - C18 Kohlenwasserstoffrest, der unsubstituiert oder mit Heteroatomen substituiert sein kann oder einen über ein Sauerstoffatom gebundenen C1 - C12Kohlenwasserstoffrest, der Heteroatome enthalten kann, oder einen Silanolrest bedeuten, wobei die Reste R1, R2 und R3 ihre Bedeutung jeweils unabhängig voneinander annehmen können, so dass mehrere Reste R1, R2 bzw. R3, die am gleichen Siliziumatom gebunden vorliegen, verschiedene Reste aus der definierten Gruppe bedeuten können,die Reste R4 unabhängig voneinander entweder einen Wasserstoffrest, einen Silanolrest oder einen einwertigen Si-C oder Si-O-C-gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen bedeuten, der auch ein ungesättigter Kohlenwasserstoffrest sein kann,die Reste R5 unabhängig voneinander entweder einen Wasserstoffrest, einen einwertigen Si-C gebundenen, unsubstituierten oder mit Heteroatomen substituierten organischen Kohlenwasserstoffrest mit 1 bis 18 C-Atomen, der auch ein ungesättigter Kohlenwasserstoffrest sein kann oder einen Rest der Formel (II) bedeuten
[O3-a/2RaSiY(SiRaO3-a/2)b]c(R1SiO3/2)d(R2 2SiO2/2)e(R3 3SiO1/2)f(SiO4/2)g (II),wobei bezogen auf alle Reste Y, R, R1, R2, R3, R4 und R5 als 100 mol-% mindestens 0,1 mol-% olefinisch oder acetylenisch ungesättigte Reste sein müssen,bezogen auf alle Reste Y, R, R1, R2, R3, R4 und R5 als 100 Gewichts-% in Summe höchstens 3 Gew.-% Si-O-C-gebundene Reste und Silanolreste sind,und bezogen auf alle Reste Y, R, R1, R2, R3, R4 und R5 als 100 Gewichts-% in Summe höchstens 0,5 Gew.-% Silanolreste sind,a 0, 1 oder 2 ist, wobei die Indices a zu beiden Seiten der Gruppe Y ihre Bedeutung unabhängig voneinander annehmen können, so dass verschiedene a unabhängig voneinander verschiedene Werte innerhalb des angegebenen Wertebereiches bedeuten können,b eine Zahl im Wert von 1 bis 11, vorzugsweise 1 ist,c einen Wert von 0 bis 0,9,d einen Wert von 0 bis 0,8,e einen Wert von 0 bis 0,5,f einen Wert von 0,01 bis 0,6,g einen Wert von 0 bis 0,6,h und j unabhängig voneinander 0, 1 oder 2 sind,i eine ganze Zahl im Wert von 0 bis 50 undk einen Wert von 0 bis 0,9 bedeutet, wobeic+d+e+f+g+k = 1, mindestens ein Wert c, d oder k > 0 und e+g ≤ 0,6 ist,wobei die Reste R, R1, R2, R3, R4 und R5 und die Indizes a, b, c, d, e, f, g, h und i in Formel (I) und in Formel (II) unabhängig voneinander die gleichen Bedeutungen haben und diese innerhalb der beschriebenen Wertebereiche unabhängig voneinander annehmen können,bei dem in einem ersten Schritt Silane der Formel (III)
R6 lSiR7 4-l (III),
wobei R7 eine hydrolysierbare Gruppe,l eine ganze Zahl im Wert von 0, 1 oder 2 ist undR6 für l = 1 einen Rest R1 und für l = 2 einen Rest R2 bedeutet,und / oder Di-, Oligo- oder Polysilane der Formel (IV)
R7 3-hR4 hSi(SiR5 2)iSiR4 jR7 3-j (IV),
wobei R7 wie oben eine hydrolysierbare Gruppe bedeutet und R4, R5, h, i und j die gleichen Bedeutungen haben wie oben genannt,und / oder organylverbrückte Silicone der Formel (V)
R7 3-aRaSiY(SiRaR7 3-a)b (V),
wobei R7, R, Y, a und b die bereits genannte Bedeutung haben,mit Wasser und falls nicht mindestens einer der hydrolysierbaren Reste R7 ein Halogenrest ist, unter Verwendung katalytischer Mengen einer oder mehrere die Hydrolyse und Kondensation der Komponenten gemäß den Formeln (III), (IV) und (V) fördernde Säuren in Gegenwart eines nicht wassermischbaren, aprotischen Lösemittels umgesetzt werden,wobei nach erfolgter Umsetzung sowohl die Wasser als auch die verbleibende Säuremenge in der organischen Phase auf weniger als jeweils 10000 ppm reduziert werden, undin einem zweiten Schritt das im inerten organischen Lösemittel gelöste Reaktionsprodukt aus dem ersten Schritt ohne Wasser mit einem Halogensilan der Formel (VI)
R3 3SiR8 (VI),
wobei R3 die gleichen Bedeutungen hat wie oben angegeben und R8 ein Halogenatom bedeutet,in Gegenwart einer Hilfsbase umgesetzt wird. - Verfahren nach Anspruch 1, bei dem die Reste R, R1, R2, R3, R4 und R5 ausgewählt werden aus Methyl- Phenyl-, Vinyl-, Acryloyloxy- und Methacryloyloxyresten sowie den Acrylsäureestern oder Methacrylsäureestern von unverzweigten oder verzweigten Alkoholen mit 1 bis 15 C-Atomen.
- Verfahren nach einem der vorangehenden Ansprüche, bei dem das aprotische Lösemittel ein aromatischer Kohlenwasserstoff ist.
- Verfahren nach einem der vorangehenden Ansprüche, bei dem die Hilfsbase mindestens äquimolar bezüglich des Halogensilans eingesetzt wird.
- Verfahren nach einem der vorangehenden Ansprüche, bei dem die Hilfsbase ausgewählt wird aus basischen Metallsalzen und Stickstoffverbindungen.
- Verfahren nach einem der vorangehenden Ansprüche, bei dem in einem dritten Schritt die Polyorganosiloxane der Formel (I) mit einem Metallsubstrat verbunden werden.
- Verfahren nach Anspruch 6, bei dem in einem vierten Schritt die Polyorganosiloxane der Formel (I) vernetzt werden.
- Metallplattierte Schichtstoffe, herstellbar nach einem Verfahren gemäß Anspruch 6 oder 7, wobei im zweiten Schritt das Halogensilan der Formel (VI) so eingesetzt wird, dass eine zu den Silanolresten an der Polyorganosiloxanspezies aus dem ersten Reaktionsschritt äquimolare Menge Halogenidreste vorliegt.
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| PCT/EP2021/076881 WO2023051912A1 (de) | 2021-09-29 | 2021-09-29 | Verfahren zur herstellung von silanol-armen polyorganosiloxanen |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP4408906A1 EP4408906A1 (de) | 2024-08-07 |
| EP4408906B1 true EP4408906B1 (de) | 2025-05-28 |
Family
ID=78085634
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP21787324.9A Active EP4408906B1 (de) | 2021-09-29 | 2021-09-29 | Verfahren zur herstellung von silanol-armen polyorganosiloxanen |
Country Status (7)
| Country | Link |
|---|---|
| US (1) | US20240392072A1 (de) |
| EP (1) | EP4408906B1 (de) |
| JP (1) | JP2024536142A (de) |
| KR (1) | KR20240055105A (de) |
| CN (1) | CN118119651A (de) |
| TW (1) | TWI830405B (de) |
| WO (1) | WO2023051912A1 (de) |
Families Citing this family (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2025214588A1 (de) * | 2024-04-09 | 2025-10-16 | Wacker Chemie Ag | Verfahren zur verbesserung der haftung auf kupferoberflächen |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0624591A1 (de) * | 1993-05-13 | 1994-11-17 | Wacker-Chemie GmbH | Organosiliciumverbindungen mit käfigartiger Struktur |
| US20130005935A1 (en) * | 2011-07-01 | 2013-01-03 | Wacker Chemie Ag | Preparing Organopolysiloxanes |
| US11059994B2 (en) * | 2017-07-31 | 2021-07-13 | Dow Silicones Corporation | Silicone resin, related methods, and film formed therewith |
| US20210332190A1 (en) * | 2017-05-16 | 2021-10-28 | Wacker Chemie Ag | Method for producing organopolysiloxane resins |
Family Cites Families (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3737479A (en) | 1970-08-19 | 1973-06-05 | Gen Electric | Composition of polyorganosiloxane and polyphenylene oxide |
| US3960985A (en) | 1974-02-08 | 1976-06-01 | General Electric Company | Polypheylene ether-resin compositions with organopolyiloxanes having silicon-H-bonds |
| CA1084519A (en) * | 1974-09-16 | 1980-08-26 | Edgar D. Brown, Jr. | Phenyl-containing organopolysiloxanes |
| GB1604414A (en) * | 1977-07-27 | 1981-12-09 | Raychem Ltd | Silicone resin |
| US5548053A (en) | 1992-05-15 | 1996-08-20 | Wacker-Chemie Gmbh | Process for the preparation of organopolysiloxane resin |
| JPH1045770A (ja) | 1996-07-29 | 1998-02-17 | Toray Dow Corning Silicone Co Ltd | ヘキサメチルシクロトリシロキサンの分離方法 |
| JP3635180B2 (ja) * | 1997-02-24 | 2005-04-06 | ダウ コーニング アジア株式会社 | シリル化ポリメチルシルセスキオキサン、その製造方法、それを用いた組成物 |
| US6258881B1 (en) | 1998-10-07 | 2001-07-10 | Sumitomo Chemical Company, Limited | Polyphenylene ether resin composition |
| KR100382702B1 (ko) * | 2000-09-18 | 2003-05-09 | 주식회사 엘지화학 | 유기실리케이트 중합체의 제조방법 |
| US7122591B2 (en) | 2001-01-24 | 2006-10-17 | Asahi Kasei Kabushiki Kaisha | Polyphenylene ether-based resin composition containing silicon compound |
| JP4636242B2 (ja) * | 2005-04-21 | 2011-02-23 | 信越化学工業株式会社 | 光半導体素子封止材及び光半導体素子 |
| CN105086417B (zh) | 2014-05-06 | 2017-09-12 | 广东生益科技股份有限公司 | 一种树脂组合物及其在高频电路板中的应用 |
| DE102015201691A1 (de) | 2015-01-30 | 2016-08-18 | Windmöller & Hölscher Kg | Verfahren und Vorrichtung zum Anformen wenigstens eines Bodens an ein Schlauchstück |
| CN106609039B (zh) | 2015-10-21 | 2019-09-13 | 广东生益科技股份有限公司 | 一种聚苯醚树脂组合物及其在高频电路基板中的应用 |
| CN106609030B (zh) | 2015-10-21 | 2018-12-25 | 广东生益科技股份有限公司 | 一种聚苯醚树脂组合物及其在高频电路基板中的应用 |
| KR102264716B1 (ko) | 2017-04-04 | 2021-06-14 | 와커 헤미 아게 | 반응성 실록산 및 이의 제조 방법 |
| GB2596696B (en) | 2019-05-23 | 2023-08-30 | Rogers Corp | Low loss, composite layer and a composition for forming the same |
-
2021
- 2021-09-29 WO PCT/EP2021/076881 patent/WO2023051912A1/de not_active Ceased
- 2021-09-29 US US18/695,987 patent/US20240392072A1/en active Pending
- 2021-09-29 JP JP2024519303A patent/JP2024536142A/ja active Pending
- 2021-09-29 KR KR1020247011981A patent/KR20240055105A/ko active Pending
- 2021-09-29 CN CN202180102877.XA patent/CN118119651A/zh active Pending
- 2021-09-29 EP EP21787324.9A patent/EP4408906B1/de active Active
-
2022
- 2022-09-23 TW TW111136117A patent/TWI830405B/zh active
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0624591A1 (de) * | 1993-05-13 | 1994-11-17 | Wacker-Chemie GmbH | Organosiliciumverbindungen mit käfigartiger Struktur |
| US20130005935A1 (en) * | 2011-07-01 | 2013-01-03 | Wacker Chemie Ag | Preparing Organopolysiloxanes |
| US20210332190A1 (en) * | 2017-05-16 | 2021-10-28 | Wacker Chemie Ag | Method for producing organopolysiloxane resins |
| US11059994B2 (en) * | 2017-07-31 | 2021-07-13 | Dow Silicones Corporation | Silicone resin, related methods, and film formed therewith |
Also Published As
| Publication number | Publication date |
|---|---|
| JP2024536142A (ja) | 2024-10-04 |
| KR20240055105A (ko) | 2024-04-26 |
| CN118119651A (zh) | 2024-05-31 |
| US20240392072A1 (en) | 2024-11-28 |
| WO2023051912A1 (de) | 2023-04-06 |
| TWI830405B (zh) | 2024-01-21 |
| EP4408906A1 (de) | 2024-08-07 |
| TW202313790A (zh) | 2023-04-01 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP4479479B1 (de) | Silphenylenpolymere | |
| DE3782079T2 (de) | Organosilizium-verbindungen. | |
| DE2223702A1 (de) | Selbstbindender,hitzehaertbarer Silikongummi | |
| EP2272916A1 (de) | Verfahren zur Herstellung von Siliconbeschichtungen und Siliconformkörpern aus durch Licht vernetzbaren Siliconmischungen | |
| DE60310206T2 (de) | Hydrosilylationsaushärtung von kollodiale kieselsäure enthaltendem silikonharz und herstellungsverfahren dafür | |
| DE69702370T2 (de) | Härtbare Fluorosiloxanzusammensetzung und Verfahren zur Steuerung der Initiierung und der Dauer der Härtung | |
| EP3027700A1 (de) | Siliconharzzusammensetzung für optische halbleiter | |
| DE10211314A1 (de) | Vernetzbare Massen auf der Basis von Organosiliciumverbindungen | |
| DE1570446A1 (de) | Verfahren zur Herstellung von Organosiloxanblockmischpolymerisaten | |
| EP4384392B1 (de) | Metallplattierte schichtstoffe enthaltend polyorganosiloxane | |
| WO2023051912A1 (de) | Verfahren zur herstellung von silanol-armen polyorganosiloxanen | |
| EP4482888A1 (de) | Polyorganosiloxan copolymere mit organischen polymeren | |
| WO2025214588A1 (de) | Verfahren zur verbesserung der haftung auf kupferoberflächen | |
| EP1002004B1 (de) | Si-h gruppen enthaltende siliconimiden | |
| EP3837305B1 (de) | Vernetzbare organopolysiloxan-zusammensetzungen | |
| DE2216689A1 (de) | Selbstbindende, hitzehärtbare Silikongummi-Zusammensetzungen | |
| DE102013215105A1 (de) | Polyorganosiloxanzubereitung für optische Halbleiter | |
| EP0881250B1 (de) | Verfahren zur Herstellung von Si-gebundene Wasserstoffatome aufweisenden Organosiliciumverbindungen | |
| WO2022258140A1 (de) | Zusammensetzungen enthaltend polyorganosiloxane mit polyphenylenetherresten |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: UNKNOWN |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: THE INTERNATIONAL PUBLICATION HAS BEEN MADE |
|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: REQUEST FOR EXAMINATION WAS MADE |
|
| 17P | Request for examination filed |
Effective date: 20240325 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): AL AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HR HU IE IS IT LI LT LU LV MC MK MT NL NO PL PT RO RS SE SI SK SM TR |
|
| P01 | Opt-out of the competence of the unified patent court (upc) registered |
Free format text: CASE NUMBER: APP_62699/2024 Effective date: 20241125 |
|
| GRAP | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOSNIGR1 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: GRANT OF PATENT IS INTENDED |
|
| DAV | Request for validation of the european patent (deleted) | ||
| DAX | Request for extension of the european patent (deleted) | ||
| INTG | Intention to grant announced |
Effective date: 20250107 |
|
| GRAS | Grant fee paid |
Free format text: ORIGINAL CODE: EPIDOSNIGR3 |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: THE PATENT HAS BEEN GRANTED |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): AL AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HR HU IE IS IT LI LT LU LV MC MK MT NL NO PL PT RO RS SE SI SK SM TR |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: FG4D Free format text: NOT ENGLISH |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: EP |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FG4D Free format text: LANGUAGE OF EP DOCUMENT: GERMAN Ref country code: DE Ref legal event code: R096 Ref document number: 502021007605 Country of ref document: DE |
|
| REG | Reference to a national code |
Ref country code: NL Ref legal event code: MP Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: ES Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 Ref country code: FI Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 20250919 Year of fee payment: 5 |
|
| REG | Reference to a national code |
Ref country code: LT Ref legal event code: MG9D |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GR Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250829 Ref country code: NO Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250828 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: NL Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 Ref country code: PL Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: BG Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 20250919 Year of fee payment: 5 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: HR Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 20250922 Year of fee payment: 5 Ref country code: AT Payment date: 20251020 Year of fee payment: 5 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: RS Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250828 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IS Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250928 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LV Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SM Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 Ref country code: DK Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CZ Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: EE Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SK Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IT Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R097 Ref document number: 502021007605 Country of ref document: DE |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: RO Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20250528 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: L10 Free format text: ST27 STATUS EVENT CODE: U-0-0-L10-L00 (AS PROVIDED BY THE NATIONAL OFFICE) Effective date: 20260409 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: H13 Free format text: ST27 STATUS EVENT CODE: U-0-0-H10-H13 (AS PROVIDED BY THE NATIONAL OFFICE) Effective date: 20260504 |
|
| 26N | No opposition filed |
Effective date: 20260303 |