EP0948555B1 - Verfahren zur fraktionierung viscoser silicone - Google Patents
Verfahren zur fraktionierung viscoser silicone Download PDFInfo
- Publication number
- EP0948555B1 EP0948555B1 EP97954756A EP97954756A EP0948555B1 EP 0948555 B1 EP0948555 B1 EP 0948555B1 EP 97954756 A EP97954756 A EP 97954756A EP 97954756 A EP97954756 A EP 97954756A EP 0948555 B1 EP0948555 B1 EP 0948555B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- silicones
- fractionation
- carbon atoms
- viscosity
- substituted
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- 238000000034 method Methods 0.000 title claims description 41
- 229920001296 polysiloxane Polymers 0.000 title claims description 32
- 230000008569 process Effects 0.000 title claims description 32
- 238000005194 fractionation Methods 0.000 claims description 23
- 239000007858 starting material Substances 0.000 claims description 13
- ATUOYWHBWRKTHZ-UHFFFAOYSA-N Propane Chemical compound CCC ATUOYWHBWRKTHZ-UHFFFAOYSA-N 0.000 claims description 12
- 239000007789 gas Substances 0.000 claims description 10
- 239000000203 mixture Substances 0.000 claims description 9
- 125000004432 carbon atom Chemical group C* 0.000 claims description 8
- 238000000605 extraction Methods 0.000 claims description 7
- 229930195733 hydrocarbon Natural products 0.000 claims description 6
- 150000002430 hydrocarbons Chemical class 0.000 claims description 6
- 239000001294 propane Substances 0.000 claims description 6
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 claims description 4
- LCGLNKUTAGEVQW-UHFFFAOYSA-N Dimethyl ether Chemical compound COC LCGLNKUTAGEVQW-UHFFFAOYSA-N 0.000 claims description 4
- NNPPMTNAJDCUHE-UHFFFAOYSA-N isobutane Chemical compound CC(C)C NNPPMTNAJDCUHE-UHFFFAOYSA-N 0.000 claims description 4
- IJDNQMDRQITEOD-UHFFFAOYSA-N n-butane Chemical compound CCCC IJDNQMDRQITEOD-UHFFFAOYSA-N 0.000 claims description 4
- 239000003960 organic solvent Substances 0.000 claims description 4
- 239000002904 solvent Substances 0.000 claims description 4
- 239000004215 Carbon black (E152) Substances 0.000 claims description 3
- ZWEHNKRNPOVVGH-UHFFFAOYSA-N 2-Butanone Chemical compound CCC(C)=O ZWEHNKRNPOVVGH-UHFFFAOYSA-N 0.000 claims description 2
- 239000001273 butane Substances 0.000 claims description 2
- 150000002576 ketones Chemical class 0.000 claims description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N n-pentane Natural products CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 claims description 2
- 150000003138 primary alcohols Chemical class 0.000 claims description 2
- 150000003333 secondary alcohols Chemical class 0.000 claims description 2
- 150000008282 halocarbons Chemical group 0.000 claims 1
- 125000004122 cyclic group Chemical group 0.000 description 10
- 229920000642 polymer Polymers 0.000 description 7
- 239000003921 oil Substances 0.000 description 6
- -1 dimethylsilyl Chemical group 0.000 description 4
- 239000002994 raw material Substances 0.000 description 4
- OTMSDBZUPAUEDD-UHFFFAOYSA-N Ethane Chemical compound CC OTMSDBZUPAUEDD-UHFFFAOYSA-N 0.000 description 3
- 238000006243 chemical reaction Methods 0.000 description 3
- 238000009826 distribution Methods 0.000 description 3
- 238000006116 polymerization reaction Methods 0.000 description 3
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 2
- XUIMIQQOPSSXEZ-UHFFFAOYSA-N Silicon Chemical group [Si] XUIMIQQOPSSXEZ-UHFFFAOYSA-N 0.000 description 2
- 239000003054 catalyst Substances 0.000 description 2
- NEHMKBQYUWJMIP-UHFFFAOYSA-N chloromethane Chemical compound ClC NEHMKBQYUWJMIP-UHFFFAOYSA-N 0.000 description 2
- 238000004132 cross linking Methods 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- 230000006855 networking Effects 0.000 description 2
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 2
- 229910052710 silicon Inorganic materials 0.000 description 2
- 229920002545 silicone oil Polymers 0.000 description 2
- 229920002379 silicone rubber Polymers 0.000 description 2
- 239000004945 silicone rubber Substances 0.000 description 2
- 125000001424 substituent group Chemical group 0.000 description 2
- 239000004971 Cross linker Substances 0.000 description 1
- 229920000297 Rayon Polymers 0.000 description 1
- OBNDGIHQAIXEAO-UHFFFAOYSA-N [O].[Si] Chemical group [O].[Si] OBNDGIHQAIXEAO-UHFFFAOYSA-N 0.000 description 1
- 239000008186 active pharmaceutical agent Substances 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 238000010923 batch production Methods 0.000 description 1
- 230000015572 biosynthetic process Effects 0.000 description 1
- 229910002092 carbon dioxide Inorganic materials 0.000 description 1
- 239000001569 carbon dioxide Substances 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical compound C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 239000010779 crude oil Substances 0.000 description 1
- 150000001923 cyclic compounds Chemical class 0.000 description 1
- 235000013870 dimethyl polysiloxane Nutrition 0.000 description 1
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical class [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 1
- 229920001971 elastomer Polymers 0.000 description 1
- 238000010616 electrical installation Methods 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000012530 fluid Substances 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 238000009413 insulation Methods 0.000 description 1
- 239000000543 intermediate Substances 0.000 description 1
- 239000010985 leather Substances 0.000 description 1
- 239000007788 liquid Substances 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 238000006140 methanolysis reaction Methods 0.000 description 1
- 238000010327 methods by industry Methods 0.000 description 1
- 229940050176 methyl chloride Drugs 0.000 description 1
- 230000035699 permeability Effects 0.000 description 1
- 239000000049 pigment Substances 0.000 description 1
- 239000004033 plastic Substances 0.000 description 1
- 229920000435 poly(dimethylsiloxane) Polymers 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 230000005855 radiation Effects 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 150000004819 silanols Chemical class 0.000 description 1
- 239000010703 silicon Substances 0.000 description 1
- 229920005573 silicon-containing polymer Polymers 0.000 description 1
- 239000007787 solid Substances 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 239000003039 volatile agent Substances 0.000 description 1
Images
Classifications
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G77/00—Macromolecular compounds obtained by reactions forming a linkage containing silicon with or without sulfur, nitrogen, oxygen or carbon in the main chain of the macromolecule
- C08G77/04—Polysiloxanes
- C08G77/32—Post-polymerisation treatment
- C08G77/36—Fractionation
Definitions
- the present invention relates to a method for fractionation viscoser silicones with compressed gaseous hydrocarbons as well the fractionated viscous silicones obtained.
- viscous silicone should be understood to mean both Silicone oils also include silicone polymers, their degree of crosslinking still allows certain viscous properties or those according to the invention Processes are brought into the viscous (pumpable) state can.
- Silicones or silicone rubber systems have been used in the past few decades conquered and fulfilled numerous application areas in the typical Areas of mold making, medical technology, dental sector, electrical installation and leather industry, but also in the household and hobby sector due to their so far unsurpassed properties their diverse purposes.
- Silicones can be broken down into their main polymeric or oily components (viscous silicones) which, by adding crosslinkers, Catalysts, fillers, pigments and other auxiliaries typical properties.
- the main components point the silicon-oxygen structure typical of silicones, in which organic Residues such as methyl but also phenyl groups bound to the silicon atom are.
- the chain length directly affects the viscosity of the polymer or the oils out and can take values up to over 10,000; the number and type of the substituents in addition to the methyl and phenyl groups in the Chain molecules are incorporated, determine the excellent Properties such as elasticity, temperature and solvent resistance, Gas permeability or radiation insensitivity.
- the crosslinking reactions the above mentioned basic mixtures follow in practice in essentially the two principles of addition and condensation networking. Both types of reaction result in a very specifically controllable three-dimensional networking with a precisely adjustable degree of elasticity.
- This object was achieved in that the fractionation with a compressed gaseous hydrocarbon with 3 to 4 carbon atoms is carried out at process temperatures between 25 and 250 ° C. and process pressures between 20 and 500 bar, the gas having a density> 160 kg / m 3 is used.
- the starting material for the present process are according to the invention oily and / or polymeric diorganosilicones with a chain length used between 2 and 10,000, which can also be substituted.
- the distribution of substituents can be ordered or randomized and the molecular weight distribution
- the oils and polymers can be whatever you want Scope of application of the method is also enlarged.
- the compressed gaseous hydrocarbons serve as extraction media Propane and n- or i-butane and their mixtures, which are due to their lipophilic properties for the intended application have proven to be particularly suitable.
- the higher molecular ones Components of the starting materials are in the extraction media mentioned insoluble under the conditions according to the invention, the low molecular weight volatile components but very soluble. Still, it has turned in proved to be very useful in special cases, for example For reasons of cost, a mixture of propane and maximum according to the invention 25% by weight of butane or, for procedural reasons, propane with a Proportion up to a maximum of 50% by weight of dimethyl ether is used in this Case acts as an entrainer.
- the fractionation is carried out continuously in a Extraction column and the countercurrent principle carried out.
- a raw material which is available as a semi-finished and / or molded product (This means cable insulation, connectors, plastic molded parts for medical Applications, etc.)
- the process can also be carried out batchwise be carried out, however, limits the fact that the starting material have a certain minimum viscosity for the fractionation process must, the wide batch use.
- Pressure and temperature in the range according to the invention can be the starting material be fractionated into a bottom and top product.
- the Fractionation can be controlled well in terms of process engineering, for example by B. at constant process pressure an increase in process temperature leads to a reduction in the top / bottom product ratio and vice versa.
- bottom product has proven to be advantageous to the Extraction column a temperature gradient increasing towards the top to be placed in the order of magnitude of a maximum of 20 ° C. should; this can be used in many cases, the undesirable cyclic Oligomers are isolated as overhead products, the purified viscose Silicones collect as a bottom product with very little loss.
- the method can be versatile for the above principle Fractionation of viscous silicones can be used.
- the starting material is always arbitrary in a head product with less Viscosity and lower degree of polymerization and a bottom product with Divide higher viscosity and higher degree of polymerization.
- everyone Fractionation is therefore the same that the cyclic oligomers in the Head product.
- the process there is in principle the possibility of several fractionation columns in series to switch to several targeted silicone fractions in one process to be able to win.
- this solvent comes from the series of n- or i-alkanes with 5 to 8 carbon atoms, short-chain ketones with 1 up to 5 carbon atoms, preferably acetone or 2-butanone, or short chain primary or secondary alcohols with 1 to 4 carbon atoms.
- the present invention provides that recover organic solvents from the top product; with that is On the one hand, resource-saving work is possible, on the other hand are used in cases in which the head product is also enriched Oligomers are to be regarded as a high quality product, these not adversely affected in terms of quality by remaining solvent residues. This can also reduce the viscosity of the starting materials achieved that the starting materials in turn before fractionation be dissolved in 1 to 85% by weight of the compressed gas (mixture).
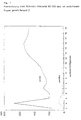
- Fig. 1 illustrates the decrease in the cyclic D4 - D20 oligomers by the inventive fration of the starting material of Example 2.
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Medicinal Chemistry (AREA)
- Polymers & Plastics (AREA)
- Organic Chemistry (AREA)
- Silicon Polymers (AREA)
Description


Claims (13)
- Verfahren zur Fraktionierung ölartiger und polymerer ggf. substituierter Diorganosilicone mit einer Kettenlänge zwischen 2 und 10.000 mit verdichteten Gasen, dadurch gekennzeichnet, daß man die Fraktionierung mit einem verdichteten gasförmigen Kohlenwasserstoff mit 3 oder 4 C-Atomen bei Verfahrenstemperaturen zwischen 25 und 250°C und Verfahrensdrücken zwischen 20 und 500 bar durchführt, wobei das Gas mit einer Dichte > 160 kg/m3 eingesetzt wird.
- Verfahren nach Anspruch 1, dadurch gekennzeichnet, dass als Ausgangsmaterial Polydimethylsilicone, Polymethylphenylsilicone, Polydiphenylsilicone und organohalogensubstituierte Silicone, insbesondere Polyorganofluorsilicone, und deren Mischungen eingesetzt werden.
- Verfahren nach Anspruch 1 oder 2, dadurch gekennzeichnet, dass als verdichteter gasförmiger Kohlenwasserstoff Propan, n- oder i-Butan oder deren Mischungen verwendet werden.
- Verfahren nach Anspruch 3, dadurch gekennzeichnet, dass die Mischung aus Propan und maximal 25 Gew.-% Butan besteht.
- Verfahren nach Anspruch 3, dadurch gekennzeichnet, dass Propan mit einem Anteil bis maximal 50 Gew.-% Dimethylether eingesetzt wird.
- Verfahren nach den Ansprüchen 1 bis 5, dadurch gekennzeichnet, dass die Fraktionierung kontinuierlich in einer Extraktionskolonne durchgeführt wird.
- Verfahren nach den Ansprüchen 1 bis 6, dadurch gekennzeichnet, dass die Fraktionierung dem Gegenstromprinzip folgt.
- Verfahren nach den Ansprüchen 1 bis 7, dadurch gekennzeichnet, dass an die Extraktionskolonne ein zum Kolonnenkopf hin ansteigender Temperaturgradient angelegt wird.
- Verfahren nach den Ansprüchen 1 bis 8, dadurch gekennzeichnet, dass den Ausgangsmaterialien vor der Fraktionierung zur Viskositätserniedrigung ein organisches Lösemittel aus der Reihe der verzweigten oder unverzweigten n- oder i-Alkane mit 5 bis 8 Kohlenstoffatomen, kurzkettigen Ketone mit 1 bis 5 Kohlenstoffatomen, vorzugsweise Aceton oder Butanon-2, und kurzkettigen primären oder sekundären Alkoholen mit 1 bis 4 Kohlenstoffatomen in Mengen von 1 bis 50 Gew.-% zugesetzt wird.
- Verfahren nach Anspruch 9, dadurch gekennzeichnet, dass das organische Lösemittel aus dem Kopfprodukt wiedergewonnen wird.
- Verfahren nach den Ansprüchen 1 bis 8, dadurch gekennzeichnet, dass die Ausgangsmaterialien vor der Fraktionierung zur Viskositätserniedrigung in 1 bis 85 Gew.-% des verdichteten Gas(-gemisch)es gelöst werden.
- Fraktionierte ölartige und polymere gegebenenfalls substituierte Silicone, hergestellt nach den Ansprüchen 1 bis 11, dadurch gekennzeichnet, dass sie eine Kettenlänge von 200 bis 10 000 und einen Gesamtoligomerengehalt D4 bis D20 < 0,05 Gew.-% aufweisen.
- Fraktionierte ölartige und polymere gegebenenfalls substituierte Silicone, hergestellt nach den Ansprüchen 1 bis 11, dadurch gekennzeichnet, dass sie eine Viskosität von 100 bis 500 000 mPas und einen Gesamtoligomerengehalt D4 bis D20 < 0,05 Gew.-% aufweisen.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE19654488A DE19654488A1 (de) | 1996-12-27 | 1996-12-27 | Verfahren zur Fraktionierung viscoser Silicone |
| DE19654488 | 1996-12-27 | ||
| PCT/EP1997/007301 WO1998029474A1 (de) | 1996-12-27 | 1997-12-24 | Verfahren zur fraktionierung viscoser silicone |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0948555A1 EP0948555A1 (de) | 1999-10-13 |
| EP0948555B1 true EP0948555B1 (de) | 2000-06-28 |
Family
ID=7816298
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP97954756A Expired - Lifetime EP0948555B1 (de) | 1996-12-27 | 1997-12-24 | Verfahren zur fraktionierung viscoser silicone |
Country Status (7)
| Country | Link |
|---|---|
| US (1) | US20020005344A1 (de) |
| EP (1) | EP0948555B1 (de) |
| JP (1) | JP2001507390A (de) |
| KR (1) | KR20000062360A (de) |
| DE (2) | DE19654488A1 (de) |
| ES (1) | ES2148002T3 (de) |
| WO (1) | WO1998029474A1 (de) |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP1866376B1 (de) | 2005-04-06 | 2015-05-20 | Dow Corning Corporation | Organosiloxanzusammensetzungen |
| GB0905205D0 (en) * | 2009-03-26 | 2009-05-13 | Dow Corning | Preparation of organosiloxane polymer |
| GB0905204D0 (en) | 2009-03-26 | 2009-05-13 | Dow Corning | Preparation of organosiloxane polymers |
| WO2011137191A1 (en) | 2010-04-27 | 2011-11-03 | Ramgopal Rao | Accommodating intraocular lens device |
| EP3062741B1 (de) | 2013-11-01 | 2023-04-26 | Lensgen, Inc. | Akkommodative intraokularlinsenvorrichtung |
| WO2015066532A1 (en) | 2013-11-01 | 2015-05-07 | Daniel Brady | Two-part accommodating intraocular lens device |
| US10004596B2 (en) | 2014-07-31 | 2018-06-26 | Lensgen, Inc. | Accommodating intraocular lens device |
| EP3197462A4 (de) | 2014-09-23 | 2018-05-30 | Lensgen, Inc | Polymermaterial zur anpassung einer intraokularlinse |
| AU2016362384B2 (en) | 2015-12-01 | 2021-10-07 | Lensgen, Inc. | Accommodating intraocular lens device |
| EP3463188B1 (de) * | 2016-05-27 | 2023-04-26 | LensGen, Inc. | Linsenöl mit enger molekulargewichtsverteilung für intraokularlinsen |
Family Cites Families (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5063267A (en) * | 1990-11-28 | 1991-11-05 | Dow Corning Corporation | Hydrogen silsesquioxane resin fractions and their use as coating materials |
-
1996
- 1996-12-27 DE DE19654488A patent/DE19654488A1/de not_active Withdrawn
-
1997
- 1997-12-24 JP JP52961498A patent/JP2001507390A/ja active Pending
- 1997-12-24 KR KR1019997005849A patent/KR20000062360A/ko not_active Withdrawn
- 1997-12-24 EP EP97954756A patent/EP0948555B1/de not_active Expired - Lifetime
- 1997-12-24 DE DE59701957T patent/DE59701957D1/de not_active Expired - Fee Related
- 1997-12-24 US US09/319,664 patent/US20020005344A1/en not_active Abandoned
- 1997-12-24 ES ES97954756T patent/ES2148002T3/es not_active Expired - Lifetime
- 1997-12-24 WO PCT/EP1997/007301 patent/WO1998029474A1/de not_active Ceased
Also Published As
| Publication number | Publication date |
|---|---|
| EP0948555A1 (de) | 1999-10-13 |
| ES2148002T3 (es) | 2000-10-01 |
| WO1998029474A1 (de) | 1998-07-09 |
| US20020005344A1 (en) | 2002-01-17 |
| DE19654488A1 (de) | 1998-07-02 |
| KR20000062360A (ko) | 2000-10-25 |
| JP2001507390A (ja) | 2001-06-05 |
| DE59701957D1 (de) | 2000-08-03 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1646705B1 (de) | Alkoxylierte dendrimere und ihre verwendung als biologisch abbaubare emulsionsspalter | |
| EP1553127A1 (de) | Verwendung blockweise aufgebauter Polyethersiloxane als Stabilisatoren in Polyurethanschäumen | |
| DE19654488A1 (de) | Verfahren zur Fraktionierung viscoser Silicone | |
| DE2531210A1 (de) | Gemisch auf basis eines paraffinischen grundoels | |
| DE1445357B2 (de) | Verfahren zur Herstellung von Block-Mischpolymeren aus Silcarban- und Organosiloxaneinheiten | |
| DE60024960T2 (de) | Kontinuierliches Verfahren zur Herstellung von Siliziumharzen | |
| DE2529781A1 (de) | Verfahren zur umsetzung eines acetylenischen alkohols mit einem siloxan | |
| DE3447247A1 (de) | Verfahren zur herstellung von aminoalkylsiloxan-polymeren | |
| DE3725377A1 (de) | Verfahren zum kondensieren und/oder aequilibrieren von organo(poly)siloxanen | |
| EP0284871B1 (de) | Tieftemperaturschmieröl | |
| DE69710343T2 (de) | Verfahren zur herstellung von fettsäuren | |
| DE1745320C3 (de) | Verfahren zur Herstellung von linearen oder vernetzten Organopolysiloxanen | |
| DE2030272A1 (de) | Organische Siloxan-Block-Mischpolymerisate | |
| EP0348724B1 (de) | Tieftemperaturschmieröl | |
| DE69702884T2 (de) | Verfahren zur Destillierung von Hexamethylcyclotrisiloxan | |
| JP2676053B2 (ja) | 液状石油樹脂およびその製造方法 | |
| DE2018327A1 (de) | Verfahren zur Polymerisation cyclischer Diorganosiloxane | |
| DE2431394A1 (de) | Verfahren zur herstellung von polyorganosiloxanblockcopolymeren | |
| DE2629137B2 (de) | Sulfolanyl-oxypropyl-heptaalkylcyclotetrasiloxane und ihre Verwendung | |
| DE1645609A1 (de) | Verfahren zur Herstellung von wachsartigen niedermolekularen AEthylen- und AEthylenmischpolymeren | |
| DE2538818B2 (de) | Verfahren zur Förderung von Kondensations- und/oder Äquilibrierungsreaktionen von Organosiliciumverbindungen | |
| DE891451C (de) | Verfahren zur Herstellung von Dimethylpolysiloxanoelen | |
| EP0566016A2 (de) | Kontinuierliches Verfahren zur Herstellung von Polyorganosiloxanen | |
| DE2731287A1 (de) | Blockcopolymere und verfahren zu ihrer herstellung | |
| DE1595718A1 (de) | Verfahren zur Herstellung von geordneten Siloxan-Polymeren |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 19990624 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): BE DE ES FR GB IE IT NL |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| 17Q | First examination report despatched |
Effective date: 19991109 |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): BE DE ES FR GB IE IT NL |
|
| ITF | It: translation for a ep patent filed | ||
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FG4D Free format text: GERMAN |
|
| REF | Corresponds to: |
Ref document number: 59701957 Country of ref document: DE Date of ref document: 20000803 |
|
| ET | Fr: translation filed | ||
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FG2A Ref document number: 2148002 Country of ref document: ES Kind code of ref document: T3 |
|
| GBT | Gb: translation of ep patent filed (gb section 77(6)(a)/1977) |
Effective date: 20001108 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed | ||
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: 732E |
|
| NLS | Nl: assignments of ep-patents |
Owner name: GOLDSCHMIDT AG |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: PC2A |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: TP |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 20011116 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: NL Payment date: 20011120 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: IE Payment date: 20011121 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 20011208 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 20011211 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: ES Payment date: 20011212 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: BE Payment date: 20011220 Year of fee payment: 5 |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: IF02 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20021224 Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20021224 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: ES Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20021226 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: BE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20021231 |
|
| BERE | Be: lapsed |
Owner name: *GOLDSCHMIDT A.G. Effective date: 20021231 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: NL Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20030701 Ref country code: DE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20030701 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee |
Effective date: 20021224 |
|
| NLV4 | Nl: lapsed or anulled due to non-payment of the annual fee |
Effective date: 20030701 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20030901 |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: MM4A |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FD2A Effective date: 20021226 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20051224 |