EP0047922B1 - Zubereitung zum Schrumpffestmachen von Wolle - Google Patents
Zubereitung zum Schrumpffestmachen von Wolle Download PDFInfo
- Publication number
- EP0047922B1 EP0047922B1 EP81106880A EP81106880A EP0047922B1 EP 0047922 B1 EP0047922 B1 EP 0047922B1 EP 81106880 A EP81106880 A EP 81106880A EP 81106880 A EP81106880 A EP 81106880A EP 0047922 B1 EP0047922 B1 EP 0047922B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- radicals
- mol
- organopolysiloxanes
- formula
- units
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired
Links
- 210000002268 wool Anatomy 0.000 title claims abstract description 34
- 239000000203 mixture Substances 0.000 title claims description 25
- 238000011282 treatment Methods 0.000 title description 6
- 229920001296 polysiloxane Polymers 0.000 claims abstract description 46
- 125000005358 mercaptoalkyl group Chemical group 0.000 claims abstract description 18
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims abstract description 10
- -1 polysiloxanes Polymers 0.000 claims description 72
- 150000003254 radicals Chemical class 0.000 claims description 33
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 19
- 239000003995 emulsifying agent Substances 0.000 claims description 13
- 229920001577 copolymer Polymers 0.000 claims description 8
- 238000009472 formulation Methods 0.000 claims description 8
- 239000000654 additive Substances 0.000 claims description 6
- 239000001257 hydrogen Substances 0.000 claims description 6
- 229910052739 hydrogen Inorganic materials 0.000 claims description 6
- 239000003960 organic solvent Substances 0.000 claims description 6
- 150000005840 aryl radicals Chemical class 0.000 claims description 5
- WCYWZMWISLQXQU-UHFFFAOYSA-N methyl Chemical group [CH3] WCYWZMWISLQXQU-UHFFFAOYSA-N 0.000 claims description 4
- 238000002360 preparation method Methods 0.000 abstract description 40
- 238000004383 yellowing Methods 0.000 abstract description 3
- 239000004480 active ingredient Substances 0.000 abstract description 2
- 239000000839 emulsion Substances 0.000 description 28
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 12
- 239000004744 fabric Substances 0.000 description 10
- 125000004432 carbon atom Chemical group C* 0.000 description 9
- 238000000034 method Methods 0.000 description 8
- 230000000052 comparative effect Effects 0.000 description 7
- 239000000463 material Substances 0.000 description 7
- 238000003756 stirring Methods 0.000 description 7
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 6
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 5
- YZCKVEUIGOORGS-IGMARMGPSA-N Protium Chemical compound [1H] YZCKVEUIGOORGS-IGMARMGPSA-N 0.000 description 5
- XUIMIQQOPSSXEZ-UHFFFAOYSA-N Silicon Chemical group [Si] XUIMIQQOPSSXEZ-UHFFFAOYSA-N 0.000 description 5
- 239000007788 liquid Substances 0.000 description 5
- 229910052710 silicon Inorganic materials 0.000 description 5
- 239000004215 Carbon black (E152) Substances 0.000 description 4
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 4
- 125000000217 alkyl group Chemical group 0.000 description 4
- 125000000129 anionic group Chemical group 0.000 description 4
- 229930195733 hydrocarbon Natural products 0.000 description 4
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 4
- 125000001424 substituent group Chemical group 0.000 description 4
- 238000005406 washing Methods 0.000 description 4
- UUEWCQRISZBELL-UHFFFAOYSA-N 3-trimethoxysilylpropane-1-thiol Chemical compound CO[Si](OC)(OC)CCCS UUEWCQRISZBELL-UHFFFAOYSA-N 0.000 description 3
- 125000002091 cationic group Chemical group 0.000 description 3
- 235000013870 dimethyl polysiloxane Nutrition 0.000 description 3
- 238000001035 drying Methods 0.000 description 3
- 239000000835 fiber Substances 0.000 description 3
- 238000002156 mixing Methods 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- HMMGMWAXVFQUOA-UHFFFAOYSA-N octamethylcyclotetrasiloxane Chemical compound C[Si]1(C)O[Si](C)(C)O[Si](C)(C)O[Si](C)(C)O1 HMMGMWAXVFQUOA-UHFFFAOYSA-N 0.000 description 3
- 229920000435 poly(dimethylsiloxane) Polymers 0.000 description 3
- XINQFOMFQFGGCQ-UHFFFAOYSA-L (2-dodecoxy-2-oxoethyl)-[6-[(2-dodecoxy-2-oxoethyl)-dimethylazaniumyl]hexyl]-dimethylazanium;dichloride Chemical compound [Cl-].[Cl-].CCCCCCCCCCCCOC(=O)C[N+](C)(C)CCCCCC[N+](C)(C)CC(=O)OCCCCCCCCCCCC XINQFOMFQFGGCQ-UHFFFAOYSA-L 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- 125000003277 amino group Chemical group 0.000 description 2
- 125000004429 atom Chemical group 0.000 description 2
- 229910052799 carbon Inorganic materials 0.000 description 2
- 125000004122 cyclic group Chemical group 0.000 description 2
- 239000004205 dimethyl polysiloxane Substances 0.000 description 2
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical class [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- 238000007720 emulsion polymerization reaction Methods 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 229920000126 latex Polymers 0.000 description 2
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 2
- 235000019341 magnesium sulphate Nutrition 0.000 description 2
- 238000004519 manufacturing process Methods 0.000 description 2
- GLDOVTGHNKAZLK-UHFFFAOYSA-N octadecan-1-ol Chemical compound CCCCCCCCCCCCCCCCCCO GLDOVTGHNKAZLK-UHFFFAOYSA-N 0.000 description 2
- 125000005375 organosiloxane group Chemical group 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- 150000004756 silanes Chemical class 0.000 description 2
- 239000010703 silicon Substances 0.000 description 2
- PXQLVRUNWNTZOS-UHFFFAOYSA-N sulfanyl Chemical class [SH] PXQLVRUNWNTZOS-UHFFFAOYSA-N 0.000 description 2
- 238000010998 test method Methods 0.000 description 2
- 125000004200 2-methoxyethyl group Chemical group [H]C([H])([H])OC([H])([H])C([H])([H])* 0.000 description 1
- KWIUHFFTVRNATP-UHFFFAOYSA-N Betaine Natural products C[N+](C)(C)CC([O-])=O KWIUHFFTVRNATP-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- RUPBZQFQVRMKDG-UHFFFAOYSA-M Didecyldimethylammonium chloride Chemical compound [Cl-].CCCCCCCCCC[N+](C)(C)CCCCCCCCCC RUPBZQFQVRMKDG-UHFFFAOYSA-M 0.000 description 1
- SNRUBQQJIBEYMU-UHFFFAOYSA-N Dodecane Natural products CCCCCCCCCCCC SNRUBQQJIBEYMU-UHFFFAOYSA-N 0.000 description 1
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical compound C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 1
- 102000011782 Keratins Human genes 0.000 description 1
- 108010076876 Keratins Proteins 0.000 description 1
- KWIUHFFTVRNATP-UHFFFAOYSA-O N,N,N-trimethylglycinium Chemical compound C[N+](C)(C)CC(O)=O KWIUHFFTVRNATP-UHFFFAOYSA-O 0.000 description 1
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 description 1
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 1
- CIUQDSCDWFSTQR-UHFFFAOYSA-N [C]1=CC=CC=C1 Chemical compound [C]1=CC=CC=C1 CIUQDSCDWFSTQR-UHFFFAOYSA-N 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- 239000013543 active substance Substances 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 229940027983 antiseptic and disinfectant quaternary ammonium compound Drugs 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 229960003237 betaine Drugs 0.000 description 1
- WOWHHFRSBJGXCM-UHFFFAOYSA-M cetyltrimethylammonium chloride Chemical compound [Cl-].CCCCCCCCCCCCCCCC[N+](C)(C)C WOWHHFRSBJGXCM-UHFFFAOYSA-M 0.000 description 1
- 238000006243 chemical reaction Methods 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 150000008280 chlorinated hydrocarbons Chemical class 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 238000000576 coating method Methods 0.000 description 1
- 239000000084 colloidal system Substances 0.000 description 1
- 150000001875 compounds Chemical class 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 230000008021 deposition Effects 0.000 description 1
- 229960004670 didecyldimethylammonium chloride Drugs 0.000 description 1
- REZZEXDLIUJMMS-UHFFFAOYSA-M dimethyldioctadecylammonium chloride Chemical compound [Cl-].CCCCCCCCCCCCCCCCCC[N+](C)(C)CCCCCCCCCCCCCCCCCC REZZEXDLIUJMMS-UHFFFAOYSA-M 0.000 description 1
- 150000002009 diols Chemical class 0.000 description 1
- LQZZUXJYWNFBMV-UHFFFAOYSA-N dodecan-1-ol Chemical compound CCCCCCCCCCCCO LQZZUXJYWNFBMV-UHFFFAOYSA-N 0.000 description 1
- 125000003438 dodecyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- DDXLVDQZPFLQMZ-UHFFFAOYSA-M dodecyl(trimethyl)azanium;chloride Chemical compound [Cl-].CCCCCCCCCCCC[N+](C)(C)C DDXLVDQZPFLQMZ-UHFFFAOYSA-M 0.000 description 1
- AILBOMWJRYLVFG-UHFFFAOYSA-N dodecyl-diethoxy-methylsilane Chemical compound CCCCCCCCCCCC[Si](C)(OCC)OCC AILBOMWJRYLVFG-UHFFFAOYSA-N 0.000 description 1
- 238000004945 emulsification Methods 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 150000002191 fatty alcohols Chemical class 0.000 description 1
- 238000009950 felting Methods 0.000 description 1
- 239000002657 fibrous material Substances 0.000 description 1
- 239000003063 flame retardant Substances 0.000 description 1
- 239000003205 fragrance Substances 0.000 description 1
- 125000001183 hydrocarbyl group Chemical group 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- 239000004816 latex Substances 0.000 description 1
- GOQYKNQRPGWPLP-UHFFFAOYSA-N n-heptadecyl alcohol Natural products CCCCCCCCCCCCCCCCCO GOQYKNQRPGWPLP-UHFFFAOYSA-N 0.000 description 1
- 230000003287 optical effect Effects 0.000 description 1
- 150000003961 organosilicon compounds Chemical class 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 238000006116 polymerization reaction Methods 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 150000003856 quaternary ammonium compounds Chemical class 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910052938 sodium sulfate Inorganic materials 0.000 description 1
- 235000011152 sodium sulphate Nutrition 0.000 description 1
- 239000007787 solid Substances 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 239000004753 textile Substances 0.000 description 1
Classifications
-
- D—TEXTILES; PAPER
- D06—TREATMENT OF TEXTILES OR THE LIKE; LAUNDERING; FLEXIBLE MATERIALS NOT OTHERWISE PROVIDED FOR
- D06M—TREATMENT, NOT PROVIDED FOR ELSEWHERE IN CLASS D06, OF FIBRES, THREADS, YARNS, FABRICS, FEATHERS OR FIBROUS GOODS MADE FROM SUCH MATERIALS
- D06M15/00—Treating fibres, threads, yarns, fabrics, or fibrous goods made from such materials, with macromolecular compounds; Such treatment combined with mechanical treatment
- D06M15/19—Treating fibres, threads, yarns, fabrics, or fibrous goods made from such materials, with macromolecular compounds; Such treatment combined with mechanical treatment with synthetic macromolecular compounds
- D06M15/37—Macromolecular compounds obtained otherwise than by reactions only involving carbon-to-carbon unsaturated bonds
- D06M15/643—Macromolecular compounds obtained otherwise than by reactions only involving carbon-to-carbon unsaturated bonds containing silicon in the main chain
Definitions
- GB-A-746 307 describes a method for preventing the shrinkage of the wool, the wool fibers being provided with certain organopolysiloxanes. A certain degree of shrink resistance is achieved in this way, but this effect is not washable.
- a siloxane-in-water emulsion containing (A) a polydiorganosiloxane, (B) an organosiloxane with at least 3 silicon-bonded hydrogen atoms and alkyl radicals with less than 19 carbon atoms as organic substituents and ( C) one or more cationic and / or nonionic emulsifiers, characterized in that the polydiorganosiloxane (A) has a molecular weight of at least 2,500 and terminal OX radicals, where X is a hydrogen atom, an alkyl radical having 1 to 15 carbon atoms or an alkoxyalkyl radical 3 to 15 carbon atoms means at least two of the silicon-bonded substituents of the polydiorganosiloxane are monovalent radicals of carbon, hydrogen, nitrogen and optionally oxygen, which contain at least two amino groups and are bonded to silicon via a silicon-carbon bond and at least 50% of all substituents
- This emulsion is intended for the treatment of goods made of keratin fibers, e.g. B. sweaters, can be used.
- a disadvantage of these emulsions and also of the diluted liquors produced therefrom is that the hydrogen groups from the hydrogen siloxanes are accelerated by the amino groups of the aminoalkyl-modified siloxane diols. This affects and shortens the stability of the emulsions and the diluted liquors. At the same time, the effectiveness of the fleets decreases, as will also be shown in a comparative example below. In addition, it can be seen that, in particular, light and natural-colored wool yellows when treated with these products.
- the invention is therefore based on the object of finding a preparation for shrink-proofing wool which is stable in storage, does not cause yellowing in natural-colored or white wool and leaves the treated wool in its original state even after repeated washing. At the same time, the feel of the treated wool or of the knitted fabrics and fabrics made from the wool should not be adversely affected.
- An essential feature of the preparation according to the invention is thus the simultaneous presence of polysiloxanes with mercapto hydrocarbon residues and hydrogen residues bound to silicon. It is possible either to use copolymers in which the units aa) and ab) are present side by side on average, or to use mixtures of polysiloxanes in which the one polysiloxane mixture partner contains units aa) and the second polysiloxane mixture partner has units ab).
- the preparation according to the invention thus corresponds to the preparation according to FR-A-2 412 641 in that the organopolysiloxane units of the formula contained in the preparation contain, in which the radical R 'has a certain proportion the meaning of a mercaptoalkyl or mercaptoaryl radical.
- the radical R ' has a certain proportion the meaning of a mercaptoalkyl or mercaptoaryl radical.
- radicals R 1 which may have the meaning of the mercaptoalkyl or mercaptoaryl radical.
- organopolysiloxanes in which the units aa) and ab) are combined in one molecule in the form of copolymers, but that it is also possible to use mixtures of polysiloxanes which consist of polysiloxanes with Units of the formula aa) and polysiloxanes with units of the formula ab) exist.
- the preparation according to FR-A-2412641 and the preparation according to the invention is also common in that they contain 50 to 99% by weight of water, optionally emulsifiers, and / or organic solvents and, if appropriate, conventional additives.
- Preparations are particularly preferred which contain organopolysiloxanes in which the radicals R 'consist of 0.1 to 0.5 mol% of mercaptoalkyl or mercaptoaryl radicals and the remaining part of R' radicals are methyl radicals.
- Examples of mercaptoalkyl or mercaptoaryl residues attached to the polysiloxane skeleton are the mercaptomethyl, 2-mercaptoethyl, 3-mercaptopropyl, 3-mercaptoisobutyl or mercaptophenyl residue.
- the 3-mercaptopropyl radical is particularly preferred.
- a preferred preparation according to the invention is characterized in that it contains organopolysiloxanes in which the residues R 2 to 36 to 48 mol% consist of hydrogen residues, m has a value of 2.03 to 2.2 and the remaining portion R 2 residues Are methyl residues.
- a preparation with the characteristic that it is siloxanes of the structural unit ab) is particularly preferred for those of the formula where p has a value from 3 to 50.
- siloxanes with units aa) are preferred in which n has a value from 1.990 to 1.998.
- radicals R i and R 2 are methyl radicals. However, it is permissible that up to 10 mol% can be replaced by longer-chain alkyl or aryl radicals. Examples of such alkyl or aryl radicals are the ethyl, propyl, dodecyl or phenyl radical.
- the preparation according to the invention can be in the form of an emulsion. However, it can also be used in the form of a solution in organic solvents.
- the preparation of the preparation according to the invention in emulsion form succeeds in a known manner by emulsification with the aid of emulsifiers, for.
- B. nonionic emulsifiers such as those obtained by the addition of ethylene oxide and / or propylene oxide to compounds having an acidic hydrogen radical, for.
- B. fatty alcohol such as lauryl alcohol or stearyl alcohol
- Cationic emulsifiers such as. B. quaternary ammonium compounds which have at least one longer-chain, causing hydrophobicity on nitrogen.
- a suitable emulsifier is e.g. B. Trimethyllaurylammonium chloride.
- chlorinated hydrocarbons such as. B. 1,1,1 -Trichloräthan, preferred.
- the preparation can be conventional additives, such as. B. optical brighteners, flame retardants, agents influencing the handle of the textiles, fixing aids, odorants.
- Organopolysiloxane copolymers which are suitable for the preparations according to the invention and have units of the formulas aa) and ab) can, for example, have the following structures: or where R 'consists of 0.33 mol% of mercaptopropyl residues and the remaining residues R' are methyl residues.
- octamethylcyclotetrasiloxane 146 g (0.492 mol) of octamethylcyclotetrasiloxane are added dropwise to a 95 ° C. hot emulsifier solution corresponding to Example 1 with vigorous stirring. After a one-hour stirring phase, 27 g (0.097 5 mol) of methyldodecyldiethoxysilane and 2.7 g (0.013 8 mol) of 3-mercaptopropyltrimethoxysilane are added dropwise and the mixture is stirred vigorously for a further 30 min. After cooling to 40 ° C., the potassium hydroxide solution contained in the emulsion is neutralized by the addition of 15 g of a 10% acetic acid and a pH of 4 to 5 is simultaneously set.
- a siloxane copolymer is prepared by heating 7.5 parts by weight of CH 3 (CH 3 O) Z Si (CH 2 ) 3 NHCH 2 CH 2 NH 2 and 1,000 parts by weight of a polydimethylsiloxane together with a Hydroxyl group on each terminal silicon atom and a viscosity of about 4 500 mm 2 / s at 25 ° C. The heating is carried out at 150 ° C under nitrogen and vigorous stirring for 2 hours. The copolymer formed is a clear liquid with a viscosity of approximately 6,000 mm 2 / s at 25 ° C.
- the amount of water used is 64.11 parts by weight and the pH of the emulsion is adjusted to about 4.0 by adding acetic acid.
- Knitted fine wool material is treated with the preparations mentioned in Examples 1 to 4, but further diluted on a padder, so that after a 5-minute drying of the impregnated knitted fabric at 140 ° C., a solids covering of 2% results.
- the preparation c) from example 1 is used to finish the fine wool material in the exhaust process in a laboratory reel runner.
- a 200 g knitted strip is treated in a liquor composed of 1.5 l water, 8 g emulsion according to the preparation 1 c) and 8 g Na 2 S 2 0 5 .
- the active ingredient is absorbed 100% on the wool within 15 to 20 minutes.
- the organopolysiloxane coating is also 2 % in this case, based on the amount of fine wool material used.
- 360 parts by weight of water in a large beaker are mixed with 2.7 parts by weight of emulsion C, 0.135 parts by weight of emulsion D from comparative example 4 and 0.505 parts by weight of magnesium sulfate, with stirring.
- the pH of the mixture obtained is adjusted to about 5.5 by adding acetic acid, and a piece of fine wool material measuring 30 x 40 cm is immersed in the liquid.
- the temperature of the liquid is slowly raised to 40 ° C and the woolen fabric is agitated. In about 35 minutes the liquid becomes clear, which indicates the deposition on the fabric.
- the fabric is then removed, dried at 80 ° C. for about 6 minutes and exposed to the ambient atmosphere (60% relative humidity, 20 ° C.) for 3 days.
- Preparation c) from example 1 and a mixture of 92.5% by weight of emulsion C and 7.5% by weight of emulsion D from comparative example 4 are used again for treatment of the knitted fine wool material 8 days after mixing.
- the knitted wool is treated with the further diluted emulsions on the padder in such a way that, after drying, the active substance requirements are 2%, as already described.
- the shrink resistance of the samples treated in application examples 1 to 8 is determined according to the recommendations of the International Wool Secretariat, Test Method 185.
- fabric samples are subjected to 3-hour washes in an International Cubex machine. From the dimensions of the fabric before and after the washes, the surface felt shrinkage can be done according to the formula be determined.
- % L percentage length shrinkage
- % B percentage width shrinkage.
- the unfinished sample shows a strongly matted surface.
- the handle of the treated samples is also significantly softer after washing than the handle of the untreated material before washing.
- the samples treated according to the invention show no yellowing in comparison to the sample which is treated with the preparation from comparative example 4 in application example 5.
Landscapes
- Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Textile Engineering (AREA)
- Treatments For Attaching Organic Compounds To Fibrous Goods (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Description
- Die Erfindung betrifft eine Zubereitung zum Schrumpffestmachen von Wolle, bestehend aus 1 bis 50 Gew.-% Organopolysiloxanen mit Einheiten der Formel

- Es ist bekannt, daß Wolle in unbehandeltem Zustand beim Waschen in wäßriger Flotte schrumpft und verfilzt. Um dieser Verschrumpfung und Verfilzung entgegenzuwirken, hat man bereits chemische Behandlungen empfohlen, bei denen die Struktur der Wolle verändert wird oder Ausrüstungen verwendet werden, welche Harz enthalten, das sich auf der Oberfläche der Wollfaser niederschlägt und diese umhüllt. Durch beide Verfahren werden aber Produkte erhalten, deren sogenannter Griff vom Verbraucher als unangenehm empfunden wird.
- Es ist auch bereits empfohlen worden, das Schrumpfen von Wolle beim Waschen durch Behandeln mit Organosiliciumverbindungen zu vermindern. Derartige Verfahren sind in den britischen Patentschriften 594901, 613267 und 629329 beschrieben. Entsprechend diesen Verfahren wird die Wolle mit bestimmten Silanen behandelt.
- In der GB-A-746 307 ist ein Verfahren zur Verhinderung der Schrumpfung der Wolle beschrieben, wobei die Wollfasern mit bestimmten Organopolysiloxanen ausgerüstet werden. Man erreicht hierdurch zwar einen gewissen Grad an Schrumpffestigkeit, jedoch ist dieser Effekt nicht waschfest.
- Aus der DE-A-1769 249 ist weiterhin ein Verfahren zur Behandlung von Fasermaterial, z. B. Wolle, bekannt, bei dem man in Emulsionsform Organosiloxane verwendet, welche Mercaptopropylgruppen enthalten. Mit diesen Verbindungen gelingt es jedoch lediglich, die Anschmutzbarkeit herabzusetzen. Die Verbindungen sind nicht geeignet, Wolle schrumpffest zu machen.
- Aus der DE-A-2912 431 ist ein Organopolysiloxanlatex bekannt, der aus dem Produkt der Polymerisation eines cyclischen Organopolysiloxans der allgemeinen Formel

- R2 und R3, die untereinander gleich oder voneinander verschieden sein können, substituierte oder unsubstituierte einwertige Kohlenwasserstoffreste mit 1 bis 10 Kohlenstoffatomen bedeuten und
- n einen Durchschnittswert von 3 bis 6 hat,
- (A) einem organofunktionellen Trialkoxysilan der allgemeinen Formel

- R' einen einwertigen Kohlenwasserstoffrest mit weniger als 7 Kohlenstoffatomen oder eine Gruppe der Formel --CH20C2H5 oder -CH2CH2OCH3,
- R eine zweiwertige Kohlenwasserstoffgruppe mit nicht mehr als 12 Kohlenstoffatomen und
- X einen organofunktionellen Rest der Formel

- (B) einem oberflächenaktiven Mittel und
- (C) Wasser,
- Mit derartigen Zubereitungen ist es zwar möglich, den Griff und - innerhalb gewisser Grenzen - die Benetzbarkeit und das Wasserabweisungsvermögen von Wolle zu beeinflussen. Es gelingt jedoch nicht, mit diesen Latices Wolle filzfrei auszurüsten, wie dies auch in einem Vergleichsbeispiel gezeigt werden wird.
- Aus der DE-A-27 25 714 ist ferner eine Siloxan-in-Wasser-Emulsion bekannt, enthaltend (A) ein Polydiorganosiloxan, (B) ein Organosiloxan mit wenigstens 3 siliciumgebundenen Wasserstoffatomen und Alkylresten mit weniger als 19 Kohlenstoffatomen als organischen Substituenten und (C) eines oder mehrere kationische und/oder nichtionische Emulgiermittel, dadurch gekennzeichnet, daß das Polydiorganosiloxan (A) ein Molekulargewicht von wenigstens 2 500 und endständige OX-Reste aufweist, wobei X ein Wasserstoffatom, einen Alkylrest mit 1 bis 15 Kohlenstoffatomen oder einen Alkoxyalkylrest mit 3 bis 15 Kohlenstoffatomen bedeutet, wenigstens zwei der siliciumgebundenen Subtituenten des Polydiorganosiloxans einwertige Reste aus Kohlenstoff, Wasserstoff, Stickstoff und gegebenenfalls Sauerstoff sind, die wenigstens zwei Aminogruppen enthalten und über eine Silicium-Kohlenstoffbindung an Silicium gebunden sind und wenigstens 50 % aller Substituenten des Polydiorganosiloxans Methylgruppen und die ansonsten vorhandenen Substituenten einwertige Kohlenwasserstoffreste mit 2 bis 20 Kohlenstoffatomen sind, und daß die Emulsion außerdem (D) Magnesiumsulfat und/oder Natriumsulfat enthält.
- Diese Emulsion soll zur Behandlung von Waren aus Keratinfasern, z. B. von Pullovern, verwendbar sein. Ein Nachteil dieser Emulsionen und ebenfalls der hieraus hergestellten verdünnten Flotten besteht darin, daß durch die Aminogruppen der aminoalkylmodifizierten Siloxandiole die Wasserstoffabspaltung aus den Wasserstoffsiloxanen beschleunigt wird. Dies beeinträchtigt und verkürzt die Stabilität der Emulsionen und der verdünnten Flotten. Gleichzeitig sinkt damit die Wirksamkeit der Flotten, wie dies ebenfalls in einem Vergleichsbeispiel weiter unten gezeigt werden wird. Darüber hinaus zeigt sich, daß insbesondere helle und naturfarbene Wolle bei der Behandlung mit diesen Produkten vergilbt.
- Aus der FR-A-2 412 641 und der FR-A-2 419 994 sind Zubereitungen zum Schrumpffestmachen von Wolle bekannt.
- So beschreibt die FR-A-2412641 eine Zubereitung, bestehend aus
- a) 1 bis 50 Gew.-% Mercaptoalkyl- oder Mercaptoarylgruppen aufweisenden Organopolysiloxanen, die aus
- aa) 90 bis 99,9 Mol-% Einheiten der Formel

- R ein Methylrest ist, jedoch bis zu 10 Mol-% der Methylreste durch längerkettige Alkylreste oder Arylreste ersetzt sein können und wobei bis zu 5 Mol-% der Methylreste durch Mercaptoalkyl- oder Mercaptoarylreste ersetzt sein können,
- n einen Wert von 1,8 bis 2,0 hat und
- ab) 0,1 bis 10 Mol-% Einheiten der Formel

- wobei R' ein Alkylrest und/oder ein Mercaptoalkyl- oder Mercaptoarylrest und/oder 00.5 und/oder ein Wasserstoffrest ist
- aufgebaut sind, und der Bedingung entsprechen, daß das Organopolysiloxan, bezogen auf eine Mercaptoalkyl-/Mercaptoarylgruppe, 10 bis 1 000 Si-Atome enthält, wobei bis zu 10 Mol-% der an Si gebundenen Sauerstoffatome durch jeweils zwei OR"-Gruppen ersetzt sein können, wobei R" ein niederer Alkylrest und/oder Wasserstoffrest ist, und
- aa) 90 bis 99,9 Mol-% Einheiten der Formel
- b) 50 bis 99 Gew.-% Wasser, Emulgatoren oder organischen Lösungsmitteln und gegebenenfalls üblichen Zusatzstoffen.
- Aus der FR-A-2419994 ist eine Zubereitung bekannt, bestehend aus
- a) 1 bis 50 Gew.-% Organopolysiloxanen, welche aus
- aa) 90 bis 99,8 Mol-% Einheiten der Formel

- R1 ein Methylrest ist, jedoch bis zu 10 Mol-% der Methylreste durch längerkettige Alkyl- oder Arylreste ersetzt sein können und wobei bis zu 10 Mol-% der Methylreste durch über Kohlenstoffatome an das Siliciumatom gebundene anionische Gruppen ersetzt sein können,
- n einen Wert von 1,8 bis 2,0 hat und
- ab) 0,2 bis 10 Mol-% Einheiten der Formel

- wobei R2 ein Alkylrest und/oder ein Mercaptoalkyl- oder Mercaptoarylrest und/oder ein Wasserstoffrest und/oder 00,5 und/oder eine über Kohlenstoffatome an das Siliciumatom gebundene anionische Gruppe ist
- aufgebaut sind, wobei bis zu 10 Mol-% der an Si gebundenen Sauerstoffatome durch jeweils zwei OR3- Gruppen ersetzt sein können, wobei R3 ein niederer Alkylrest und/oder ein Wasserstoffrest ist und die aus aa) und ab) bestehenden Organopolysiloxane der zusätzlichen Bedingung entsprechen müssen, daß sie zumindest eine anionische Gruppe aufweisen und, bezogen auf eine anionische Gruppe, 10 bis 500 Si-Atome enthalten, und
- aa) 90 bis 99,8 Mol-% Einheiten der Formel
- b) 50 bis 99 Gew.-% Wasser, gegebenenfalls Emulgatoren, und/oder organischen Lösungsmitteln und gegebenenfalls üblichen Zusatzstoffen.
- Mit den Zubereitungen des Standes der Technik war es somit nicht möglich, eine einwandfreie und voll befriedigende Schrumpffestausrüstung von Wolle durchzuführen.
- Der Erfindung liegt somit die Aufgabe zugrunde, eine Zubereitung zum Schrumpffestmachen von Wolle zu finden, welche lagerstabil ist, bei naturfarbener oder weißer Wolle keine Vergilbung verursacht und die behandelte Wolle auch nach mehrfacher Wäsche im Ursprungszustand beläßt. Gleichzeitig soll der Griff der behandelten Wolle bzw. der aus der Wolle hergestellten Gewirke und Gewebe nicht nachteilig beeinflußt werden.
- Diese Eigenschaften sind bei der erfindungsgemäßen Zubereitung zu finden, welche dadurch gekennzeichnet ist, daß die Organopolysiloxane entweder durchschnittlich aus
- aa) 80-99,8 Gew.-% Einheiten der Formel

- ab) 0,2-20 Gew.-% Einheiten der Formel
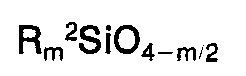
- Ein wesentliches Merkmal der erfindungsgemäßen Zubereitung ist somit die gleichzeitige Anwesenheit von Polysiloxanen mit Mercaptokohlenwasserstoffresten und an Silicium gebundenen Wasserstoffresten. Dabei ist es möglich, entweder Copolymerisate einzusetzen, bei denen die Einheiten aa) und ab) nebeneinander durchschnittlich vorliegen, oder Gemische von Polysiloxanen zu verwenden, bei denen der eine Polysiloxanmischungspartner Einheiten aa) enthält und wobei der zweite Polysiloxanmischungspartner Einheiten ab) aufweist.
- Die erfindungsgemäße Zubereitung stimmt somit insoweit mit der Zubereitung gemäß FR-A-2 412 641 überein, daß die in der Zubereitung enthaltenen Organopolysiloxaneinheiten der Formel

- Die Zubereitung gemäß FR-A-2412641 und der erfindungsgemäßen Zubereitung ist ferner gemeinsam, daß sie 50 bis 99 Gew.-% Wasser, gegebenenfalls Emulgatoren, und/oder organische Lösungsmittel und gegebenenfalls übliche Zusatzstoffe enthalten.
- Durch die Änderungen in der Definition der in der Zubereitung enthaltenen Organopolysiloxane wird erreicht, daß die mit der erfindungsgemäßen Zubereitung erhaltenen Flächenschrumpfwerte besser sind, als bei einer Zubereitung gemäß FR-A-2412641 und daß sich gleichzeitig der Griff der behandelten Wollware verbessert.
- Besonders bevorzugt sind Zubereitungen, welche Organopolysiloxane enthalten, bei denen die Reste R' zu 0,1 bis 0,5 Mol-% aus Mercaptoalkyl- oder Mercaptoarylresten bestehen und der verbleibende Anteil R'-Reste Methylreste sind.
- Beispiele für an das Polysiloxangerüst gebundene Mercaptoalkyl- oder Mercaptoarylreste sind der Mercaptomethyl-, 2-Mercaptoäthyl-, 3-Mercaptopropyl-, 3-Mercaptoisobutyl- oder Mercaptophenylrest. Besonders bevorzugt ist dabei der 3-Mercaptopropylrest.
- Eine bevorzugte erfindungsgemäße Zubereitung ist dadurch gekennzeichnet, daß sie Organopolysiloxane enthält, bei denen die Reste R2 zu 36 bis 48 Mol-% aus Wasserstoffresten bestehen, m einen Wert von 2,03 bis 2,2 hat und der verbleibende Anteil R2-Reste Methylreste sind.
- Besonders bevorzugt ist eine Zubereitung mit dem Kennzeichen, daß sie als Siloxane der Struktureinheit ab) solche der Formel

- Es sind insbesondere solche Siloxane mit Einheiten aa) bevorzugt, bei denen n einen Wert von 1,990 bis 1,998 hat.
- Die Reste Ri und R2, soweit sie nicht Mercaptoalkyl- oder Mercaptoarylreste bzw. Wasserstoffreste sind, sind Methylreste. Es ist jedoch zulässig, daß bis zu 10 Mol-% durch längerkettige Alkyl- oder Arylreste ersetzt sein können. Beispiele solcher Alkyl- oder Arylreste sind der Äthyl-, Propyl, Dodecyl- oder Phenylrest.
- Die Herstellung von Copolymerisaten mit Einheiten aa) und ab) bzw. von Polysiloxanen, welche jeweils Einheiten aa) oder ab) enthalten, ist aus dem Stand der Technik bekannt. Zur Herstellung von Organopolysiloxaneinheiten der Formel aa) hat sich besonders ein Verfahren bewährt, bei dem man zunächst durch Emulsionspolymerisation, insbesondere eine kationische Emulsionspolymerisation von niedermolekularen cyclischen Polydimethylsiloxanen, Polydimethylsiloxandiole einer Viskosität von etwa 100 bis 100.000 mm2/s bei 20°C gemessen, herstellt und die gewünschte Menge 3-Mercaptokohlenwasserstofftrialkoxysilan aufpolymerisiert. Besonders bevorzugt sind daher Zubereitungen mit dem Kennzeichen, daß sie als Organopolysiloxane der Struktureinheit aa) solche enthalten, bei denen die Mercaptoalkyl- oder Mercaptoarylreste endständig gebunden sind.
- Die Herstellung von Wasserstoffsiloxanen ist jedem Fachmann geläufig und kann z. B. aus den entsprechenden Silanen durch Hydrolyse und Kondensation erfolgen.
- Die erfindungsgemäße Zubereitung kann in Form einer Emulsion vorliegen. Sie kann jedoch auch in Form einer Lösung in Organischen Lösungsmitteln verwendet werden.
- Die Herstellung der erfindungsgemäßen Zubereitung in Emulsionsform gelingt in bekannter Weise durch Emulgierung mit Hilfe von Emulgatoren, z. B. nichtionogenen Emulgatoren, wie sie durch Anlagerung von Äthylenoxid und/oder Propylenoxid an Verbindungen mit einem aciden Wasserstoffrest, z. B. Fettalkohol, wie Laurylalkohol oder Stearylalkohol, erhältlich sind. Besonders bevorzugt sind kationische Emulgatoren, wie z. B. quaternäre Ammoniumverbindungen, welche am Stickstoff mindestens einen längerkettigen, die Hydrophobie bewirkenden Rest aufweisen. Ein geeigneter Emulgator ist z. B. Trimethyllaurylammoniumchlorid.
- Will man die erfindungsgemäße Zubereitung in Form einer organischen Lösung verwenden, sind als Lösungsmittel chlorierte Kohlenwasserstoffe, wie z. B. 1,1,1,-Trichloräthan, bevorzugt.
- Die Zubereitung kann übliche Zusatzstoffe, wie z. B. optische Aufheller, Flammschutzmittel, den Griff der Textilien beeinflussende Mittel, Fixierhilfsmittel, Geruchsstoffe, enthalten.
- Organopolysiloxancopolymerisate, welche für die erfindungsgemäßen Zubereitungen geeignet sind und Einheiten der Formel aa) und ab) aufweisen, können beispielsweise folgende Strukturen haben :

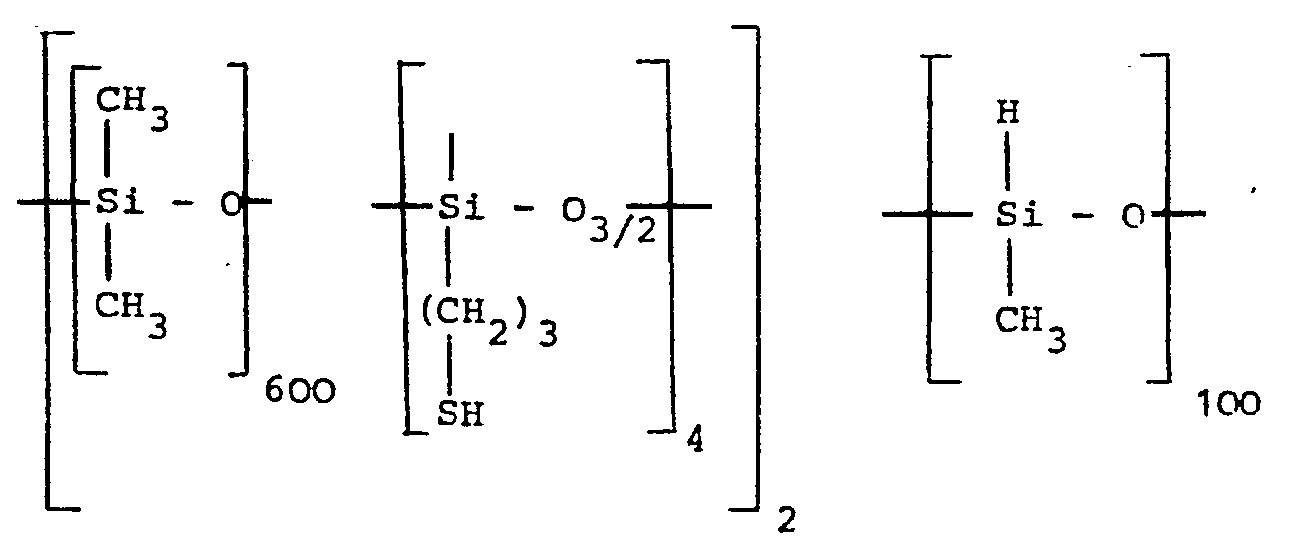
- Organopolysiloxane, die in Form ihrer Mischungen verwendet werden, können wie folgt aufgebaut sein :
- 1. Siloxane mit Einheiten aa)

- 2. Siloxane mit Einheiten ab)

- Die folgenden Beispiele zeigen Herstellung und Rezeptur erfindungsgemäßer Zubereitungen sowie die Eigenschaften mit den erfindungsgemäßen Zubereitungen behandelter Gewirke, zum Teil im Vergleich mit zum Stand der Technik erwähnten Zubereitungen.
- In einem Reaktionsgefäß werden 470 g Wasser, 3,3 g Didecyldimethylammoniumchlorid, 1,7 g Dioctadecyldimethylammoniumchlorid, 3,5 g eines Betains der Formel

- Die so hergestellte Emulsion - im folgenden als Emulsion A bezeichnet - enthält 25 Gew.-% eines Organopolysiloxans gemäß der Formel aa), bei welchem die Reste R1 Methylreste sind, von denen jedoch 0,33 Mol-% durch 3-Mercaptopropylreste ersetzt sind und n = 1,993 ist.
- Des weiteren wird eine Emulsion - Emulsion B - von 25 Gew.-% Polymethylhydrogensiloxan der Formel

- Aus den beiden oben beschriebenen Komponenten erhält man nun durch Abmischen z. B. die unten aufgeführten erfindungsgemäßen, lagerstabilen, wäßrigen Zubereitungen :

- Die mit diesen Zubereitungen erzielten Schrumpf- und Filzfreieffekte sind in den folgenden Anwendungsbeispielen beschrieben.
- In eine dem Beispiel 1 entsprechende 95°C heiße Emulgatorlösung tropft man unter kräftigem Rühren 146 g (0,492 Mol) Octamethylcyclotetrasiloxan. Nach einer einstündigen Nachrührphase fügt man mit 30-minütiger Unterbrechung 27 g (0,097 5 Mol) Methyldodecyldiäthoxysilan und 2,7 g (0,013 8 Mol) 3-Mercaptopropyltrimethoxysilan tropfenweise hinzu und rührt weitere 30 min kräftig nach. Nach dem Abkühlen auf 40 °C wird die Kalilauge, die in der Emulsion enthalten ist, durch die Zugabe von 15 g einer 10 %igen Essigsäure neutralisiert und gleichzeitig ein pH-Wert von 4 bis 5 eingestellt.
- Die feinteilige wäßrige Emulsion enthält Organopolysiloxaneinheiten entsprechend der Formel aa), bei welchen die Reste R1 Methylreste sind, von denen jedoch 2,36 Mol-% durch C12H25-Reste, 0,33 Mol-% durch 3-Mercaptopropylreste ersetzt sind und n = 1,993 ist.
- Aus 90 Gew.-% dieser Emulsion und 10 Gew.-% der Emulsion B aus Beispiel 1 wird wiederum durch einfaches Abmischen eine erfindungsgemäße, lagerstabile, wäßrige Zubereitung erhalten.
- Zu einer Lösung von 5 Gewichtsteilen Hexadecyltrimethylammoniumchlorid in 67 Gewichtsteilen Wasser wird eine Mischung aus 0,45 Gewichtsteilen 3-Mercaptopropyltrimethoxysilan und 25 Gewichtsteilen Octamethylcyclotetrasiloxan, die in einem gesonderten Behälter hergestellt worden ist, gegeben. Nach Einstellung des pH-Wertes der erhaltenen Mischung mit Kaliumhydroxid auf 13 wird die Mischung zweimal durch eine Kolloidmühle mit einer Öffnung von 254 µm geleitet.
- Dann wird sie 3 h auf 80 °C erwärmt, auf 40 °C abgekühlt und 10 h stehengelassen, worauf die Masse mit Salzsäure neutralisiert und eine milchig-trübe Flüssigkeit erhalten wird.
- Ein Siloxancopolymeres wird durch gemeinsames Erwärmen von 7,5 Gewichtsteilen CH3(CH3O)ZSi(CH2)3NHCH2CH2NH2 und 1 000 Gewichtsteilen eines Polydimethylsiloxans mit einer Hydroxylgruppe an jedem endständigen Siliciumatom und einer Viskosität von etwa 4 500 mm2/s bei 25 °C hergestellt. Das Erwärmen wird bei 150 °C unter Stickstoff und kräftigem Rühren 2 h lang durchgeführt. Das gebildete Copolymere ist eine klare Flüssigkeit mit einer Viskosität von etwa 6 000 mm2/s bei 25 °C.
- 33,33 Gewichtsteile des wie vorstehend beschrieben hergestellten Copolymeren werden zu einer Mischung aus 63,33 Gewichtsteilen Wasser, 1,42 Gewichtsteilen Ethomeen* S12, 0,24 Gewichtsteilen Ethomeen® S15 und 1,67 Gewichtsteilen Tergitol® TMN.6 gegeben, und die Mischung wird rasch gerührt, wodurch eine Siloxan-in-Wasser-Emulsion (Emulsion C) erhalten wird.
- Nach der gleichen Arbeitsweise wird eine wäßrige Emulsion (Emulsion D) von 33,33 Gewichtsteilen eines Trimethylsiloxyendgruppe enthaltenden Polymethylhydrogensiloxans mit einer Viskosität von 30 mm2/s bei 25 °C mit Hilfe von 0,56 Gewichtsteilen Ethomeen® S12, 0,28 Gewichtsteilen Ethomeenß S15 und 1,67 Gewichtsteilen Tergitol* TMN.6 als Emulgiermittel hergestellt. Die verwendete Wassermenge beträgt 64,11 Gewichtsteile, und der pH-Wert der Emulsion wird durch Zugabe von Essigsäure auf etwa 4,0 eingestellt.
- Gewirktes Feinwollmaterial wird mit den in den Beispielen 1 bis 4 genannten, aber weiter verdünnten Zubereitungen am Foulard so behandelt, daß nach einer 5-minütigen Trocknung des imprägnierten Gewirkes bei 140 °C eine Festkörperauflage von 2 % resultiert.
- Neben dem Auftrag am Foulard wird mit der Zubereitung c) aus Beispiel 1 das Feinwollmaterial im Ausziehverfahren in einer Laborhaspelkufe ausgerüstet. Hierzu wird ein 200 g schwerer Gewirkestreifen in einer Flotte aus 1,5 I Wasser, 8 g Emulsion gemäß der Zubereitung 1 c) und 8 g Na2S205 behandelt.
- Nachdem die Flottentemperatur von 20 auf 45 °C erhöht wird, zieht der Wirkstoff innerhalb von 15 bis 20 min zu 100 % auf die Wolle auf. Nach dem Trocknen über einen Zeitraum von 5 min bei 140 °C beträgt die Organopolysiloxanauflage auch in diesem Falle 2 %, bezogen auf die Menge des eingesetzten Feinwollmaterials.
- 360 Gewichtsteile Wasser in einem großen Becherglas werden nacheinander unter Rühren mit 2,7 Gewichtsteilen Emulsion C, 0,135 Gewichtsteilen Emulsion D aus dem Vergleichsbeispiel 4 und 0,505 Gewichtsteilen Magnesiumsulfat versetzt. Der pH-Wert der erhaltenen Mischung wird durch Zugabe von Essigsäure auf etwa 5,5 eingestellt, und ein Stück Feinwollmaterial mit den Abmessungen 30 x 40 cm wird in die Flüssigkeit eingetaucht. Die Temperatur der Flüssigkeit wird langsam auf 40 °C erhöht, und der Wollstoff wird bewegt. In etwa 35 min wird die Flüssigkeit klar, was die Abscheidung auf dem Stoff anzeigt. Dann wird der Stoff herausgenommen, bei 80 °C etwa 6 min getrocknet und 3 Tage der Umgebungsatmosphäre (60% relative Feuchtigkeit, 20 °C) ausgesetzt.
- Die Zubereitung c) aus Beispiel 1 sowie eine Mischung von 92,5 Gew.-% Emulsion C und 7,5 Gew.-% Emulsion D aus dem Vergleichsbeispiel 4 werden 8 Tage nach dem Abmischen erneut zur Behandlung des gewirkten Feinwollmaterials herangezogen. Auch in diesem Fall wird das Wollgewirke mit den weiterverdünnten Emulsionen am Foulard so behandelt, daß sich nach dem Trocknen in schon beschriebener Weise Wirkstoffauflagen von 2 % ergeben.
- Die Schrumpffestigkeit der in den Anwendungsbeispielen 1 bis 8 behandelten Proben wird nach dem Empfehlungen des International Wool Secretariat, Test Method 185, bestimmt. Bei dieser Testmethode werden Stoffproben Wäschen von 3 h in einer International Cubex Maschine unterworfen. Aus den Abmessungen des Stoffs vor und nach den Wäschen kann der Flächenfilzschrumpf gemäß der Formel

- Im einzelnen ergaben sich die folgenden Werte :

- Im Gegensatz zu den erfindungsgemäß behandelten Materialien zeigt die nichtausgerüstete Probe eine stark verfilzte Oberfläche. Der Griff der behandelten Proben ist außerdem auch nach den Wäschen noch wesentlich weicher als der Griff des unbehandelten Materials vor der Wäsche. Darüber hinaus zeigen die erfindungsgemäß behandelten Proben im Vergleich zu der Probe, welche im Anwendungsbeispiel 5 mit der Zubereitung aus Vergleichsbeispiel 4 ausgerüstet wird, keinerlei Vergilbung.
in Gegenwart von
besteht.
Claims (7)


Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| AT81106880T ATE5336T1 (de) | 1980-09-12 | 1981-09-03 | Zubereitung zum schrumpffestmachen von wolle. |
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE3034380 | 1980-09-12 | ||
| DE19803034380 DE3034380A1 (de) | 1980-09-12 | 1980-09-12 | Zubereitung zum schrumpffestmachen von wolle |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0047922A1 EP0047922A1 (de) | 1982-03-24 |
| EP0047922B1 true EP0047922B1 (de) | 1983-11-16 |
Family
ID=6111743
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP81106880A Expired EP0047922B1 (de) | 1980-09-12 | 1981-09-03 | Zubereitung zum Schrumpffestmachen von Wolle |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US4405328A (de) |
| EP (1) | EP0047922B1 (de) |
| AT (1) | ATE5336T1 (de) |
| AU (1) | AU541233B2 (de) |
| DE (2) | DE3034380A1 (de) |
Families Citing this family (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE3529869A1 (de) * | 1985-08-21 | 1987-02-26 | Basf Ag | Verfahren zum hydrophobieren von leder und pelzen |
| DE4100703A1 (de) * | 1991-01-11 | 1992-07-16 | Chu Tjoei Ho | Textilausruestungsmittel |
| US5837370A (en) * | 1995-06-30 | 1998-11-17 | E.I. Du Pont De Nemours And Company | Fabrics of wool and/or polyester fibers |
Family Cites Families (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| NL133796C (de) * | 1965-01-21 | 1900-01-01 | ||
| DE1594953A1 (de) * | 1966-05-28 | 1969-07-03 | Rotta Chem Fab Theodor | Verfahren zur Ausruestung von Fasergut mit Polysiloxanen |
| CH615968D (de) * | 1967-04-26 | 1900-01-01 | ||
| US4311760A (en) * | 1976-10-04 | 1982-01-19 | Dow Corning Corporation | Method for applying mercaptoalkyl-containing polydiorganosiloxanes to textile fibers |
| DE2844952C2 (de) * | 1977-12-22 | 1983-12-22 | Th. Goldschmidt Ag, 4300 Essen | Zubereitung zum Schrumpffestmachen von Wolle und Verfahren zur Herstellung der Zubereitung |
| DE2903334C2 (de) * | 1978-03-16 | 1982-09-16 | Th. Goldschmidt Ag, 4300 Essen | Zubereitung zum Schrumpffestmachen von Wolle |
| DE3060191D1 (en) * | 1979-03-23 | 1982-03-25 | Goldschmidt Ag Th | Preparation for making wool shrink-proof |
-
1980
- 1980-09-12 DE DE19803034380 patent/DE3034380A1/de not_active Withdrawn
-
1981
- 1981-08-26 US US06/296,569 patent/US4405328A/en not_active Expired - Fee Related
- 1981-09-03 DE DE8181106880T patent/DE3161434D1/de not_active Expired
- 1981-09-03 AT AT81106880T patent/ATE5336T1/de not_active IP Right Cessation
- 1981-09-03 EP EP81106880A patent/EP0047922B1/de not_active Expired
- 1981-09-11 AU AU75152/81A patent/AU541233B2/en not_active Ceased
Also Published As
| Publication number | Publication date |
|---|---|
| AU7515281A (en) | 1982-03-18 |
| US4405328A (en) | 1983-09-20 |
| ATE5336T1 (de) | 1983-12-15 |
| AU541233B2 (en) | 1984-12-20 |
| EP0047922A1 (de) | 1982-03-24 |
| DE3034380A1 (de) | 1982-03-25 |
| DE3161434D1 (en) | 1983-12-22 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE68920775T2 (de) | Behandlung von faserigen Materialien. | |
| DE2621460C2 (de) | Verfahren zum Schrumpffestmachen und Griffverbessern von Keratinfasermaterial | |
| DE68920476T2 (de) | Organosiliziumverbindungen. | |
| DE2932797C2 (de) | Ausrüstmittel zur dauerhaften Verbesserung der hydrophilen Eigenschaften und der Schmutzentfernbarkeit eines Fasersubstrats und zur Erzeugung eines dauerhaft haftenden polyoxyethylenhaltigen Siloxanpolymerisats auf der Faseroberfläche | |
| EP0563961B1 (de) | Vernetzbare Zusammensetzung auf Aminosiliconbasis | |
| EP0057937B2 (de) | Verfahren zur Imprägnierung von organischen Fasern | |
| DE2728597A1 (de) | Verfahren zur behandlung von cellulose- und synthesefasern | |
| EP0313867B1 (de) | Organopolysiloxane mit Buntesalzgruppen | |
| DE2744185C3 (de) | Verfahren zur dauerhaften Fixierung eines vernetzten Polydiorganosiloxans auf der Oberfläche von Polyamid- oder Polyesterfasern und/bzw. oder Cellulosefaser | |
| DE2726108C2 (de) | Verfahren zur Herstellung einer wäßrigen Zubereitung zum Schrumpffestmachen von Wolle | |
| DE69112408T2 (de) | Verfahren zur Weichmachung und Hydrophilierung von Textilmaterial mit einer ein Polyorganosiloxan enthaltenden Zusammensetzung. | |
| EP0412324A2 (de) | Zusammensetzung in Form einer wässrigen Dispersion und Verfahren zur Behandlung von Fasermaterialien | |
| DE4211269A1 (de) | Emulsionen, enthaltend acyliertes aminofunktionelles Organopolysiloxan | |
| EP1560972A1 (de) | Teilquaternierte, aminofunktionelle organopolysiloxane und deren verwendung in w ssrigen systemen | |
| EP0130460B1 (de) | Organopolysiloxane mit Buntesalzgruppen, deren Herstellung und Verwendung zur Oberflächenbehandlung von anorganischen oder organischen Materialien | |
| DE2725714C2 (de) | Siloxan-in-Wasser-Emulsion und deren Verwendung zur Behandlung von Keratinfasermaterialien | |
| EP0692567B1 (de) | Aminofunktionelle Organopolysiloxane | |
| DE2903334C2 (de) | Zubereitung zum Schrumpffestmachen von Wolle | |
| EP0016907B1 (de) | Zubereitung zum Schrumpffestmachen von Wolle | |
| DE2844952C2 (de) | Zubereitung zum Schrumpffestmachen von Wolle und Verfahren zur Herstellung der Zubereitung | |
| DE10016610A1 (de) | Silikonhaltige Zusammensetzung für die Behandlung von Wollematerialien | |
| DE2942786C2 (de) | ||
| EP0515915B1 (de) | Wässrige Dispersionen von Polysiloxanen | |
| EP1076078B1 (de) | Silikonhaltige Zusammensetzungen für die Behandlung von Wollematerialien | |
| DE2922376C2 (de) | Verfahren und Mittel zum Weichmachen von Textilmaterial |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 19810915 |
|
| AK | Designated contracting states |
Designated state(s): AT BE CH DE FR GB IT LU NL SE |
|
| ITF | It: translation for a ep patent filed | ||
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Designated state(s): AT BE CH DE FR GB IT LI LU NL SE |
|
| REF | Corresponds to: |
Ref document number: 5336 Country of ref document: AT Date of ref document: 19831215 Kind code of ref document: T |
|
| REF | Corresponds to: |
Ref document number: 3161434 Country of ref document: DE Date of ref document: 19831222 |
|
| ET | Fr: translation filed | ||
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 19840621 Year of fee payment: 4 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: CH Payment date: 19840910 Year of fee payment: 4 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: DE Payment date: 19840919 Year of fee payment: 4 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19840930 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: SE Payment date: 19840930 Year of fee payment: 4 Ref country code: BE Payment date: 19840930 Year of fee payment: 4 |
|
| 26N | No opposition filed | ||
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: AT Payment date: 19860910 Year of fee payment: 6 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: NL Payment date: 19860930 Year of fee payment: 6 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: AT Effective date: 19870903 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Effective date: 19870904 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LI Effective date: 19870930 Ref country code: CH Effective date: 19870930 Ref country code: BE Effective date: 19870930 |
|
| BERE | Be: lapsed |
Owner name: TH. GOLDSCHMIDT A.G. Effective date: 19870930 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: NL Effective date: 19880401 |
|
| NLV4 | Nl: lapsed or anulled due to non-payment of the annual fee | ||
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19880531 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DE Effective date: 19880601 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee | ||
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19881118 |
|
| EUG | Se: european patent has lapsed |
Ref document number: 81106880.8 Effective date: 19880906 |