WO2007001015A1 - 光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法 - Google Patents

光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法 Download PDF

Info

Publication number
WO2007001015A1
WO2007001015A1 PCT/JP2006/312869 JP2006312869W WO2007001015A1 WO 2007001015 A1 WO2007001015 A1 WO 2007001015A1 JP 2006312869 W JP2006312869 W JP 2006312869W WO 2007001015 A1 WO2007001015 A1 WO 2007001015A1
Authority
WO
WIPO (PCT)
Prior art keywords
formula
optically active
chemical
derivative
represented
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/JP2006/312869
Other languages
English (en)
French (fr)
Inventor
Fumio Yoneda
Mayumi Watanabe
Takuya Yasusa
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Fujimoto Brothers Co Ltd
Original Assignee
Fujimoto Brothers Co Ltd
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Priority to JP2007523971A priority Critical patent/JP5410677B2/ja
Priority to HK08107665.1A priority patent/HK1117150B/en
Priority to CN2006800237237A priority patent/CN101213173B/zh
Priority to DK06767486.1T priority patent/DK1905760T3/da
Priority to AU2006263167A priority patent/AU2006263167C1/en
Priority to CA2612290A priority patent/CA2612290C/en
Application filed by Fujimoto Brothers Co Ltd filed Critical Fujimoto Brothers Co Ltd
Priority to EP06767486A priority patent/EP1905760B1/en
Priority to US11/922,925 priority patent/US7807840B2/en
Publication of WO2007001015A1 publication Critical patent/WO2007001015A1/ja
Anticipated expiration legal-status Critical
Priority to US12/872,179 priority patent/US8178686B2/en
Ceased legal-status Critical Current

Links

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
    • C07B53/00—Asymmetric syntheses
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D209/00—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom
    • C07D209/02—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom condensed with one carbocyclic ring
    • C07D209/04—Indoles; Hydrogenated indoles
    • C07D209/10—Indoles; Hydrogenated indoles with substituted hydrocarbon radicals attached to carbon atoms of the hetero ring
    • C07D209/14—Radicals substituted by nitrogen atoms, not forming part of a nitro radical
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D291/00—Heterocyclic compounds containing rings having nitrogen, oxygen and sulfur atoms as the only ring hetero atoms
    • C07D291/02—Heterocyclic compounds containing rings having nitrogen, oxygen and sulfur atoms as the only ring hetero atoms not condensed with other rings
    • C07D291/04—Five-membered rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
    • C07D307/77—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom ortho- or peri-condensed with carbocyclic rings or ring systems
    • C07D307/78—Benzo [b] furans; Hydrogenated benzo [b] furans
    • C07D307/79—Benzo [b] furans; Hydrogenated benzo [b] furans with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to carbon atoms of the hetero ring
    • C07D307/81—Radicals substituted by nitrogen atoms not forming part of a nitro radical
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D317/00—Heterocyclic compounds containing five-membered rings having two oxygen atoms as the only ring hetero atoms
    • C07D317/08—Heterocyclic compounds containing five-membered rings having two oxygen atoms as the only ring hetero atoms having the hetero atoms in positions 1 and 3
    • C07D317/44—Heterocyclic compounds containing five-membered rings having two oxygen atoms as the only ring hetero atoms having the hetero atoms in positions 1 and 3 ortho- or peri-condensed with carbocyclic rings or ring systems
    • C07D317/46—Heterocyclic compounds containing five-membered rings having two oxygen atoms as the only ring hetero atoms having the hetero atoms in positions 1 and 3 ortho- or peri-condensed with carbocyclic rings or ring systems condensed with one six-membered ring
    • C07D317/48—Methylenedioxybenzenes or hydrogenated methylenedioxybenzenes, unsubstituted on the hetero ring
    • C07D317/50—Methylenedioxybenzenes or hydrogenated methylenedioxybenzenes, unsubstituted on the hetero ring with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to atoms of the carbocyclic ring
    • C07D317/58—Radicals substituted by nitrogen atoms
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D333/00—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom
    • C07D333/50—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom condensed with carbocyclic rings or ring systems
    • C07D333/52—Benzo[b]thiophenes; Hydrogenated benzo[b]thiophenes
    • C07D333/54—Benzo[b]thiophenes; Hydrogenated benzo[b]thiophenes with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to carbon atoms of the hetero ring
    • C07D333/58—Radicals substituted by nitrogen atoms

Definitions

  • optically active aminopentane derivatives such as (R) -l- (benzofuran-2-yl) -2-propylaminopentane have been prepared from various aromatic aldehydes through -troalkene intermediates.
  • a method of synthesizing a racemate once and optically resolving it is known, but complicated operations such as crystallization, separation, and purification are required only by requiring an optically active acid or the like in an amount equal to or greater than that of the amine. Is required.
  • an optically active aminopentane derivative is obtained.
  • the acid include hydrochloric acid, sulfuric acid, hydrobromic acid and the like. Can be used.
  • the reaction temperature is 0 to 40 ° C, and the reaction time is about 1 hour to 1 day.
  • n-butyllithium (1.56 mol / L hexane solution, 44.4 mL) and 1,2-dimethoxyethane (7.2 mL) were added to a tetrahydrofuran (120 mL) solution of benzothiophene (8.45 g) under ice-cooling. After stirring, the mixture was stirred for 30 minutes under ice cooling. To this solution, a solution of (R) -3,4-dipropyl-1,2,3-oxathiazolidine 2,2-dioxide (14.36 g) in tetrahydrofuran (43.0 mL) was added dropwise and stirred for 2.5 hours under ice cooling. .

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Plural Heterocyclic Compounds (AREA)
  • Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
  • Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
  • Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)

Description

光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方 法
技術分野
[0001] 本発明は、向精神薬、抗うつ薬、抗パーキンソン病薬、抗アルツハイマー病薬また はアポトーシス抑制薬などとして期待されている光学活性アミノペンタン誘導体の製 造方法、およびその製造方法における新規な製造中間体と該中間体の製造方法に 関する。
背景技術
[0002] 従来、モノアミンォキシターゼ阻害薬、カテコールアミン取込み阻害薬、カテコール ァミン置換型放出促進作用薬とは異なる膜電位依存性ェクソサイト一シスの増強によ るカテコールアミン作動系の活性増強効果 (Catecholaminergic Activity Enhance効果 : CAE効果)を有し、特にカテコールアミン置換型放出促進作用薬に見られる過剰な カテコールアミンの放出やカテコールアミン神経終末でのアミン枯渴を誘導しないと
Vヽぅ特徴を有するァミノペンタン誘導体が知られて!/ヽる(例えば、特許文献 1参照)。
[0003] それらァミノペンタン誘導体は、行動量異常増加 (興奮作用)、中枢神経に対する神 経毒性等の副作用及び患者に対する応答性低下等の問題が少なぐ安全で且つ有 用な抗うつ薬、向精神薬、抗パーキンソン病薬、抗アルツハイマー病薬等として、優 れた作用効果を示すことが期待されている。また、これら分子構造中に不斉炭素を有 するアミノペンタン誘導体は、その光学活性体により優れた作用が認められることが 報告されている (例えば、特許文献 2、非特許文献 1参照)。
[0004] 例えば、 1- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンは、 R配置の (―)体が S 配置の (+)体若しくはラセミ体に比して優れた薬理活性を有している (特許文献 2、非 特許文献 1参照)。カロえて、この (R)-l- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタ ンは抗アポトーシス作用を有し、アルツハイマー病、パーキンソン病、ハンチントン病 、筋萎縮性側索硬化症、網膜色素変性症、緑内障、脊髄小脳変性症等の神経疾患 、脳卒中等の脳虚血性疾患、糖尿病で観察される末梢性神経障害等の神経変性疾 患、エイズ、中毒性疾患に対するアポトーシス抑制剤としても有用であることが開示さ れている(例えば、特許文献 3参照)。
[0005] これまで、(R)-l- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンのような光学活性 ァミノペンタン誘導体の製造方法としては、各種芳香族アルデヒドから-トロアルケン 中間体を経てラセミ体を一旦合成し、これを光学分割する方法が知られているが、光 学活性酸等をァミンに対して等量以上必要とするだけでなぐ晶析、分離、精製など の繁雑な操作が要求される。例えば、ラセミ体として合成されたものから光学活性な、 (R)-l- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンを光学分割した場合、この光 学分割は、ラセミ体をジァステレオマー塩や誘導体とする分割法では達成することが できず、キラルカラムを用いる高速液体クロマトグラフィー分取により分割を行ったに すぎないものであった。その分割には大量の溶媒と長時間を要し、目的の光学活性 体の回収は最大でも 50%程度である生産性の低 、方法であった (特許文献 1、特許 文献 2参照)。その他、酵素を用いる方法、および不斉合成法等も知られてはいるが 、酵素を用いる方法や不斉合成法においては反応基質に限定があり、選択性、操作 の繁雑さなどから、その実用性は乏しい。
[0006] そこで、我々は光学活性 1- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンの 2つ の独立した実用性を有する製造方法を開発した。第 1の製造方法は、光学活性ノル ノ《リンより製造した光学活性アジリジン誘導体を 2-ベンゾフランリチウムと反応させて 光学活性 1- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンの基本骨格を構築する 方法である。第 2の製造方法は、光学活性ノルパリンより合成した光学活性 N-メトキシ -N-メチルアミド誘導体を 2-ベンゾフランリチウムと反応させてケトンを得、これを還元 して光学活性 1- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタンの基本骨格を構築 する方法である。これら 2つの製造方法の開発により、光学活性 1- (ベンゾフラン- 2-ィ ル)- 2-プロピルアミノペンタンの両異性体は効率的に製造出来るようになった (特許 文献 4)。しかし、この方法よりも更に工業的に有利な製造方法を求めて研究、開発が 行われてきた。
特許文献 1:国際公開 WO99Z07667号パンフレット
特許文献 2 :特開 2000— 136187号公報 特許文献 3:特開 2003— 89643号公報
特許文献 4:国際公開 WO01Z77074号パンフレット
非特許文献 1 :米田ら著、「バイオオルガニック アンド メデイシナルケミストリー」 9 (20 01) P1197-1212 (「Bioorganic & Medicinal Chemistry」9 (2001) pll97- 1212) 発明の開示
発明が解決しょうとする課題
[0007] 本発明の目的は、向精神薬、抗うつ薬、抗パーキンソン病薬、抗アルッノヽイマ一病 薬またはアポトーシス抑制薬などとして有用な光学活性アミノペンタン誘導体の新規 な製造方法、およびその光学活性アミノペンタン誘導体の製造に有用な新規な製造 中間体並びに該中間体の製造方法を提供することにある。
課題を解決するための手段
[0008] 本発明者らは、鋭意研究を行った結果、市販の光学活性ノルパリンカゝら合成可能 であり、光学活性アミノペンタン誘導体の製造に極めて有用な新規な中間体である 式 (5)
[0009] [化 1]
Figure imgf000005_0001
(式中、 *は不斉炭素原子の位置であり R配置または S配置を示す。 nは 0または 1を 示す。)で表される光学活性ォキサチアゾリジン誘導体およびその新規中間体を経 由する光学活性アミノペンタン誘導体の新規な製造法を見出した。
すなわち、
式(5— 1)
[0010] [化 2]
Figure imgf000006_0001
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 に、ルテニウム触媒の存在下、酸化剤を作用させて式 (5— 2)
[化 3]
Figure imgf000006_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体と し、この式(5— 2)で表される光学活性ォキサチアゾリジン誘導体に、式 (6)
[化 4]
Figure imgf000006_0003
(式中、 Arはァリール基を示す。)で表されるァリールリチウムを反応させて 式 (7)
[化 5]
Figure imgf000006_0004
(式中、 Arおよび *はそれぞれ上記と同意義を示す。)で表される光学活性 N-スルホ ン酸リチウム誘導体を製造し、次いで
ii)式(7)で示される光学活性 N-スルホン酸リチウム誘導体に酸を作用させて加水 分解を行うことにより、式 (8)
[0014] [化 6]
Figure imgf000007_0001
(式中、 Arおよび *は上記と同意義を示す。)で表される光学活性プロピルアミノペン タン誘導体を高選択的かつ高収率で容易に製造できることを知見し、本発明を完成 した。
[0015] 式(5)で示される新規中間体である光学活性ォキサチアゾリジン誘導体は式(5— 1 )及び式(5— 2)で表される化合物を含む概念の化合物であり、以下の工程によって 製造される。
[0016] 0式(1)
[0017] [化 7]
Figure imgf000007_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ノルパリンに、アルコール中 で塩化チォニルを反応させてエステル化を行!、、式(2)
[0018] [化 8]
Figure imgf000008_0001
(式中、 Rは低級アルキル基を示し、 *は上記と同意義を示す。)で表される光学活性 ノルパリンエステル誘導体を得る。この工程におけるアルコールは、例えば、メタノー ル、エタノール、プロパノール等の Cl〜6の低級アルコール、好ましくは Cl〜3の低 級アルコールが挙げられる。この反応は、塩化チォ -ルとアルコールを用いたエステ ルイ匕の通常の反応条件に従って行うことができる。
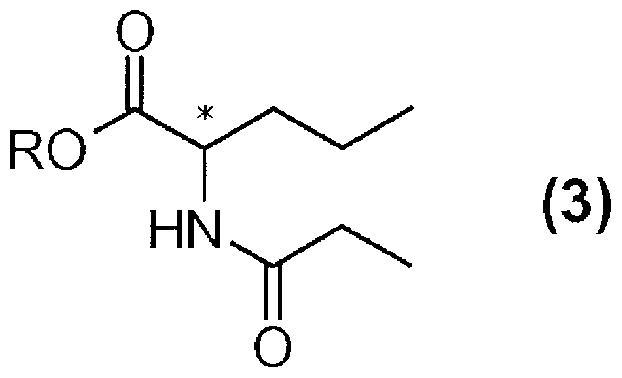
[0019] ii)式(2)の光学活性ノルパリンエステル誘導体に溶媒中で塩基の存在下、プロピオ ン酸無水物を反応させてアミド化を行い、式(3)
[0020] [化 9]
Figure imgf000008_0002
(式中、 R及び *は上記と同意義を示す。)で表される光学活性 N-プロピオニルノル ノ リンエステル誘導体を得る。この工程における溶媒としては、例えば、水、又は水と ジクロロメタン、酢酸ェチル等の有機溶媒との混合溶媒が挙げられる。また、塩基とし ては、炭酸水素ナトリウム、炭酸ナトリウム、炭酸水素カリウム、炭酸カリウム等の無機 塩基や、トリェチルァミン、ピリジン、 N-メチルモルホリン等の有機塩基を用いることが できる。通常、反応温度は 0〜40°C、好ましくは 15〜20°C、反応時間は 30分〜 1日 、好ましくは 1〜3時間である。
[0021] iii)式(3)の光学活性 N-プロピオニルノルパリンエステル誘導体に溶媒中で還元剤 を作用させてカルボキシル基及びアミド基の還元を行!ヽ、式 (4)
[0022] [化 10]
Figure imgf000009_0001
(式中、 *は上記と同意義を示す。)で表される光学活性 N-プロピルノルバリノールを 得る。この工程における反応溶媒としては、たとえばテトラヒドロフラン、ジェチルエー テル、ジイソプロピルエーテル等の有機溶媒が挙げられる。また、還元剤は水素化リ チウムアルミニウム等公知の還元剤を用いることができる。通常、反応温度は 20〜12 0°C、好ましくは 35〜70°C、反応時間は 2時間〜 1日、好ましくは 2〜4時間である。
[0023] iv)式 (4)の光学活性 N-プロピルノルバリノールに溶媒中で塩基の存在下、塩ィ匕チ ォニルを反応させて 1,2,3-ォキサチアゾリジン環を構築し、式(5— 1)
[0024] [化 11]
Figure imgf000009_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 を得る。この工程における溶媒としては、たとえばジクロロメタン、 1,2-ジクロロエタン、 酢酸ェチル、トルエン、ァセトニトリル、テトラヒドロフラン、 Ν,Ν-ジメチルホルムアミド、 アセトン、へキサン等の有機溶媒が挙げられる。また、塩基としては、たとえばトリェチ ルァミン、イミダゾール、 Ν-メチルモルホリン、ピリジン、 Ν,Ν-ジイソプロピルェチルアミ ン等の有機塩基を用いることができる。通常、反応温度は— 20〜60°C、好ましくは — 15〜30°C、反応時間は 30分〜 1日、好ましくは 3〜4時間である。
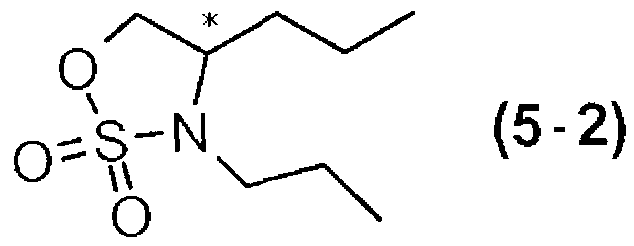
[0025] V)式(5— 1)の光学活性ォキサチアゾリジン誘導体に、溶媒中でルテニウム触媒の 存在下、酸化剤を作用させて酸化を行い、式(5— 2)
[0026] [化 12]
Figure imgf000010_0001
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 を得ことができる。この反応における溶媒は、たとえば酢酸ェチル、ァセトニトリル、ジ イソプロピルエーテル、ジクロロメタン、 1,2-ジクロロェタン等の有機溶媒と水との混合 溶媒、又はたとえば酢酸ェチル、ァセトニトリル、ジイソプロピルエーテル、ジクロロメ タン、 1,2-ジクロロェタン等の有機溶媒とリン酸緩衝溶液等の緩衝溶液との混合溶媒 が挙げられる。また、ルテニウム触媒としては、たとえば三塩化ルテニウム、二酸化ル テ-ゥム等を用いることができる。酸化剤としては、たとえば過ヨウ素酸ナトリウム、次 亜塩素酸ナトリウム水溶液等を用いることができる。通常、反応温度は 0〜40°C、反 応時間は 1〜3時間程度である。
[0027] なお、式(5— 1)の光学活性ォキサチアゾリジン誘導体である 3,4-ジプロピル- 1,2,3 -ォキサチアゾリジン 2-ォキシドは、硫黄原子も不斉中心となるためジァステレオ異 性体の混合物となり、その構成比は前記 iv)工程の反応条件により異なってくる。しか しそのジァステレオ異性体の構成比に関わらず、 V)の工程により式(5— 2)の光学活 性ォキサチアゾリジン誘導体である 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2,2-ジ ォキシドを得ることができる。このようにして得られた式(5)の新規光学活性ォキサチ ァゾリジン誘導体を用いて、以下の工程により目的物である光学活性アミノペンタン 誘導体を製造することができる。
[0028] vi)式(5— 2)の光学活性ォキサチアゾリジン誘導体に、溶媒中式 (6)で示されるァ リールリチウムを反応させてォキサチアゾリジン環の開環反応を行い、式(7)
[0029] [化 13] N' { 7 )
S03Li
(式中、 Arおよび *は上記と同意義を示す。)で表される光学活性 N-スルホン酸リチ ゥム誘導体を得る。 Arで示されるァリール基としては、例えば、フエニル、チェニル、 ナフチル、ベンゾフリル、ベンゾチェニル、メチレンジォキシフエニルまたはインドリル 等が挙げられる。ァリール基はその芳香核に反応に支障をきたさない置換基、例え ば Cl〜3アルキルなどの置換基を有していてもよい。ァリールリチウムは対応する芳 香族化合物に n-ブチルリチウムを作用させて調製することができる。この工程 vi)は適 当な溶媒中でおこなわれる。その溶媒としては、たとえばテトラヒドロフラン、ジェチル エーテル等の有機溶媒が挙げられ、本工程では所望により Ν,Ν,Ν',Ν'-テトラメチルェ チレンジァミン、 1,2-ジメトキシェタン等の添加剤を適宜カ卩えることができる。また、式( 7)の光学活性 Ν-スルホン酸リチウム誘導体は反応溶液中に混合物として、又は反応 溶液に水を加えた後の分液操作により水溶液として得ることができる。反応は不活性 雰囲気 (窒素またはアルゴン、好ましくは窒素)下で行うのが好ましぐ通常、反応温 度は— 10〜10°C、反応時間は 1〜4時間である。
[0030] vii)式(7)の光学活性 N-スルホン酸リチウム誘導体を含む反応混合物又はその水 溶液に、酸を作用させて加水分解を行うと、式 (8)
[0031] [化 14]
Figure imgf000011_0001
(式中、 Ar及び *は上記と同意義を示す。)で表される光学活性アミノペンタン誘導 体が得られる。この工程において、酸としては、たとえば塩酸、硫酸、臭化水素酸等 を用いることができる。通常、反応温度は 0〜40°C、反応時間は 1時間〜 1日程度で ある。
[0032] 得られた式 (8)の光学活性アミノペンタン誘導体は、薬理学的に許容しうる酸付カロ 塩例えば、塩酸、硫酸、臭化水素酸、硝酸、メタンスルホン酸等の如き無機酸の塩、 もしくは、たとえばダルコン酸、酒石酸、マレイン酸、フマル酸、コハク酸、リンゴ酸、ク ェン酸、マンデル酸等の有機酸の塩とすることができる。
[0033] 以上の各工程において、反応温度及び反応時間に関する制限は特にないが、反 応試薬の特性上各々一般的な反応条件に従うのが望ましい。 発明の効果
[0034] 製造中間体である式 (5)で示される新規な光学活性ォキサチアゾリジン誘導体を 用いることによって、高純度の光学活性アミノペンタン誘導体の両異性体を効率的に 製造することを容易にし、光学活性アミノペンタン誘導体の工業的に有利な製造方 法を確立した。
発明を実施するための最良の形態
[0035] 以下の実施例によりさらに詳細に説明するが、本発明はこれらの実施例に限定され るものではない。
実施例
[0036] 実施例 1 メタノール (300mL)に、 5°Cで撹拌下、塩化チォニル (47.7mL)を 2時間 15分かけて 滴加した。この淡黄色溶液に— 4°Cで撹拌下、 D-ノルパリン (35.00g)を加えた。この溶 液を室温で 18時間撹拌したのち、減圧濃縮し、メタノールを留去した。析出した結晶 にジイソプロピルエーテル (90mL)をカ卩え、ろ過した。得られた白色結晶をジイソプロピ ルエーテル (30mL)で 2回洗浄して白色粉末の (R)-ノルパリンメチルエステル (47.74g, 収率 95%)を得た。
融点 109— 110 °C
MS(m/z) 132, 88, 72
IR(KBr) 3440, 2970, 1753, 1585, 1502, 1443, 1382, 1283, 1243, 1165, 1123, 1032, 。 (%00ΐ ¾ί '§Ζ·ΟζΗ/ エ ^ べ ίί mm^、ェ、 ¾r s6'w)邈べ ΰ 氺雜、( ·8Ϊ / エ / べ ίί , - (s)
エ ^ べ ίί , - Ν- (S)
mm [6εοο]
(900·ΐ=。 Ί Η ) 0ΐ6 2- οζ
uidd (Ηΐ '-iq)02"9-Z8"S ^HVL 'V
=ί 'Ηΐ 'W)Z9'f '(HS 's) ε '(ΖΗΖ·Ζ=1" 'HZ 'b)9Z'Z '(Ηΐ 'ω)68·ΐ- ΐ '(Ηΐ ' ·ΐ- 93"ΐ ΗΖ 'ω)8 ·ΐ— '(zHZ"Z=f 'HS '¾ΖΓΐ ^HVL=i Ήε ';) S6'0 9 (OQDW
τ_ωο 020ΐ '8901
' Sn '902ΐ '8Ζεΐ 'Ο '09 ΐ Ό½ΐ 'ΐ39ΐ 'Z Ll '0Z82 'SS62 '090S 'S62S ( 1)ΗΙ
。 %
66 ¾τ '§6 ·εε) ^^ -έ^ίί^ -^ΰο^-Ν-(Η) )φ}¾^¾^、 觀
(m、 粼¾ マ (Η 邈^氺雜 斜单
Figure imgf000013_0001
^翻 ΐ止^^ D つ コ)互^ ε·8)マ (Η 峯氺邈 ¾^(Τ¾·3ζ)邈べ
Λ 氺雜、止 If ^^继缀 。 つ If
Figure imgf000013_0002
ベ ίί , -(H)、止 If ^ ^Γ^θδΐ)继缀氺 O)(S 'SI)マ (Η 峯氺邈^
^f^OH/ ェ ^ べ (^/ /, / N- ( )
mmm [ssoo]
。 (%ΟΟΪ ¾τ ' ·8ΐ / エ ^ べ ίί , - (s) )« 雜 エ ^ べ ίί , - (S)
z m soo]
(9S0'I=。 'DHD) oTS S- 0,°[»]
uidd (HC
Figure imgf000013_0003
Ήΐ ';)8ΐ· '(HS 'S) 28"S VL=[ 'HZ 'b)S0 HZ '^)S "T-8S"T ^HVL=i 'HS ';) Ζ6·0 9 ODaD)H N
ト ui。 Ofl '868 'ZS6 ',66 ΐΐ
698ZTC/900Zdf/X3d ST0100/.00Z OAV NMR(CDC1 ) δ 0.93(t, 3H, J=7.4Hz), 1.17(t, 3H, J=7.4Hz), 1.23— 1.50(m, 2H), 1.50
3
-1.72(m, 1H), 1.72-1.90(m, 1H), 2.26(q, 2H, J=7.4Hz), 3.74(s, 3H), 4.51- 4.75(m, 1 H), 5.87-6.20(br, 1H) ppm
[0040] 実施例 5
(R)-N-プロピルノルバリノールの合成
テトラヒドロフラン (144mL)を 4°Cで撹拌しながら、これに水素化リチウムアルミニウム( 5.47g)を加え、氷冷下 15分間撹拌した。この懸濁溶液に 4°Cで撹拌下、(R)-N-プロピ ォ-ルノルパリンメチルエステル (15.87g)のテトラヒドロフラン (85mL)溶液を 70分間で 滴加し、氷冷下 15分間撹拌した。この懸濁溶液を 2時間還流撹拌した後氷冷下 20分 間撹拌し、さらに氷冷撹拌下、 lmol/L水酸ィ匕ナトリウム水溶液 (25mL)を 12分間で滴 加し、氷冷下 5分間撹拌した。この懸濁溶液を 1時間還流撹拌した。この懸濁溶液を ろ過し、酢酸ェチル (23mL)で洗浄した。続いて、この不溶物を熱酢酸ェチル (115mL) で 2回洗浄した。ろ液と洗浄液を合わせて無水硫酸ナトリウムで 12時間乾燥後、減圧 濃縮し、黄色液体の (R)- N-プロピルノルバリノール (11.97g,収率 97%)を得た。
MS(m/z) 144, 114, 86, 72
IR(KBr) 3300, 2960, 2940, 2875, 1650, 1464, 1386, 1247, 1150, 1057, 902 cm—1 NMR(CDC1 ) δ 0.93(t, 6H, J=7.4Hz), 1.20- 1.64(m, 6H), 2.44-2.73(m, 3H), 3.25(dd,
3
1H, J=6.7, 10.4Hz), 3.60(dd, 1H, J=4.0, 10.4Hz) ppm
比旋光度 [ a ] 20 -36.47° (CHC1 , c=1.074)
D 3
[0041] 実施例 6
(S)-N-プロピルノルバリノールの合成
(S)-N-プロピオ-ルノルバリンメチルエステル (20.7g)、水素化リチウムアルミニウム (8 .37g)を用いて、実施例 5と同様にして、無色油状物の (S)-N-プロピルノルバリノール( 15.5g,収率 96%)を得た。
NMR(CDC1 ) δ 0.93(t, 6H, J=7.0Hz), 1.23- 1.68(m, 6H), 2.46- 2.76(m, 3H), 3.28(dd,
3
1H, J=6.3, 10.4Hz), 3.60(dd, 1H, J=4.0, 10.7Hz) ppm
[0042] 実施例 7
(R)- 3,4-ジプロピル- 1,2, 3-ォキサチアゾリジン 2-ォキシドの合成 (R)- N-プロピルノルバリノール (11.53g)をジクロロメタン (160mL)に溶解し、室温撹拌 下、 N-メチルモルホリン (21.8mL)をカ卩えた。この溶液に、 2°Cで撹拌下、塩化チォニル (6.9mL)をジクロロメタン (48mL)に溶解した液を 120分間で滴カ卩した。この懸濁溶液を 室温で 4時間撹拌した。この懸濁溶液を 3°Cで撹拌下、水 (104mL)を加え、分液した。 有機層を lmol/L塩酸水溶液 (104mL)、続 、て飽和炭酸水素ナトリウム水溶液 (104mL )で洗浄し、無水硫酸マグネシウムで乾燥後、減圧濃縮した。残渣の液体を室温で 19 時間減圧乾燥し、赤色液体の (R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2-ォキ シド (12.36g,収率 81%, 1H-NMRの積分比ょりcis :trans =約 45 : 55)を得た。
MS(m/z) 190, 148, 126, 114, 98, 84
IR(KBr) 2970, 2940, 2880, 1467, 1383, 1160, 1010, 954, 915, 840, 695 cm—1 NMR(CDC1 ) δ 0.97(t, 3H, J=7.4Hz), 1.25- 1.92(m, 6H), 2.80- 3.20(m, 2H), 3.34—3.
3
46(m, 0.45H, cis), 3.56— 3.68(m, 0.55H, trans), 4.02(dd, 0.55H, J=7.7, 8.1Hz, trans) , 4.52(d, 0.90H, J=7.1Hz, cis), 4.78(dd, 0.55H, J=7.1, 8.1Hz, trans) ppm ( cis, trans 個別のシグナルのプロトン数は cis, transの合計が 1となるよう表記した。)
比旋光度 [ α ] 2° -89.00° (CHC1 , c=1.208)
D 3
実施例 8
(S)-3 ,4-ジプロピル- 1 ,2 , 3-ォキサチアゾリジン 2-ォキシドの合成
(S)-N-プロピルノルバリノール (11.5g)のジクロロメタン (200mL)溶液に室温撹拌下、 N-メチルモルホリン (27.3mL)を加えた。この淡黄色溶液に氷冷撹拌下、塩化チォ- ル (9.32mL)のジクロロメタン (64mL)溶液を滴カ卩した。この懸濁溶液を室温で撹拌した 。この懸濁溶液に氷冷撹拌下、水を加え、ジクロロメタンで抽出した。有機層を lmol ZL塩酸水溶液、続いて飽和炭酸水素ナトリウム水溶液で洗浄し、無水硫酸マグネ シゥムで乾燥後、溶媒を減圧下留去した。残渣を室温で終夜減圧下乾燥し、無色油 状物の (S)-3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2-ォキシド (16. lg,収率 79%, JH -NMRの積分比より cis : trans =約 38 : 62)を得た。
NMR(CDC1 ) δ 0.85-1.10(m, 6H), 1.25— 1.85(m, 6H), 2.80-3.19(m, 2H), 3.36— 3.44(
3
m, 0.38H, cis), 3.55— 3.66(m, 0.62H, trans), 4.03(dd, 0.62H, J=7.4, 8.1Hz, trans), 4. 52(d, 0.76H, J=7.4Hz, cis), 4.76(dd, 0.62H, J=7.1, 8.1Hz, trans) ppm ( cis, trans個 別のシグナルのプロトン数は cis, transの合計力 1となるよう表記した。)
[0044] 実施例 9
(R)- 3,4-ジプロピル- 1,2, 3-ォキサチアゾリジン 2,2-ジォキシドの合成
(R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2-ォキシド (11.09g)の酢酸ェチル (58 mL)溶液に 3°Cで撹拌下、三塩化ルテニウム水和物 (10mg)を加えた。この溶液に冷飽 和過ヨウ素酸ナトリウム水溶液 (200mL)をカ卩えた。この懸濁溶液を氷冷下 10分間撹拌 した後、更に室温で 1時間撹拌した。この懸濁溶液をろ過し、不溶物を酢酸ェチル (1 5mL)で 2回洗浄した。ろ液と洗浄液を合わせ、分液した。有機層を飽和炭酸水素ナト リウム水溶液 (15mL)で洗浄し、無水硫酸ナトリウムで乾燥後、減圧濃縮した。残渣の 液体にテトラヒドロフラン (13.5mL)を加えて減圧濃縮した。この濃縮操作を 3回繰り返 し、褐色液体の (R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2, 2-ジォキシド(11.22g 、収率 93%)を得た。
MS(m/z) 206, 178, 164, 136, 122, 112, 94, 85, 70, 69
IR(KBr) 2980, 2950, 2890, 1472, 1347, 1271, 1186, 1115, 1056, 974, 920, 895, 813 , 720, 662 cm—1
NMR(CDC1 ) δ 0.98(t, 3H, J=7.4Hz), 0.98(t, 3H, J=7.4Hz), 1.24- 1.44(m, 2H), 1.50
3
-1.85(m, 4H), 2.88-3.10(m, IH), 3.12— 3.24(m, IH), 3.53— 3.65(m, IH), 4.17(dd, IH, J=7.1, 8.4Hz), 4.54(dd, IH, J=6.4, 8.4Hz) ppm
比旋光度 [ a ] 20 -57.65° (CHC1 , c=1.284)
D 3
[0045] 実施例 10
(S)-3 ,4-ジプロピル- 1 ,2 , 3-ォキサチアゾリジン 2 ,2-ジォキシドの合成
(S)-3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2-ォキシド (16.1g)、三塩化ルテニウム 水和物 (20mg)、過ヨウ素酸ナトリウム (21.5g)を用いて、実施例 9と同様の操作により、 無色油状物の (S)-3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2, 2-ジォキシド (17.0g, 収率 98%)を得た。
MS(m/z) 207, 178, 164, 136, 122, 85, 69
IR(KBr) 2966, 2937, 2877, 1468, 1342, 1267, 1186, 1113, 1011, 972, 810, 719, 629
-1
cm NMR(CDC1 ) δ 0.98(t, 3H, J=7.4Hz), 0.98(t, 3H, J=7.1Hz), 1.23— 1.43(m, 2H), 1.50
3
-1.88(m, 4H), 2.88- 3.00(m, 1H), 3.12- 3.23(m, 1H), 3.54- 3.65(m, 1H), 4.17(dd, 1H, J=7.1, 8.4Hz), 4.54(dd, 1H, J=6.7, 8.4Hz) ppm
比旋光度 [ a ] 2° +58.28° (CHC1 , c=1.098)
D 3
[0046] 実施例 11
(S)-3 ,4-ジプロピル- 1 ,2 , 3-ォキサチアゾリジン 2 ,2-ジォキシドの合成
(S)-3 ,4-ジプロピル- 1 , 2 ,3-ォキサチアゾリジン 2-ォキシド (5.74g)の酢酸ェチル (46m L)溶液に氷冷撹拌下、二酸化ルテニウム水和物 (3mg)、リン酸緩衝溶液 (pH7.4, 28.7 mL)を順次加えた。この溶液に氷冷撹拌下、過ヨウ素酸ナトリウム (7.06g)を加え、室温 で 30分間激しく撹拌した。この懸濁溶液をろ過し、不溶物を酢酸ェチル (17mL)で洗 浄した。ろ液と洗浄液を合わせ、分液した。有機層を飽和炭酸水素ナトリウム水溶液( 11.5mL)、 10%チォ硫酸ナトリウム水溶液 (11.5mL)、飽和食塩水 (11.5mL)で順次洗浄 した。この有機層に無水硫酸ナトリウム及び活性炭 (0.57g)を加え、室温で 1時間撹拌 した。この懸濁溶液をろ過し、ろ液を減圧濃縮した。残渣の液体にテトラヒドロフラン (8 .6mL)をカ卩え、 40°C以下で減圧濃縮して橙褐色液体の (S)- 3,4-ジプロピル- 1,2,3-ォ キサチアゾリジン 2,2-ジォキシド (5.83g,収率 94%)を得た。
[0047] 実施例 12
(R)-l- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタン塩酸塩の合成
アルゴン雰囲気下、ベンゾフラン (2.47mL)のテトラヒドロフラン (14.3mL)溶液に 2°Cで 撹拌下、 n-ブチルリチウム (1.57mol/Lへキサン溶液, 14.3mL)を 10分間で滴カ卩した。 この溶液に 2°Cで撹拌下、 1,2-ジメトキシェタン (2.33mL)をカ卩え、 2°Cで 30分間撹拌し た。この溶液に 2°Cで撹拌下、(R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2,2-ジォ キシド (4.22g)のテトラヒドロフラン (10.2mL)溶液を 5分間で滴加し、 2°Cで 1時間撹拌し た。この溶液に 3°Cで撹拌下、水 (10.2mL)を加えた。この溶液を氷冷下 15分間撹拌後 、分液して水層を分取した。有機層を水 (10.2mL)で再度抽出した。水層を合わせ、ト ルェン (10.2mL)で洗浄した。この水層に 2°Cで撹拌下、 10mol/L塩酸水溶液 (8.2mL) を加えた。この懸濁溶液を氷冷下 5分間撹拌後、室温で 2時間撹拌した。この懸濁溶 液を 2°Cで 1時間撹拌後、析出した結晶をろ取した。得られた結晶をジイソプロピルェ If
Figure imgf000018_0001
、止
^^M mS ) ^ ^^o) ^ e-e) ^/ -、止^蹈 べ
Figure imgf000018_0002
(00,·,=。 'Η0,) 0ZZ-f- LS'f : N 0 ·8: H : D 軍¾腿
L6'f : N 8S'8: H 6Γ89: D 軍騍藤
Figure imgf000018_0003
uidd (H2 '-iq)S8"6-ZS"6 '(HI '^)09'L- VL ' (HV^) V L HZ '^) 2 "Ζ-0ΓΖ '(HI 's)S9"9 '{HZ 89·ε- 0 ·ε '(ζΗΐ·9ΐ '8·6=ί" 'Ηΐ 'PP)Z2T '{ΗΖ 'ω)30·ε— ινζ '(Η9 )ors— εε·ΐ 'WL=[ Ήε 'Wo 'WL=[ Ήε ' ΐ6·ο 9 (\DQDWH
ト ura ο
9Ζ 'ΟΖΖ 'S08 'TS8 '9Z8 '026 'ff6 'SOOT 'ΖΖΟΙ '0801 'SOU 'ΟΖΠ 'ZLW 'ΟΟΖΙ
'8ΐεΐ 'ΖΖεΐ '8 'S9 I Ό09ΐ 'O Z ' 0 Ζ ' L9Z ΌΐΖ2 ' LLZ '0 SZ '0 6Ζ ( 1)ΗΙ
Figure imgf000018_0004
0ο 9ΐ-39ΐ 鞭 、ベ:^)- ΐ- 麥^日ェっ ¾ ^ (回 s、 'つ。 ε / 一エ / 厶/^ 、 a¾ ¾f^nffi¾。 >n# ½ si止^^ ^w mz'
f っ ^继缀 。 つ 回 s
Figure imgf000018_0005
ηΐΐ 、 粼¾、 マ rw 邈^氺
Figure imgf000018_0006
、止 累 α
Figure imgf000018_0007
^ ji ^ a¾ ¾f^。 ·η# ί>つ凝^ οε、 ¾累 ^ m^w z ^
91
698ZTC/900Zdf/X3d ST0100/.00Z OAV に水冷撹拌下、(S)-3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2,2-ジォキシド (17.0g) のテトラヒドロフラン (40mL)溶液を滴加し、氷冷下、 1時間撹拌した。この溶液に氷冷 撹拌下、水を加えた後、分液して水層を分取した。有機層を水で再度抽出した。水 層を合わせ、トルエンで洗浄した。この水層に氷冷撹拌下、 10mol/L塩酸水溶液を加 えた。この懸濁溶液を氷冷下撹拌後、室温で 2時間撹拌した。この懸濁溶液を氷冷 下 1時間撹拌後、析出した結晶をろ取した。得られた結晶をアセトンより再結晶した。 無色針状晶の (S)-l- (ベンゾフラン- 2-ィル) -2-プロピルアミノペンタン塩酸塩 (10.8g, 収率 47%)を得た。
融点 170- 171 °C
MS(m/z) 246, 202, 131, 115, 72
IR(KBr) 2980, 2890, 2800, 2750, 2710, 2525, 2440, 1602, 1588, 1478, 1460, 1383, 1353, 1320, 1256, 1256, 1178, 1140, 1120, 1108, 1080, 1048, 1023, 1007, 953, 925 , 880, 835, 805, 777, 765, 720 cm—1
NMR(CDC1 ) δ 0.91(t, 3H, J=7.4Hz), 0.94(t, 3H, J=7.4Hz), 1.35-2.10(m, 6H), 2.80
3
-3.00(m, 2H), 3.26(dd, 1H, J=9.4, 16.4Hz), 3.50— 3.60(m, 2H), 6.65(s, 1H), 7.15-7. 30(m, 2H), 7.40-7.45(m,lH), 7.49- 7.53(m, 1H), 9.35- 9.70(br, 2H) ppm
元素分析 理論値 C: 68.19 H: 8.58 N: 4.97
測定値 C: 68.31 H: 8.44 N: 4.84
比旋光度 [ α ] 2° -4.37° (MeOH, c=4.000)
D
実施例 14
(R)-l-(2-ベンゾチェ-ル)- 2-プロピルアミノペンタン塩酸塩の合成
アルゴン雰囲気下、ベンゾチォフェン (8.45g)のテトラヒドロフラン (120mL)溶液に氷 冷撹拌下、 n-ブチルリチウム (1.56 mol/Lへキサン溶液、 44.4mL)、 1,2-ジメトキシエタ ン (7.2 mL)をカ卩え、氷冷下 30分間撹拌した。この溶液に (R)- 3,4-ジプロピル- 1,2,3-ォ キサチアゾリジン 2,2-ジォキシド (14.36g)のテトラヒドロフラン (43.0mL)溶液を滴加し、 氷冷下 2.5時間撹拌した。氷冷撹拌下、この溶液に lmol/L塩酸 (200ml)をカ卩え、室温 で 1.5時間撹拌した。この溶液にジェチルエーテル (200mL)をカ卩え、分液した。水層 に lmol/L水酸ィ匕ナトリウムをカ卩えて中和し、ジェチルエーテルで抽出した。この有機 層を水、飽和食塩水で洗浄し、無水硫酸ナトリウムで乾燥後、減圧濃縮した。濃縮残 渣のジェチルエーテル溶液 (50mL)に、氷冷撹拌下、塩化水素(飽和ジェチルエーテ ル溶液 lOmL)を加え、氷冷下数分間撹拌後、溶媒を減圧留去した。濃縮残渣をエタ ノール (lOOmL)で再結晶し、白色結晶の (R)-l-(2-ベンゾチェ-ル) -2-プロピルアミノ ペンタン塩酸塩 (13.17g,収率 70%)を得た。
融点 192— 194°C
MS(m/z) 262, 218, 147, 114, 72
IR(KBr) 2971, 2960, 2871, 2805, 2736, 2694, 2518, 2431, 1606, 1594, 1459, 1432, 1118, 836, 761 cm—1
NMR(CDC1 ) δ 0.91(t, 3H, J=7.4Hz), 0.97(t, 3H, J=7.4Hz), 1.40— 2.15(m, 6H), 2.80
3
-3.05(br, 2H), 3.30- 3.50(m, 2H), 3.65— 3.85(m, 1H), 7.22(s, 1H), 7.25-7.40(m, 2H), 7.65-7.85(m,2H), 9.45— 9.85(br, 2H) ppm
元素分析 理論値 C: 64.51 H: 8.12 N: 4.70
測定値 C: 64.44 H: 7.98 N: 4.52
比旋光度 [ α ] 20 -18.60° (CHC1 , c=1.012)
D 3
実施例 15
(R)-l-(3,4-メチレンジォキシフエ-ル)- 2-プロピルアミノペンタンの合成
アルゴン雰囲気下、 4-ブロモ -1,2-メチレンジォキシベンゼン (8.2mL)のテトラヒドロフ ラン (140mL)溶液に室温撹拌下、 1,2-ジメトキシェタン (7. lmL)をカ卩えた。この溶液に — 72°Cで撹拌下、 n-ブチルリチウム (1.57mol/Lへキサン溶液, 86.9mL)を 30分間で滴 カロした。この懸濁溶液を— 50°C以下で 1時間撹拌した。この懸濁溶液に— 45°Cで撹 拌下、(R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2, 2-ジォキシド (14.14g)のテトラ ヒドロフラン (34mL)溶液を 20分間で滴加した。この溶液を 10°C以下で 2時間撹拌した 。この溶液に室温撹拌下、水 (200mL)を加え、分液した。この水層に室温撹拌下、濃 塩酸 (22.8mL)を加えた。この溶液に室温撹拌下、ジェチルエーテル (70mL)をカロえ、 室温で 2時間激しく撹拌した。この二層溶液を分液し、エーテル層を lmol/L塩酸水溶 液 (200mL)で抽出した。水層に lmol/L水酸ィ匕ナトリウム水溶液を加えて塩基性にし、 有機層及びジェチルエーテル (lOOmL)をカ卩え、分液した。有機層を飽和食塩水 (30m L)で洗浄し、無水硫酸マグネシウムで乾燥後減圧濃縮した。残渣の液体をカラムクロ マトグラフィー (NH- DM1020, AcOEt/Hexane=l/9)で精製し、黄色液体の (R)- 1- (3,4 -メチレンジォキシフエ-ル)- 2-プロピルアミノペンタン (8.00g,収率 47%)を得た。
NMR(CDC1 ) δ 0.85 (t, 3H, J=7.7Hz), 0.76-1.02 (m, 3H), 1.25—1.55 (m, 6H), 2.43-
3
2.75 (m, 5H), 5.92 (s, 2H), 6.60—6.80 (m, 3H) ppm
[0051] 実施例 16
(R)-l-(3,4-メチレンジォキシフエ-ル)- 2-プロピルアミノペンタン塩酸塩の合成
(R)- 1-(3,4-メチレンジォキシフエ-ル)- 2-プロピルアミノペンタン(8.00g)のジェチ ルエーテル (80mL)溶液に氷冷撹拌下、塩ィ匕水素 (飽和ジェチルエーテル溶液, 15mL )を加えた。析出した結晶を濾取し、ジェチルエーテル (lmL)で 4回洗浄した。この粉 末 (7.44g)をアセトン (150mL)に加熱溶解し、約 lOOmLに濃縮した。この溶液を 5°Cで 15 時間静置した。析出した結晶をろ取し、アセトン (5mL)で 3回洗浄して (R)- 1-(3,4-メチ レンジォキシフエ-ル)- 2-プロピルアミノペンタン塩酸塩 (4.58g,収率 24%)を得た。 融点 174- 176 °C
MS(m/z) 250, 206, 135, 114, 72
IR(KBr) 2996, 2875, 2800, 2746, 2526, 2438, 1608, 1595, 1506, 1491, 1450, 1367, 1248, 1192, 1126, 1105, 1036, 991, 930, 874, 810, 779, 758, 739, 715, 642, 611, 5 69, 503, 422 cm—1
NMR(CDC1 ) δ 0.87(t, 3H, J=7.4Hz), 0.97(t, 3H, J=7.4Hz), 1.30— 1.87(m, 4H), 1.88
3
-2.09(m, 2H), 2.89(dd, 1H, J=9.1, 13.5Hz), 3.17- 3.33(m, 1H), 3.37(dd, 1H, J=5.0, 13.5Hz), 5.95(s, 2H), 6.74(s, 3H), 7.25-7.40(m, 2H), 9.30— 9.75(br, 2H) ppm 元素分析 理論値 C: 63.04 H: 8.46 N: 4.90
測定値 C: 62.74 H: 8.23 N: 4.82
比旋光度 [ α ] 20 -4.99。 (MeOH, c=1.014)
D
[0052] 実施例 17
(R)-l-(l-トリイソプロビルシリルインドール- 3-ィル) -2-プロピルアミノペンタンの合成 アルゴン雰囲気下、 2-ブロモ -1-トリイソプロビルシリルインドール (11.99g)のテトラヒ ドロフラン (85mL)溶液に— 70°Cで撹拌下、 s-ブチルリチウム (0.99mol/Lシクロへキサ ン /n-へキサン溶液, 68.7mL)をカ卩え、 70°Cで 30分間撹拌した。この溶液に- 20°Cで 撹拌下、(R)- 3,4-ジプロピル- 1,2,3-ォキサチアゾリジン 2.2-ジォキシド (7.05g)のテトラ ヒドロフラン (17mL)溶液をカ卩え、室温に戻しながら 13時間撹拌した。この溶液に水冷 撹拌下、 4mol/L塩酸水溶液 (34mL)を加え、室温で 1時間激しく撹拌した。この二層溶 液を分液した。有機層を飽和炭酸水素ナトリウム水溶液 (30mL)で洗浄し、無水硫酸 ナトリウムで乾燥後減圧濃縮した。残渣の液体をカラムクロマトグラフィー (NH-DM102 0, Hexane→AcOEt/Hexane=l/7)に付した後、再度カラムクロマトグラフィー (NH- DM 1020, AcOEt/Hexane=l/9→AcOEt/MeOH=9/l)で精製し、赤色液体の (R)- 1- (1-ト リイソプロビルシリルインドール- 3-ィル) -2-プロピルアミノペンタン (9.94g,収率 73%)を 得た。
MS(m/z) 400, 287, 244, 114
IR(neat) 2954, 2870, 1608, 1558, 1464, 1450, 1381, 1313, 1213, 1163, 1140, 1074,
1016, 995, 962, 922, 883, 758, 739, 688, 658, 567, 519 cm—1
NMR(CDC1 ) δ 0.77(t, 3H, J=7.4Hz), 0.93(t, 3H, J=6.7Hz), 1.17(d, 18H, J=7.4Hz),
3
1.18- 1.58(m, 6H), 1.69(qq, 3H, J=7.4, 7.4Hz), 2.35- 2.49(m, IH), 2.55- 2.68(m, IH) , 2.73(dd, IH, J=7.7, 13.1Hz), 2.70- 2.90(m, IH), 2.93(dd, IH, J=4.0, 13.1Hz), 7.07 (s, IH), 7.09-7.19(m, 2H), 7.44-7.53(m, IH), 7.55— 7.63(m, IH) ppm
実施例 18
(R)- 1-(3-インドリル)- 2-プロピルアミノペンタンの合成
(R)-l-(l-トリイソプロビルシリルインドール- 3-ィル) - 2-プロピルアミノペンタン (9.85g )のテトラヒドロフラン (45mL)溶液に室温撹拌下、フッ化テトラ n-プチルアンモ -ゥム (9. 64g)を加え、室温で 50分間撹拌した。この溶液に飽和炭酸水素ナトリウム水溶液 (20 mL)、ジヱチルエーテル (40mL)を加え、分液した。有機層を飽和炭酸水素ナトリウム 水溶液で洗浄し、無水硫酸ナトリウムで乾燥後減圧濃縮した。残渣の液体をカラムク 口マトグラフィー (NH- DM1020, AcOEt/Hexane=l/6)に付した。得られた液体に lmol/ L塩酸水溶液 (100mL)、ジェチルエーテル (lOOmL)をカ卩え、分液した。有機層を lmol/ L塩酸水溶液で抽出した。水層を合わせ、ジェチルエーテル (30mL)で洗浄した。水 層を lmol/L水酸化ナトリウム水溶液で塩基性にし、ジェチルエーテル (60mLで 2回) で抽出した。有機層を合わせ、飽和炭酸水素ナトリウム水溶液で洗浄し、無水硫酸ナ トリウムで乾燥後減圧濃縮して淡橙色液体の (R)-ト (3-インドリル)- 2-プロピルアミノぺ ンタン (5.78g,収率 96%)を得た。
NMR(CDC1 ) δ 0.81(t, 3H, J=7.4Hz), 0.93(t, 3H, J=6.7Hz), 1.25— 1.65(m, 6H), 2.44
3
-2.57(m, 1H), 2.57-2.70(m, 1H), 2.71— 2.98(m, 3H), 7.02(d, 1H, J=2.4Hz), 7.11(ddd , 1H, J=1.0, 7.7, 8.1Hz), 7.19(ddd, 1H, J=1.0, 7.7, 8.1Hz), 7.36(dd, 1H, J=1.0, 8.1 Hz), 7.62(d, 1H, J=7.7Hz) ppm
実施例 19
(R)-l-(3-インドリル)- 2-プロピルアミノペンタン塩酸塩の合成
(R)- 1-(3-インドリル)- 2-プロピルアミノペンタン (7.13g)のジェチルエーテル溶液に 氷冷撹拌下、塩ィ匕水素 (飽和ジェチルエーテル溶液, 20mL)をカ卩え、氷冷下 10分間撹 拌した。析出した結晶を濾取し、ジェチルエーテル (10mLで 3回)で洗浄した。この粉 末 (7.70g)をアセトン (20mL)に懸濁し、 10分間還流撹拌した。この黄色懸濁溶液をろ 過し、結晶をアセトン (5mLで 3回)で洗浄して (R)-l- (3-インドリル)- 2-プロピルアミノぺ ンタン塩酸塩 (4.43g,収率 53%)を得た。
融点 177- 178 °C
MS(m/z) 245, 244, 130, 114, 72
IR(KBr) 3238, 2956、 2800, 2744, 2571, 2511, 2420, 1620, 1593, 1552, 1493, 1458, 1431, 1381, 1356, 1338, 1234, 1097, 1066, 1011, 980, 931, 876, 802, 748, 683, 62 5, 588, 565, 459, 428 cm—1
NMR(CDC1 ) δ 0.82(t, 3H, J=7.4Hz), 0.88(t, 3H, J=7.4Hz), 1.40- 1.70(m, 2H), 1.70
3
-2.02(m, 4H) , 2.65-2.97(m, 2H), 3.10— 3.32(m, 1H), 3.32-3.52(m, 2H), 7.10(ddd, 1 H, J=1.0, 7.1, 7.7Hz), 7.119(ddd, 1H, J=1.0, 7.1, 8.1Hz), 7.27(d,lH, J=2.4Hz), 7.39 (dd, 1H, J=1.0, 8.1Hz), 7.60(d, 1H, J=7.7Hz ), 8.64(s, 1H), 9.00(br, 1H), 9.44(br, 1 H) ppm
元素分析 理論値 C: 68.43 H: 8.97 N: 9.98
測定値 C: 68.45 H: 8.80 N: 9.90
比旋光度 [ α ] 2° -14.91° (MeOH, c=1.004)

Claims

請求の範囲
[1] i)式(5— 2)
[化 15]
Figure imgf000024_0001
(式中、 *は不斉炭素原子の位置であり R配置または S配置を示す。)で表される光 学活性ォキサチアゾリジン誘導体に、式 (6)
[化 16]
Figure imgf000024_0002
(式中、 Arはァリール基を示す。)で表されるァリールリチウムを反応させて式(7) [化 17]
Figure imgf000024_0003
(式中、 Arおよび *はそれぞれ上記と同意義を示す。)で表される光学活性 N-スルホ ン酸リチウム誘導体を得る工程と、
ϋ)式(7)で示される光学活性 N-スルホン酸リチウム誘導体に酸を作用させて加水 分解を行う工程、
を含むことを特徴とする、式 (8) [化 18]
Figure imgf000025_0001
(式中、 Ar及び *はそれぞれ上記と同意義を示す。)で表される光学活性アミノペン タン誘導体の製造方法。
式 (5— 2)で表される光学活性ォキサチアゾリジン誘導体が、
式(5— 1)
[化 19]
Figure imgf000025_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 に、ルテニウム触媒の存在下、酸化剤を作用させて得られたものである請求項 1記載 の光学活性アミノペンタン誘導体の製造方法。
式(5— 1)で示される化合物が、
0式 (1)
[化 20]
Figure imgf000025_0003
(式中、 *は上記と同意義を示す。)で表される光学活性ノルパリンに、アルコール中 で塩ィ匕チォニルを作用させて、式 (2)
[化 21]
Figure imgf000026_0001
(式中、 Rは低級アルキル基を示し、 *は上記と同意義を示す。)で表される光学活性 ノルパリンエステル誘導体を得る工程、
ii)式(2)の光学活性ノルパリンエステル誘導体に、塩基の存在下、プロピオン酸無 水物を反応させて、式 (3)
[化 22]
Figure imgf000026_0002
(式中、 R及び *は上記と同意義を示す。)で表される光学活性 N-プロピオニルノル パリンエステル誘導体を得る工程、
iii)式(3)の光学活性 N-プロピオニルノルパリンエステル誘導体に還元剤を作用さ せて、式 (4)
[化 23]
Figure imgf000026_0003
(式中、 *は上記と同意義を示す。)で表される光学活性 N-プロピルノルバリノールを 得る工程、
iv)式 (4)の光学活性 N-プロピルノルバリノールに、塩基の存在下、塩化チォ -ル を反応させて得られたものである請求項 2記載の光学活性アミノペンタン誘導体の製 造方法。
[4] 式(6)〜(8)において、 Arで示されるァリール基力 フエ-ル、ナフチル、ベンゾフリ ル、ベンゾチェ-ル、メチレンジォキシフエ-ルまたはインドリルである請求項 1〜3の いずれかに記載の光学活性アミノペンタン誘導体の製造方法。
[5] 式(6)〜(8)において、 Arで示されるァリール基力 2—べンゾフリルである請求項 1〜3のいずれかに記載の光学活性アミノペンタン誘導体の製造方法。
[6] 式 (5)
[化 24]
Figure imgf000027_0001
(式中、 *は上記と同意義を、 nは 0又は 1を示す。)で表される光学活性ォキサチア ゾリジン誘導体。
式 (4)
[化 25]
Figure imgf000027_0002
(式中、 *は上記と同意義を示す。)で表される光学活性 N-プロピルノルバリノールに 、塩基の存在下、塩化チォニルを反応させることを特徴とする式(5— 1)
Figure imgf000028_0001
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 の製造方法。
式(5— 1)
[化 27]
Figure imgf000028_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 に、ルテニウム触媒の存在下、酸化剤を作用させることを特徴とする式(5— 2) [化 28]
Figure imgf000028_0003
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 の製造方法。
0式 (1)
[化 29]
Figure imgf000029_0001
(式中、 *は上記と同意義を示す。)で表される光学活性ノルパリンに、アルコール中 で塩ィ匕チォニルを反応させて、式(2)
[化 30]
Figure imgf000029_0002
(式中、 R及び *はそれぞれ上記と同意義を示す。)で表される光学活性ノルバリンェ ステル誘導体を得る工程、
ii)式(2)の光学活性ノルパリンエステル誘導体に、塩基の存在下、プロピオン酸無 水物を反応させて、式 (3)
[化 31]
Figure imgf000029_0003
(式中、 R及び *はそれぞれ上記と同意義を示す。)で表される光学活性 N-プロピオ -ルノルバリンエステル誘導体を得る工程、
iii)式(3)の光学活性 N-プロピオニルノルパリンエステル誘導体に還元剤を作用さ せて、式 (4)
[化 32] HO
(式中、 *は上記と同意義を示す。)で表される光学活性 N-プロピルノルパリノールを 得る工程、
iv)式 (4)の光学活性 N-プロピルノルバリノールに、塩基の存在下、塩化チォニル を反応させて、式(5— 1)
[化 33]
Figure imgf000030_0001
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 を得る工程、および
V)式(5— 1)の光学活性ォキサチアゾリジン誘導体に、ルテニウム触媒の存在下、 酸化剤を作用させる工程、
を含むことを特徴とする式 (5— 2)
[化 34]
Figure imgf000030_0002
(式中、 *は上記と同意義を示す。)で表される光学活性ォキサチアゾリジン誘導体 の製造方法。
PCT/JP2006/312869 2005-06-28 2006-06-28 光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法 Ceased WO2007001015A1 (ja)

Priority Applications (9)

Application Number Priority Date Filing Date Title
HK08107665.1A HK1117150B (en) 2005-06-28 2006-06-28 Process for production of optically active aminopentane derivative, intermediate in the process and process for production of the intermediate
CN2006800237237A CN101213173B (zh) 2005-06-28 2006-06-28 光学活性氨基戊烷衍生物的制造方法、以及中间体以及其制造方法
DK06767486.1T DK1905760T3 (da) 2005-06-28 2006-06-28 Fremgangsmåde til fremstilling af et optisk aktivt aminopentanderivat, mellemforbindelse ved fremgangsmåden og fremgangsmåde til fremstilling af mellemforbindelsen
AU2006263167A AU2006263167C1 (en) 2005-06-28 2006-06-28 Process for production of optically active aminopentane derivative, intermediate in the process and process for production of the intermediate
CA2612290A CA2612290C (en) 2005-06-28 2006-06-28 Process for preparing optically active aminopentane derivative, intermediate and process for preparing intermediate
JP2007523971A JP5410677B2 (ja) 2005-06-28 2006-06-28 光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法
EP06767486A EP1905760B1 (en) 2005-06-28 2006-06-28 Process for production of optically active aminopentane derivative, intermediate in the process and process for production of the intermediate
US11/922,925 US7807840B2 (en) 2005-06-28 2006-06-28 Process for preparing optically active aminopentane derivative, intermediate and process for preparing intermediate
US12/872,179 US8178686B2 (en) 2005-06-28 2010-08-31 Process for preparing optically active aminopentane derivative, intermediate and process for preparing intermediate

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
JP2005-187519 2005-06-28
JP2005187519 2005-06-28

Related Child Applications (2)

Application Number Title Priority Date Filing Date
US11/922,925 A-371-Of-International US7807840B2 (en) 2005-06-28 2006-06-28 Process for preparing optically active aminopentane derivative, intermediate and process for preparing intermediate
US12/872,179 Division US8178686B2 (en) 2005-06-28 2010-08-31 Process for preparing optically active aminopentane derivative, intermediate and process for preparing intermediate

Publications (1)

Publication Number Publication Date
WO2007001015A1 true WO2007001015A1 (ja) 2007-01-04

Family

ID=37595264

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/JP2006/312869 Ceased WO2007001015A1 (ja) 2005-06-28 2006-06-28 光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法

Country Status (9)

Country Link
US (2) US7807840B2 (ja)
EP (1) EP1905760B1 (ja)
JP (1) JP5410677B2 (ja)
CN (1) CN101213173B (ja)
AU (1) AU2006263167C1 (ja)
CA (1) CA2612290C (ja)
DK (1) DK1905760T3 (ja)
ES (1) ES2371773T3 (ja)
WO (1) WO2007001015A1 (ja)

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2015098591A1 (ja) 2013-12-25 2015-07-02 株式会社フジモト・コーポレーション 注意欠如・多動性障害の予防および治療剤
EP4295845A2 (en) * 2018-06-21 2023-12-27 F. Hoffmann-La Roche AG Solid forms of the tartrate salt of 3-((1r,3r)-1-(2,6-difluoro-4-((1-(3-fluoropropyl)azetidin-3-yl)amino)phenyl)-3-methyl-1,3,4,9-tetrahydro-2h-pyrido[3,4-b]indol-2-yl)-2,2-difluoropropan-1-ol, process for their preparation and methods of their use in treating cancers

Citations (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2001077074A1 (en) * 2000-04-11 2001-10-18 Fujimoto Brothers Co., Ltd. Process for preparing optically active aminopentane derivatives

Family Cites Families (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US5130432A (en) * 1990-12-21 1992-07-14 Syntex (U.S.A.) Inc. Process for preparing cyclic amines and intermediate products thereof
US6861440B2 (en) * 2001-10-26 2005-03-01 Hoffmann-La Roche Inc. DPP IV inhibitors

Patent Citations (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2001077074A1 (en) * 2000-04-11 2001-10-18 Fujimoto Brothers Co., Ltd. Process for preparing optically active aminopentane derivatives

Non-Patent Citations (3)

* Cited by examiner, † Cited by third party
Title
DEYRUP J.A. ET AL.: "1,2,3-Oxathiazolidines - A New Heterocyclic System", JOURNAL OF ORGANIC CHEMISTRY, vol. 34, no. 1, 1969, pages 175 - 179, XP003005524 *
POUND M.K. ET AL.: "New carbon-carbon bond forming reactions of cyclic sulfate esters and cyclic sulfamidates", TETRAHEDRON LETTERS, vol. 43, no. 10, 2002, pages 1915 - 1918, XP004340203 *
See also references of EP1905760A4 *

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2015098591A1 (ja) 2013-12-25 2015-07-02 株式会社フジモト・コーポレーション 注意欠如・多動性障害の予防および治療剤
EP4295845A2 (en) * 2018-06-21 2023-12-27 F. Hoffmann-La Roche AG Solid forms of the tartrate salt of 3-((1r,3r)-1-(2,6-difluoro-4-((1-(3-fluoropropyl)azetidin-3-yl)amino)phenyl)-3-methyl-1,3,4,9-tetrahydro-2h-pyrido[3,4-b]indol-2-yl)-2,2-difluoropropan-1-ol, process for their preparation and methods of their use in treating cancers

Also Published As

Publication number Publication date
HK1117150A1 (en) 2009-01-09
AU2006263167A1 (en) 2007-01-04
CA2612290C (en) 2014-10-07
US7807840B2 (en) 2010-10-05
EP1905760A4 (en) 2009-06-24
DK1905760T3 (da) 2012-02-06
EP1905760B1 (en) 2011-10-26
JP5410677B2 (ja) 2014-02-05
EP1905760A1 (en) 2008-04-02
US8178686B2 (en) 2012-05-15
CN101213173A (zh) 2008-07-02
CA2612290A1 (en) 2007-01-04
JPWO2007001015A1 (ja) 2009-01-22
CN101213173B (zh) 2011-06-29
US20100324300A1 (en) 2010-12-23
AU2006263167B2 (en) 2012-02-02
AU2006263167C1 (en) 2012-06-21
ES2371773T3 (es) 2012-01-10
US20090124813A1 (en) 2009-05-14

Similar Documents

Publication Publication Date Title
RU2335500C2 (ru) Способ получения производных мевалоновой кислоты, ингибирующих гмг-соа редуктазу
CN103080072A (zh) 制备可用于生产nep抑制剂的中间体的新方法
EA023266B1 (ru) Способы синтеза 2(s),4(s),5(s),7(s)-2,7-диалкил-4-гидрокси-5-амино-8-арилоктаноил амидов
TW509672B (en) Novel intermediate compounds and processes for the production of optical active octanoic acid derivatives
Monfray et al. A new asymmetric synthesis of 2, 6-cis-disubstituted 4-methylenepiperidines: total synthesis of (+)-alkaloid 241D and (+)-isosolenopsin A
JP7569314B2 (ja) エナンチオ選択的プロセス
JP5410677B2 (ja) 光学活性アミノペンタン誘導体の製造方法、および中間体とその製造方法
CN103896826B (zh) 氮保护的(3r,4r)-3-甲氨基-4-甲基哌啶的不对称合成方法、相关中间体及原料制备方法
JP2000327659A (ja) 光学活性ピリジルアルコール類の製造方法
US6222039B1 (en) Process for the preparation of chiral lactones
WO2003051852A1 (en) Intermediate and process for producing optically active compound from the intermediate
ITMI990364A1 (it) Processo per la produzione di paroxetina
JP4691230B2 (ja) 光学活性1−(ベンゾフラン−2−イル)−2−プロピルアミノペンタンの製造方法
KR101686087B1 (ko) 광학 활성을 갖는 인돌린 유도체 또는 이의 염의 신규 제조 방법
WO2005085204A1 (ja) 含窒素5員環化合物の製造方法
JP3329492B2 (ja) 2−フルオロシクロプロピルアミン誘導体及びその製法
JP2004155756A (ja) 光学活性アルコールの製造方法
JP6906227B2 (ja) ハロゲン結合ドナー/有機塩基複合型化合物及び酸塩基複合触媒
WO2004037815A1 (ja) 光学活性n−(2,3−エポキシプロパンー1−イル)フタルイミドの製造法
JPWO2010004782A1 (ja) プロリンアミド誘導体、それと酸との塩、それらで構成された有機触媒およびその有機触媒を用いたβ−ヒドロキシカルボニル化合物の製造方法
JP2005089429A (ja) 二つのエキソメチレンを有する8員環式化合物およびその製造方法
JP2003212874A (ja) イソキヌクリジン誘導体の製造方法
JP2005298337A (ja) β−ヒドロキシアミノ酸誘導体の製造方法およびその中間体
JP2006315967A (ja) ジヒドロベンゾフラン誘導体又はクロマン誘導体の光学分割方法
JP2008273841A (ja) エチレンジアミン誘導体及びその製造法

Legal Events

Date Code Title Description
WWE Wipo information: entry into national phase

Ref document number: 200680023723.7

Country of ref document: CN

121 Ep: the epo has been informed by wipo that ep was designated in this application
WWE Wipo information: entry into national phase

Ref document number: 2007523971

Country of ref document: JP

ENP Entry into the national phase

Ref document number: 2612290

Country of ref document: CA

WWE Wipo information: entry into national phase

Ref document number: 2006263167

Country of ref document: AU

WWE Wipo information: entry into national phase

Ref document number: 11922925

Country of ref document: US

NENP Non-entry into the national phase

Ref country code: DE

WWE Wipo information: entry into national phase

Ref document number: 2006767486

Country of ref document: EP

ENP Entry into the national phase

Ref document number: 2006263167

Country of ref document: AU

Date of ref document: 20060628

Kind code of ref document: A

WWP Wipo information: published in national office

Ref document number: 2006263167

Country of ref document: AU