EP1919474B1 - Derives de pyrrolopyridine et leurs utilisations comme modulateurs des recepteurs ppar - Google Patents
Derives de pyrrolopyridine et leurs utilisations comme modulateurs des recepteurs ppar Download PDFInfo
- Publication number
- EP1919474B1 EP1919474B1 EP06808267A EP06808267A EP1919474B1 EP 1919474 B1 EP1919474 B1 EP 1919474B1 EP 06808267 A EP06808267 A EP 06808267A EP 06808267 A EP06808267 A EP 06808267A EP 1919474 B1 EP1919474 B1 EP 1919474B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- compound
- yield
- pyrrolo
- starting
- chloro
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 CC1*(*)C=CN=CC1N Chemical compound CC1*(*)C=CN=CC1N 0.000 description 5
- IVKILQAPNDCUNJ-UHFFFAOYSA-N Cc(cc1)cc2c1nc[s]2 Chemical compound Cc(cc1)cc2c1nc[s]2 IVKILQAPNDCUNJ-UHFFFAOYSA-N 0.000 description 3
- OIQHUALJVFHZBL-UHFFFAOYSA-N Cc1cccc(-c2cnc[s]2)c1 Chemical compound Cc1cccc(-c2cnc[s]2)c1 OIQHUALJVFHZBL-UHFFFAOYSA-N 0.000 description 2
- GWLKCPXYBLCEKC-UHFFFAOYSA-N Cc1cccc(Cl)c1Cl Chemical compound Cc1cccc(Cl)c1Cl GWLKCPXYBLCEKC-UHFFFAOYSA-N 0.000 description 2
- CKMSIXQLIGCKDR-UHFFFAOYSA-N CC(N1c2ccc(C)cc2CC1)=O Chemical compound CC(N1c2ccc(C)cc2CC1)=O CKMSIXQLIGCKDR-UHFFFAOYSA-N 0.000 description 1
- FWBAMNNPZLPNPV-UHFFFAOYSA-N CC(Nc1nc2ccc(C)cc2[s]1)=O Chemical compound CC(Nc1nc2ccc(C)cc2[s]1)=O FWBAMNNPZLPNPV-UHFFFAOYSA-N 0.000 description 1
- CNTZNCWLEUANPI-UHFFFAOYSA-N CC1=CC=C2OCCOC2C1 Chemical compound CC1=CC=C2OCCOC2C1 CNTZNCWLEUANPI-UHFFFAOYSA-N 0.000 description 1
- VPZIDNMDDRLDFS-UHFFFAOYSA-N Cc([n](cc[s]1)c1n1)c1Cl Chemical compound Cc([n](cc[s]1)c1n1)c1Cl VPZIDNMDDRLDFS-UHFFFAOYSA-N 0.000 description 1
- MPXDAIBTYWGBSL-UHFFFAOYSA-N Cc(c(F)c1)ccc1F Chemical compound Cc(c(F)c1)ccc1F MPXDAIBTYWGBSL-UHFFFAOYSA-N 0.000 description 1
- GHPODDMCSOYWNE-UHFFFAOYSA-N Cc(cc1)cc2c1OCO2 Chemical compound Cc(cc1)cc2c1OCO2 GHPODDMCSOYWNE-UHFFFAOYSA-N 0.000 description 1
- FZMPLKVGINKUJZ-UHFFFAOYSA-N Cc(cc1F)ccc1F Chemical compound Cc(cc1F)ccc1F FZMPLKVGINKUJZ-UHFFFAOYSA-N 0.000 description 1
- VDXLAYAQGYCQEO-UHFFFAOYSA-N Cc(cccc1C)c1Cl Chemical compound Cc(cccc1C)c1Cl VDXLAYAQGYCQEO-UHFFFAOYSA-N 0.000 description 1
- WGUXTQDCAZNJIF-UHFFFAOYSA-N Cc1cc(C(F)(F)F)cc(C(F)(F)F)c1 Chemical compound Cc1cc(C(F)(F)F)cc(C(F)(F)F)c1 WGUXTQDCAZNJIF-UHFFFAOYSA-N 0.000 description 1
- AUHZEENZYGFFBQ-UHFFFAOYSA-N Cc1cc(C)cc(C)c1 Chemical compound Cc1cc(C)cc(C)c1 AUHZEENZYGFFBQ-UHFFFAOYSA-N 0.000 description 1
- OSIGJGFTADMDOB-UHFFFAOYSA-N Cc1cc(OC)ccc1 Chemical compound Cc1cc(OC)ccc1 OSIGJGFTADMDOB-UHFFFAOYSA-N 0.000 description 1
- IQISOVKPFBLQIQ-UHFFFAOYSA-N Cc1cc(OC)ccc1OC Chemical compound Cc1cc(OC)ccc1OC IQISOVKPFBLQIQ-UHFFFAOYSA-N 0.000 description 1
- XYLUQSLPJCAEQL-UHFFFAOYSA-N Cc1ccc2[s]nnc2c1 Chemical compound Cc1ccc2[s]nnc2c1 XYLUQSLPJCAEQL-UHFFFAOYSA-N 0.000 description 1
- QGIIQXAIUSWPDR-UHFFFAOYSA-N Cc1cccc(-[n]2nccc2)c1 Chemical compound Cc1cccc(-[n]2nccc2)c1 QGIIQXAIUSWPDR-UHFFFAOYSA-N 0.000 description 1
- XHANCLXYCNTZMM-UHFFFAOYSA-N Cc1nc(cc(C)cc2)c2[s]1 Chemical compound Cc1nc(cc(C)cc2)c2[s]1 XHANCLXYCNTZMM-UHFFFAOYSA-N 0.000 description 1
- SIWLOEHFEYDEDR-UHFFFAOYSA-N Cc1nc(cccc2C)c2[s]1 Chemical compound Cc1nc(cccc2C)c2[s]1 SIWLOEHFEYDEDR-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/46—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with hetero atoms directly attached to the ring nitrogen atom
- C07D207/48—Sulfur atoms
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/437—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a five-membered ring having nitrogen as a ring hetero atom, e.g. indolizine, beta-carboline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/04—Anorexiants; Antiobesity agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/06—Antihyperlipidemics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P5/00—Drugs for disorders of the endocrine system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/61—Halogen atoms or nitro radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
Definitions
- the present invention relates to novel pyrrolopyridine compounds, their method of manufacture and their therapeutic use for the prevention or treatment of pathologies involving PPAR type nuclear receptors.
- statins which are HMG CoA reductase inhibitors and which essentially make it possible to treat too high levels of LDL-cholesterol
- statins which act by activating the PPAR ⁇ nuclear receptors (peroxisome proliferator activated receptor alpha) and which make it possible to lower the triglyceride and cholesterol levels.
- PPAR nuclear receptors led to the identification of 3 subtypes called PPAR ⁇ , PPAR ⁇ and PPAR ⁇ . These different receptors, by binding to certain specific fragments of DNA, regulate the expression of target genes that code for proteins involved in the regulation mechanisms of lipid metabolism (see for example Current Topics in Medicinal Chemistry, 2003, 3, (14), 1649-1661 ).
- PPAR ⁇ agonists are generally described to improve insulin sensitivity, as has already been observed with Thiazolidinediones (TZDs).
- New PPAR agonists are being developed in the treatment of type 2 diabetes and / or dyslipidemias.
- the new PPAR agonists several are activators of at least two of the three PPAR subtypes ⁇ , ⁇ , ⁇ .
- the present invention relates to activator compounds or modulators of PPAR receptors. These compounds meet the pharmacological criteria mentioned above.
- the invention relates to the abovementioned compounds for their use as pharmacologically active substances, as well as the pharmaceutical compositions containing them.
- the invention relates to the use of at least one compound of formula (I) or a pharmaceutically acceptable salt thereof as an active ingredient for the preparation of a medicinal product intended for use in therapy, in particular to fight against hypercholesterolemias, hyperlipidemias, hypertriglyceridemias, dyslipidemias, insulin resistance, diabetes or obesity as well as cardiovascular diseases which are the consequence of an imbalance of serum lipoproteins.
- the compounds according to the invention are also useful as active ingredients of medicaments for preventing or treating diseases related to endothelial dysfunction, atherosclerosis, myocardial infarction, hypertension, cerebrovascular problems, certain inflammatory diseases, such as example rheumatoid arthritis, and neuro-degeneration such as Alzheimer's disease or Parkinson's disease.
- C 1 -C n alkyl group (n being an integer) is understood to mean a hydrocarbon chain containing from 1 to n linear, branched or partially or completely cyclic carbon atoms, the cyclic part having at least 3 carbon atoms.
- a C 1 -C 6 alkyl group may be methyl, ethyl, propyl, butyl, pentyl, hexyl, 1-methylethyl, 1-methylpropyl, 2-methylpropyl, 1,1-dimethylethyl, -methylbutyl, 1,1-dimethylpropyl, 1-methylpentyl, 1,1-dimethylbutyl, cyclopropyl, cyclobutyl, cyclopentyl, cyclohexyl or cyclopentylmethyl.
- alkoxy group C 1 -C n (n being an integer) is meant a group RO-, wherein R represents an alkyl group having 1 to n carbon atoms as defined above.
- halogen is meant a fluorine, chlorine, bromine or iodine atom, the fluorine and chlorine atoms being preferred.
- the compounds of formula (I) in which R represents a hydrogen atom are carboxylic acids which can be used in the form of free acids or in the form of salts, said salts being obtained by combining the acid with a inorganic or organic base nontoxic pharmaceutically acceptable.
- a inorganic or organic base nontoxic pharmaceutically acceptable.
- mineral bases it is possible to use, for example, hydroxides of sodium, potassium, magnesium or calcium.
- organic bases that may be used are amines, amino alcohols, basic amino acids such as lysine or arginine or compounds carrying a quaternary ammonium function, such as, for example, betaine or choline.
- the compounds of formula (I) in which the substituents R 3 and R 4 are different have an asymmetric center.
- the invention covers both the racemic compound and each optical isomer considered separately.
- the compounds of the invention in the form of salts of an acid of formula Ib with a mineral or organic base can be obtained in a conventional manner, using the methods well known to those skilled in the art, for example by mixing quantities stoichiometric acid and base in a solvent, such as for example water or a hydroalcoholic mixture, and then lyophilizing the resulting solution.
- a solvent such as for example water or a hydroalcoholic mixture
- mM millimole
- THF tetrahydrofuran
- DMF dimethylformamide
- DME 1,2-dimethoxyethane
- DCM dichloromethane
- PdCl 2 dichloro-1,1'-bis (diphenylphosphino) ferrocene. palladium (II).
- the melting points are measured on a Kofler bench or using a Mettler apparatus and the Nuclear Magnetic Resonance spectral values are characterized by the chemical shift calculated with respect to the TMS, by the number of protons associated with the signal and by the signal form (s for singlet, d for doublet, dd for doublet split, t for triplet, q for quadruplet, quin for quintuplet, m for multiplet).
- the working frequency and the solvent used are indicated for each compound.
- the ambient temperature is 20 ° C ⁇ 5 ° C.
- the brown oil obtained is purified by chromatography on silica gel, eluting with a cyclohexane / ethyl acetate mixture (8/2; v / v). In this way 8.02 g of the expected product are obtained in the form of a yellow solid (yield: 81%). M.p. 108-115 ° C.
- the reaction mixture is then cooled, diluted with water and extracted several times with ethyl acetate.
- the combined organic phases are washed with sodium chloride solution, dried over magnesium sulphate and concentrated under reduced pressure.
- the crude product obtained is purified by chromatography on silica gel, eluting with a toluene / ethyl acetate mixture (9/1 and then 8/2, v / v).
- the expected product is thus obtained in the form of an oil (yield: 76%).
- a solution of 350 mg (1.24 mM) of the ester obtained according to Preparation XVII in 8 ml of pyridine is prepared and 550 mg (2.35 mM) of sodium chloride are added with stirring at 0 ° C. 6-benzothiazolesulfonyl.
- the reaction medium is stirred at room temperature for 24 hours and then diluted with ethyl acetate. This organic phase is washed with a 2N hydrochloric acid solution and then with water, dried over magnesium sulfate and concentrated under reduced pressure.
- the oil obtained is taken up in 10 ml of THF and 2.6 ml (2.6 mM) of tetrabutylammonium fluoride in 1M solution in THF are gradually added to this cooled solution at 0 ° C.
- the reaction mixture is stirred for 24 hours at 4 ° C and then diluted in DCM.
- the organic phase obtained is washed with a solution of hydrochloric acid N, then with water, dried over magnesium sulfate and concentrated under reduced pressure.
- the crude product is purified by chromatography on silica gel, eluting with a toluene / ethyl acetate mixture (95/5 then 9/1, v / v).
- a solution of 140 mg (0.443 mM) of the compound obtained according to Preparation XX in 2 ml of pyridine is prepared and 228 mg (0.98 mM) of 6-benzothiazolesulfonyl chloride are added.
- the reaction mixture is stirred at room temperature for 48 hours and then diluted with ethyl acetate.
- the organic phase obtained is washed successively with water, with N hydrochloric acid, again with water, with a solution of sodium bicarbonate and finally with a sodium chloride solution.
- a 1.5 mg of tris (benzylideneacetone) palladium, 2 mg of di ( t- butyl) ([1.1%]) is placed in a reactor tube adapted to microwave heating, while maintaining under an argon atmosphere.
- These compounds are mixed and 17 mg (0.19 mM) of morpholine and 0.32 ml of DME are added.
- This reaction mixture is heated under microwave at 110 ° C for 2 hours and then concentrated under reduced pressure.
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Diabetes (AREA)
- Neurology (AREA)
- Biomedical Technology (AREA)
- Obesity (AREA)
- Neurosurgery (AREA)
- Hematology (AREA)
- Heart & Thoracic Surgery (AREA)
- Cardiology (AREA)
- Epidemiology (AREA)
- Endocrinology (AREA)
- Urology & Nephrology (AREA)
- Child & Adolescent Psychology (AREA)
- Rheumatology (AREA)
- Hospice & Palliative Care (AREA)
- Psychiatry (AREA)
- Pain & Pain Management (AREA)
- Vascular Medicine (AREA)
- Psychology (AREA)
- Emergency Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Pyrrole Compounds (AREA)
Description
- La présente invention concerne de nouveaux composés de pyrrolopyridine, leur procédé de fabrication ainsi que leur utilisation en thérapeutique pour la prévention ou le traitement de pathologies impliquant les récepteurs nucléaires de type PPAR.
- En thérapeutique, il est connu que les maladies du système cardiovasculaire sont un facteur de risque important pour la santé. Ces maladies sont fréquemment la conséquence d'un taux élevé de cholestérol et/ou de triglycérides et il est donc important de maintenir ces taux inférieurs à des valeurs couramment admises par le corps médical.
- Dans le cas du cholestérol, il est en particulier nécessaire d'évaluer les quantités de cholestérol liées aux différentes lipoprotéines afin d'adapter les traitements pour abaisser les taux de cholestérol lié aux LDL tout en maintenant le cholestérol lié aux HDL. Parmi les familles de composés utilisés pour réguler ces paramètres, on connaît les statines qui sont des inhibiteurs de l'HMG CoA réductase et qui permettent essentiellement de traiter des taux trop élevés en LDL-cholestérol, et les composés de la famille des fibrates, qui agissent en activant les récepteurs nucléaires PPARα (peroxisome proliferator activated receptor alpha) et qui permettent de baisser les taux de triglycérides et de cholestérol.
- L'étude des récepteurs nucléaires PPAR a conduit à l'identification de 3 sous-types appelés PPARα, PPARγ et PPARδ. Ces différents récepteurs, en se liant à certains fragments précis de l'ADN, régulent l'expression de gènes cibles qui codent pour des protéines intervenant dans les mécanismes de régulation du métabolisme lipidique (voir par exemple Current Topics in Medicinal Chemistry, 2003, 3, (14), 1649-1661).
- Ainsi :
- le PPARα est exprimé essentiellement dans le foie et est impliqué dans le catabolisme des acides gras en régulant la β- et la ω-oxydation (J. Lipid. Res. (1996)37, 907-925);
- les PPARγ sont exprimés principalement dans les tissus adipeux et sont impliqués dans les mécanismes de régulation de la glycémie;
- le PPARδ est exprimé de façon ubiquitaire, mais est présent principalement au niveau des reins, des muscles squelettiques, du coeur et de l'intestin .Comme les autres récepteurs de type PPAR, le PPARδ forme un hétérodimère avec le RXR (retinoïd X receptor) et est alors capable de se lier à certains éléments des gènes cibles du noyau et de contrôler les facteurs de transcription. Parmi les différentes études consacrées à ce récepteur nucléaire, il a été par exemple démontré que l'activation du PPARδ permet d'augmenter le taux de HDL-cholesterol chez la souris db/db (FEBS letters (2000), 473, 333-336) et le singe rhésus obèse insulino-dépendant, et favorise l'efflux de cholestérol via l'Apo A1 dans les cellules THP-1-humaines, (Proc. Nat. Ac. Sci. USA (2001), 98, 5306-5311).
- Le traitement du diabète non insulino-dépendant de type 2 reste insatisfaisant en dépit de la mise sur le marché de nombreux dérivés hypoglycémiants oraux destinés à faciliter la sécrétion d'insuline et à favoriser son action au niveau des tissus cibles périphériques. Les agonistes PPARγ sont généralement décrits pour améliorer la sensibilité à l'insuline, comme ceci a déjà été observé avec les Thiazolidinediones (TZD).
- De nouveaux agonistes de PPARs sont développés dans les traitements du diabète de type 2 et/ou des dyslipidémies. Parmi les nouveaux agonistes PPARs plusieurs sont activateurs d'au moins deux des trois sous types PPAR α, δ, γ.
- L'augmentation de la fréquence de ces pathologies appelle au développement de nouveaux agents thérapeutiques actifs dans ces maladies.: des composés présentant une excellente activité hypoglycémiante et hypolipémiante en évitant les effets secondaires observés avec les thiazolidinediones sont par conséquent très utiles dans le traitement et/ou la prophylaxie de ces pathologies et particulièrement indiqués dans le traitement du diabète non insulino-dépendant de type 2 pour réduire l'insulino-résistance périphérique et normaliser la glycémie.
- Suite à l'étude de ces différents récepteurs nucléaires, il apparaît que des composés qui seraient agonistes à la fois due 2, et de préférence 3, sous-types de récepteurs PPAR, pourraient présenter un profil pharmacologique extrêmement intéressant pour traiter simultanément des pathologies telles que les hyperlipidémies, les hypercholestérolémies, le diabète, ainsi que les différentes maladies du système cardiovasculaire qui sont la conséquence d'un syndrome métabolique.
- La présente invention concerne des composés activateurs ou modulateurs des récepteurs PPARs. Ces composés répondent aux critères pharmacologiques cités ci-dessus.
- Parmi les documents de l'art antérieur mentionnant des composés proches, on connaît par exemple les documents
WO 97/28149 WO 04/060871 WO 05/016335 WO 05/016881 WO 01/60807 WO 05/009958 WO 05/056522 - On citera encore les documents
WO 02/071827 - Par ailleurs, divers composés de pyrrolopyridine ont été décrits dans l'art antérieur comme par exemple certains intermédiaires divulgués dans le document
WO 98/25611 - La présente invention concerne de nouveaux composés dérivés de la pyrrolopyridine qui sont des activateurs des PPAR, et sont choisis parmi
- i) les composés de formule :

- R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome d'halogène, un groupe alkyle en C1-C4, alcoxy en C1-C4 ou un groupe CF3,
- R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4,
- R représente un atome d'hydrogène ou un groupe alkyle en C1-C3,
- n= 1, 2 ou 3
- X représente une liaison simple ou un atome d'oxygène,
- Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, isoquinolinyle, quinolinyle, 1,2,3,4-tétrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino dans lequel chaque groupe alkyle comprend 1 à 3 atomes de carbone ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,
- ii) leurs sels pharmaceutiquement acceptables.
- Selon un deuxième aspect, l'invention concerne les composés précités pour leur utilisation en tant que substances pharmacologiquement actives, ainsi que les compositions pharmaceutiques les contenant.
- En outre, l'invention concerne l'utilisation d'au moins un composé de formule (I) ou l'un de ses sels pharmaceutiquement acceptable en tant que principe actif pour la préparation d'un médicament destiné à une utilisation en thérapeutique, notamment pour lutter contre les hypercholestérolémies, les hyperlipidémies, les hypertriglycéridémies, les dyslipidémies, l'insulinorésistance, le diabète ou l'obésité ainsi que les maladies cardiovasculaires qui sont la conséquence d'un déséquilibre des lipoprotéines sériques. Les composés selon l'invention sont également utiles comme principes actifs de médicaments destinés à prévenir ou traiter les maladies liées à un dysfonctionnement endothélial, l'athérosclérose, l'infarctus du myocarde, l'hypertension, les problèmes cérébrovasculaires, certaines maladies inflammatoires comme par exemple l'arthrite rhumatoïde, et les neuro-dégénérescences comme notamment la maladie d'Alzheimer ou la maladie de Parkinson.
- Dans la présente description, on entend par groupe alkyle en C1-Cn (n étant un nombre entier) une chaîne hydrocarbonée ayant de 1 à n atomes de carbone linéaire, ramifiée ou partiellement ou totalement cyclique, la partie cyclique ayant au moins 3 atomes de carbone. Par exemple et sans limitation, un groupe alkyle en C1-C6 peut être un groupe méthyle, éthyle, propyle, butyle, pentyle, hexyle, 1-méthyléthyle, 1-méthylpropyle, 2-méthylpropyle, 1,1-diméthyléthyle, 1-méthylbutyle, 1,1-diméthylpropyle, 1-méthylpentyle, 1,1-diméthylbutyle, cyclopropyle, cyclobutyle, cyclopentyle, cyclohexyle ou cyclopentylméthyle. Par groupe alcoxy en C1-Cn (n étant un nombre entier), on entend un groupe RO-, dans lequel R représente un groupe alkyle ayant 1 à n atomes de carbone tel que défini précédemment. Par halogène, on entend un atome de fluor, chlore, brome ou iode, les atomes de fluor et de chlore étant préférés.
- Les composés de formule (I) dans laquelle R représente un atome d'hydrogène sont des acides carboxyliques qui peuvent être utilisés sous la forme d'acides libres ou sous la forme de sels, lesdits sels étant obtenus par combinaison de l'acide avec une base minérale ou organique non toxique pharmaceutiquement acceptable. Parmi les bases minérales, on peut utiliser par exemple les hydroxydes de sodium, de potassium, de magnésium ou de calcium. Parmi les bases organiques, on peut utiliser par exemple les amines, les aminoalcools, des acides aminés basiques tels que la lysine ou l'arginine ou encore des composés porteurs d'une fonction ammonium quaternaire tels que par exemple la bétaïne ou la choline.
- Les composés de formule (I) dans laquelle les substituants R3 et R4 sont différents présentent un centre d'asymétrie. Pour ces composés, l'invention couvre aussi bien le composé racémique que chacun des isomères optiques considérés séparément.
- Une famille particulière de composés selon l'invention comprend les composés de formule I précitée dans laquelle :
- R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome d'halogène ou un groupe CF3,
- R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4,
- R représente un atome d'hydrogène ou un groupe alkyle en C1-C3,
- n= 1 ou 2,
- X représente une liaison simple ou un atome d'oxygène,
- Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, naphtyle, benzothiazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle ou benzoxazolyle, éventuellement substitué par un ou plusieurs substituants choisis parmi les groupes alkyle en C1-C6, alcoxy en C1-C4 ou amino.
- Parmi les composés de formule I selon l'invention, on préfère ceux dans laquelle :
- R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome d'halogène, un groupe alkyle en C1-C4, alcoxy en C1-C4 ou un groupe CF3,
- R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4,
- R représente un atome d'hydrogène ou un groupe alkyle en C1-C3,
- n= 1, 2 ou 3
- X représente une liaison simple ou un atome d'oxygène,
- Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyridinyle, biphényle, naphtyle, quinolinyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino dans lequel chaque groupe alkyle comprend 1 à 3 atomes de carbone ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle.
- Parmi les composés selon l'invention, on préfère encore ceux dans lesquels Ar représente un groupe phényle. On préfère également les composés dans lesquels R1 représente un atome de chlore ou un groupe trifluorométhyle.
- Les composés selon l'invention peuvent être préparés selon un premier procédé consistant à :
- a) effectuer une réaction d'halogénation, préférentiellement une iodation, d'une aminopyridine de formule

- R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome de chlore de brome ou de fluor, un groupe alkyle en C1-C4, alcoxy en C1-C4 ou un groupe trifluorométhyle,
- à l'aide d'un agent halogénant, tel que par exemple l'iode en présence de sulfate d'argent ou le dichloroiodate de benzyltriméthylammonium, dans un solvant, tel que le dichlorométhane ou un alcool aliphatique, à température ambiante, pendant 5 à 24 heures pour obtenir le composé de formule

- R1 et R2 conservent la même signification que dans les composés de départ ;
- b) faire réagir selon la réaction dite de SONOGASHIRA (voir par exemple : Tet. Lett., 1975, 4467), le composé de formule III avec un dérivé acétylénique de formule

- n = 1, 2 ou 3 ;
- R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4 ;
- R représente un groupe alkyle en C1-C3 ;
- X représente une liaison simple ou un atome d'oxygène ;
- en présence d'iodure cuivreux, d'un catalyseur à base de palladium, tel que par exemple le tetrakis(triphénylphosphine)palladium ou le dichloro-bis(triphénylphosphine)palladium, et d'une base organique comme par exemple la triéthylamine, dans un solvant comme par exemple le diméthylformamide (DMF) à une température comprise entre 0 et 60 °C pendant 2 à 24 heures, pour obtenir le composé de formule
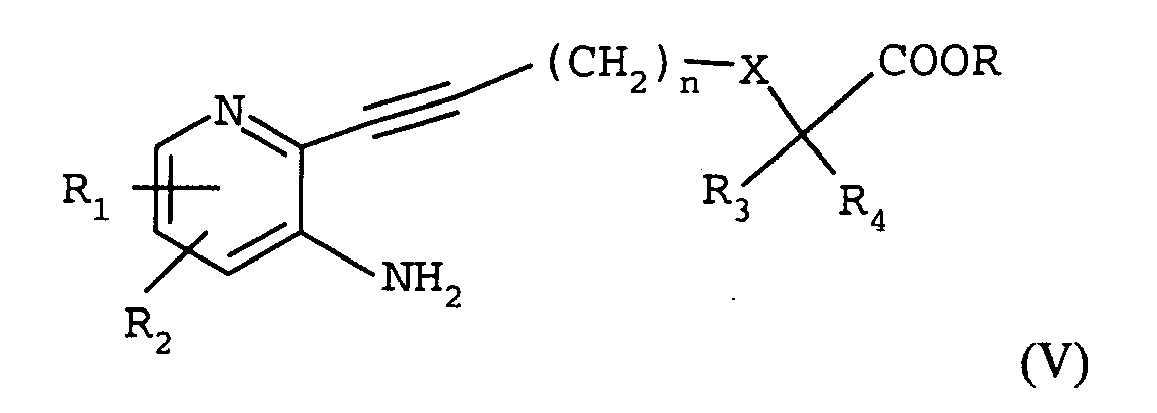
- R1, R2, n, X, R3, R4 et R conservent la même signification que dans les composés de départ ;
- c) faire réagir le composé de formule V avec un chlorure d'arylsulfonyle de formule

- Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, quinolinyle, isoquinolinyle, 1,2,3,4-tetrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,
- en présence de pyridine, éventuellement dans un solvant, tel que le dichlorométhane, à température ambiante, pendant 10 à 120 mn, pour obtenir le composé de formule

- R1, R2, n, X, R3, R4, R et Ar conservent la même signification que dans les composés de départ ;
- d) effectuer une cyclisation du composé de formule VII, par exemple par action de l'acétate de cuivre II (voir par exemple J. Org. Chem., 2004, 69 (4), 1126-1136), dans un solvant, tel que le 1,2-dichloroéthane, à une température proche de la température de reflux du solvant, pendant 4 à 24 heures, pour obtenir le composé de formule

- R1, R2, n, X, R3, R4, R et Ar conservent la même signification que dans les composés de départ ;
- e) si nécessaire, hydrolyser la fonction ester du composé de formule Ia, par exemple par action d'une base minérale, telle que la soude ou la lithine, selon des modes opératoires bien connus de l'homme du métier, pour obtenir, après traitement acide, le composé de formule I sous sa forme d'acide libre:

- Selon une première variante du procédé de préparation, les composés de formule I peuvent être obtenus par une série de réactions consistant à :
- a) faire réagir le composé de formule (III)
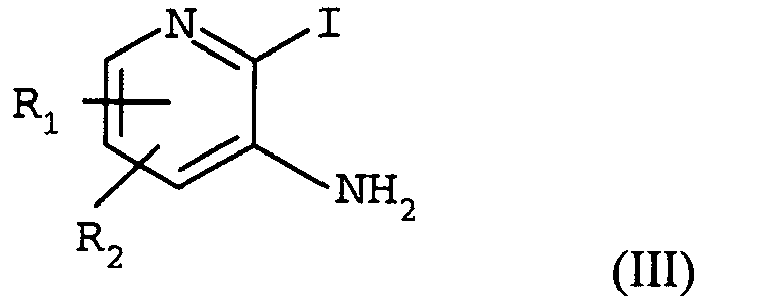

- Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, quinolinyle, isoquinolinyle, 1,2,3,4-tetrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,
- dans un solvant, tel que par exemple le diméthylformamide, de préférence en présence d'une base aprotique, telle que par exemple la pyridine, à température ambiante et pendant 1 à 12 heures, pour obtenir le composé de formule (VIII)

- R1, R2 et Ar conservent la même signification que dans les composés de départ ;
- b) faire réagir le composé de formule VIII avec un dérivé acétylénique de formule

- n= 1, 2 ou 3 ;
- R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4 ;
- R représente un groupe alkyle en C1-C3 ;
- X représente une liaison simple ou un atome d'oxygène;
dans des conditions analogues à celles décrites pour l'étape b) du procédé général précédent,
pour obtenir le composé de formule
dans laquelle R1, R2, n, X, R3, R4, R et Ar conservent la même signification que dans les composés de départ ;
- c) si nécessaire, hydrolyser la fonction ester du composé de formule Ia, par exemple par action d'une base minérale, telle que la soude ou la lithine, selon des modes opératoires bien connus de l'homme du métier, pour obtenir, après traitement acide, le composé de formule I sous sa forme d'acide libre :

- Les composés de l'invention sous forme de sels d'un acide de formule Ib avec une base minérale ou organique, peuvent être obtenus de façon classique, en utilisant les méthodes bien connues de l'homme de métier, par exemple en mélangeant des quantités stoechiométriques de l'acide et de la base dans un solvant, tel que par exemple l'eau ou un mélange hydroalcoolique, et en lyophilisant ensuite la solution obtenue.
- Dans certaines des étapes réactionnelles décrites ci-dessus, il est possible de remplacer avantageusement les méthodes de chauffage traditionnelles par un chauffage au moyen de micro-ondes en utilisant des réacteurs adaptés à ce mode de réaction. Dans ce cas, l'homme du métier comprendra que les durées de "chauffage" seront considérablement réduites, par comparaison aux durées nécessaires avec un chauffage classique.
Les exemples suivants de préparation de composés selon la formule (I) permettront de mieux comprendre l'invention.
Dans ces exemples, qui ne sont pas limitatifs de la portée de l'invention, on désigne par « préparation » les exemples décrivant la synthèse de composés intermédiaires et par « exemples » ceux décrivant la synthèse de composés de formule (I) selon l'invention. Parmi les abréviations, « mM » signifie millimole, THF signifie tétrahydrofurane, DMF représente le diméthylformamide, DME signifie le 1,2-diméthoxyéthane, DCM représente le dichlorométhane et PdCl2dppf signifie le dichloro-1,1'-bis(diphénylphosphino)ferrocène-palladium(II). - Les points de fusion sont mesurés au banc Kofler ou à l'aide d'un appareil Mettler et les valeurs spectrales de Résonance Magnétique Nucléaire sont caractérisées par le déplacement chimique calculé par rapport au TMS, par le nombre de protons associés au signal et par la forme du signal (s pour singulet, d pour doublet, dd pour doublet dédoublé, t pour triplet, q pour quadruplet, quin pour quintuplet, m pour multiplet). La fréquence de travail et le solvant utilisés sont indiqués pour chaque composé. La température ambiante est de 20°C ± 5°C.
- On mélange 23,2 g (180,5 mM) de 5-amino-2-chloropyridine dans 70 ml de dichlorométhane (DCM) et 180 ml de méthanol et on ajoute 21,6 g (216 mM) de carbonate de calcium et 75,3 g (226 mM) de dichloroiodure de benzyltriméthylammonium. Le mélange réactionnel est agité à température ambiante pendant 16 heures, puis filtré pour éliminer les sels minéraux. Le filtrat est dilué à l'eau et extrait par du DCM. La phase organique obtenue est lavée par une solution de chlorure de sodium, puis par une solution saturée de thiosulfate de sodium, séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient une huile que l'on purifie par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (80/20 puis 70/30;v/v). On obtient ainsi 13,9 g du produit attendu sous forme d'un solide orange (rendement = 30%).
F = 148°C. - On agite pendant 60 heures à température ambiante un mélange de 13,75 g (54 mM) du composé obtenu selon la préparation I et 27,6 ml (216 mM) de chlorure de benzènesulfonyle dans 30 ml de pyridine. Le mélange réactionnel est ensuite dilué à l'eau et extrait plusieurs fois par de l'acétate d'éthyle. La phase organique est lavée par une solution d'acide chlorhydrique N, puis par une solution de chlorure de sodium, séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient le composé attendu sous forme d'un solide beige (rendement = 96%).
F=231°C. - On mélange 15,46 g (29 mM) du composé obtenu selon la préparation II dans 170 ml de dioxane et on ajoute 77 ml d'une solution aqueuse de potasse 3 M. Le mélange réactionnel est agité à doux reflux du solvant pendant 1 heure, puis concentré sous pression réduite. On obtient un solide beige que l'on reprend en suspension dans 200 ml d'eau. Le mélange est acidifié jusqu'à pH 4 environ par addition d'acide chlorhydrique puis extrait par du dichlorométhane (DCM). La phase organique est séchée sur sulfate de magnésium puis concentrée sous pression réduite. On obtient ainsi 10,32 g du produit attendu sous forme d'un solide beige (rendement = 91 %).
F = 132°C. - On mélange 10,32 g (26,2 mM) du composé obtenu selon la préparation III, 30 ml de diméthylformamide, 460 mg (0,65 mM) de dichlorobis(triphénylphosphine)-palladium, 250 mg (1,3 mM) d'iodure cuivreux et 20 ml de diéthylamine. On ajoute ensuite sous agitation, à température ambiante, 3,5 g (31,25 mM) d'ester méthylique de l'acide 4-pentynoïque et le mélange réactionnel est agité pendant 1 heure à léger reflux du solvant. Le mélange réactionnel est ensuite dilué à l'eau et extrait plusieurs fois par de l'acétate d'éthyle. La phase organique est lavée par une solution de chlorure de sodium, séchée sur sulfate de magnésium et concentrée sous pression réduite. L'huile brune obtenue est purifiée par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (8/2 ; v/v). On obtient ainsi 8,02 g du produit attendu sous forme d'un solide jaune (rendement : 81 %).
F = 108-115°C. - On mélange 1,5 g (4 mM) de l'ester obtenu selon l'exemple 1 dans 5 ml de tétrahydrofurane et on ajoute une solution de 332 mg (7,9 mM) de lithine (LiOH, H2O) dans 4 ml d'eau. Le milieu réactionnel est agité pendant 2 heures à température ambiante puis acidifié jusqu'à pH 3 par de l'acide chlorhydrique et extrait par du DCM. La phase organique est séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient une huile légèrement jaune qui cristallise sous forme d'un solide blanc (rendement = 77 %).
F = 185-187°C. - On ajoute sous agitation et à température ambiante, 3,85 g (12,3 mM) de sulfate d'argent à une solution de 2 g (12,3 mM) de 5-amino-2-(trifluorométhyl)pyridine dans 100 ml d'éthanol. On ajoute ensuite 3,13 g d'iode et on maintient le mélange réactionnel sous agitation à température ambiante pendant 24 heures. Le solide en suspension dans le milieu est éliminé par filtration et le filtrat est concentré sous pression réduite. Le résidu d'évaporation est repris par 200 ml de dichlorométhane et lavé par une solution de soude à 5%, puis par de l'eau et séché sur sulfate de magnésium. La solution obtenue est concentrée sous pression réduite et on obtient ainsi 3,42 g du composé attendu sous forme d'un solide rose (rendement = 96 %).
F = 127°C. - On mélange 5 g (19,6 mM) du composé obtenu selon la préparation I, 20 ml de diméthylformamide, 345 mg (0,49 mM) dé dichlorobis(triphénylphosphine)-palladium, 187 mg (0,98 mM) d'iodure cuivreux et 10 ml de diéthylamine. On ajoute ensuite sous agitation, à température ambiante, 2,97 g (23,5 mM) d'ester méthylique de l'acide 5-hexynoïque et le mélange réactionnel est agité pendant 1 heure à léger reflux du solvant. Le mélange réactionnel est ensuite dilué à l'eau et extrait plusieurs fois par de l'acétate d'éthyle. La phase organique est lavée par une solution de chlorure de sodium, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le composé huileux résiduel obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (9/1 ; v/v). On obtient ainsi 4,15 g du produit attendu sous forme d'une huile (rendement : 84 %).
1H RMN (300 MHz, DMSO) δ : 1,83 (quin, 2H) ; 2,47 (t, 2H) ; 2,54 (t, 2H) ; 3,60 (s, 3H) ; 5,63 (s, 2H) ; 7,10 (s, 2H). - On prépare une solution de 1 g (4 mM) du composé obtenu selon la préparation V dans 10 ml de pyridine et on ajoute 1,1 g (4,7 mM) de chlorure de 6-benzothiazolesulfonyle. Le mélange est agité pendant 3 heures à température ambiante puis dilué avec de l'eau et extrait par l'acétate d'éthyle. La phase organique est lavée deux fois par une solution d'acide chlorhydrique N, puis à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. L'huile résiduelle est purifiée par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (7/3 ; v/v). On obtient ainsi 1,07 g du composé attendu sous forme d'un solide jaune (rendement = 60 %).
F = 134°C. - Dans un tube-réacteur pour micro-ondes, on prépare un mélange de 1 g (2,22 mM) d'ester obtenu selon la préparation VI dans 3 ml de 1,2-dichloroéthane et on ajoute 403 mg (2,22 mM) d'acétate de cuivre (cuivrique). Le mélange est chauffé sous micro-ondes à 150°C pendant 30 minutes, puis refroidi, dilué avec 6 ml de dichlorométhane et filtré sur papier Whatman. Le filtrat est concentré sous pression réduite et le produit brut est purifié par chromatographie sur gel de silice en éluant avec un mélange cyclohexane/acétate d'éthyle (8/2 ; v/v). On obtient 500 mg du composé attendu sous forme d'un solide jaune (rendement = 50 %).
F = 55°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 3, on obtient le produit attendu sous forme d'un solide beige (rendement = 95 %).
F = 178°C. - On ajoute progressivement, sous agitation et à température ambiante, 7 g (40 mM) de chlorure de benzènesulfonyle à une solution de 2,88 g (10 mM) du composé obtenu selon la préparation IV dans 25 ml de pyridine. Le mélange réactionnel est agité à température ambiante pendant 24 heures, puis versé sur 300 ml d'acide chlorhydrique N glacé. Le précipité obtenu est séparé par filtration et lavé à l'eau sur le filtre, puis agité dans un ballon avec 40 ml de dioxane et 10 ml d'une solution aqueuse 3 M d'hydroxyde de potassium, à doux reflux du solvant, pendant 2 heures. Ce mélange réactionnel est refroidi, dilué avec 300 ml d'eau, acidifié jusqu'à pH 1,5 environ à l'aide d'acide chlorhydrique concentré, puis extrait par du dichlorométhane. La phase organique obtenue est lavée à l'eau puis séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient ainsi 3,7 g du produit attendu sous forme d'un solide blanc (rendement = 89 %).
F = 131°C. - En opérant de façon analogue à la préparation V, au départ de l'ester méthylique de l'acide 4-pentynoïque, on obtient le produit attendu sous forme d'un solide jaune (rendement = 77 %).
F = 96-100°C. - En opérant de façon analogue à la préparation VI, au départ des chlorures de sulfonyle adéquats, on obtient les composés suivants :
- Solide marron, rendement = 91 %.
F = 123°C. - Solide blanc, rendement = 37 %.
F = 66-72°C. - Huile orange, rendement = 98 %.
1H RMN (300 MHz, DMSO) δ : 1,74 (quin, 2H) ; 2,30 (s, 6H) ; 2,40 (t, 2H) ; 2,42 (t, 2H) ; 3,61 (s, 3H) ; 7,28 (s, 1H) ; 7,33 (s, 2H) ; 7,45 (d, 1H) ; 7,70 (d, 2H) ; 10,07 (s, 1H). - Solide orange, rendement = 84 %.
F = 78-82°C. - Solide orange, rendement = 98 %.
F = 117°C. - Huile brune, rendement = 74 %.
1H RMN (300 MHz, DMSOd6) δ : 1,75 (quin, 2H) ; 2,41 (m, 4H) ; 2,78 (s, 3H) ; 3,28 (m, 2H) ; 3,61 (s, 3H) ; 4,27 (m, 2H) ; 6,78 (d, 1H) ; 6,88 (s, 1H) ; 6,89 (d, 1 H) ; 7,44 (d, 1H) ; 7,71 (d, 1H) ; 9,80 (s, 1H). - En opérant de façon analogue à la préparation VI, au départ de l'ester obtenu selon la préparation VIII et des chlorures de sulfonyle adéquats, on obtient les composés suivants :
- Solide marron, rendement = 92 %.
F = 133°C. - Solide jaune, rendement = 49 %.
F = 137°C. - En opérant de façon analogue à la préparation V, au départ de l'ester éthylique de l'acide 2-(2-propynyloxy)propanoïque, on obtient le produit attendu sous forme d'un solide brun (rendement = 73 %).
F = 70°C. - En opérant de façon analogue à la préparation VII, au départ du composé obtenu selon la préparation I et de chlorure de 3-méthoxybenzènesulfonyle, on obtient le produit attendu sous forme d'un solide blanc (rendement = 96 %).
F = 154°C. - En opérant de façon analogue à la préparation V, au départ du composé obtenu selon la préparation IV et d'ester méthylique de l'acide 2-méthyl-2-(2-propynyloxy)propanoïque, on obtient le produit attendu sous forme d'une huile jaune (rendement = 56 %).
1H RMN (250 MHz, DMSOd6) δ : 7,50 (d, 1H) ; 7,18 (d, 1H) ; 6,23 (s, 2H) ; 4,44 (s, 2H) ; 3,68 (s, 3H) ; 1,42 (s, 6H). - On mélange 800 mg (2,78 mM) du composé obtenu selon la préparation IV, 78 mg (0,28 mM) de tricyclohexylphosphine, 20 ml de diméthylformamide, 97 mg (0,14 mM) de dichlorobis(triphénylphosphine)-palladium, 26 mg (0,14 mM) d'iodure cuivreux et 8 ml de t-butylamine. On ajoute ensuite sous agitation, à température ambiante, 1,09 g (7 mM) d'ester éthylique de l'acide 2-(2-propynyloxy)propanoïque et le mélange réactionnel est agité pendant 20 heures à 45-50°C. Le mélange réactionnel est ensuite refroidi, dilué à l'eau et extrait plusieurs fois par de l'acétate d'éthyle. Les phases organiques rassemblées sont lavées par une solution de chlorure de sodium, séchées sur sulfate de magnésium et concentrées sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (9/1 puis 8/2 ; v/v). On obtient ainsi le produit attendu sous forme d'une huile (rendement : 76 %).
1H RMN (300 MHz, DMSOd6) δ : 7,51 (d, 1H) ; 7,18 (d, 1H) ; 6,27 (s, 2H) ; 4,58 (d, 1H) ; 4,48 (d, 1H) ; 4,23 (q, 1H) ; 4,12 (q, 2H) ; 1,31 (d, 3H) ; 1,20 (t, 3H). - En opérant de façon analogue à la préparation V, au départ du composé obtenu selon la préparation IV et d'ester méthylique de l'acide 4-pentynoïque, on obtient le produit attendu sous forme d'un solide ocre (rendement = 81 %).
F =90°C. - En opérant de façon analogue à la préparation XXI, au départ de l'ester méthylique de l'acide 5-hexynoïque, on obtient le produit attendu sous forme d'un solide brun (rendement = 94 %).
F = 49 °C. - En opérant de façon analogue à la préparation V, au départ de l'ester méthylique de l'acide 6-heptynoïque, on obtient le produit attendu sous forme d'une huile jaune (rendement = 85 %).
1H RMN (300 MHz, DMSOd6) δ : 7,09 (s, 2H) ; 5,60 (s, 2H) ; 3,60 (s, 3H) ; 2,50 (m, 2H) ; 2,37 (t, 2H) ; 1,63 (m, 4H). - En opérant de façon analogue à la préparation VII, au départ du composé obtenu selon la préparation I et des chlorures de sulfonyle adéquats, on obtient les aryles ou hétéroarylsulfonamides suivants :
- Solide jaune, rendement = 88 %.
F = 141 °C. - Solide brun, rendement = 98 %.
F = 93 °C. - Solide beige, rendement = 99 %.
F > 260 °C. - Solide jaune, rendement = 93 %.
F = 132 °C. - Solide blanc, rendement = 54 %.
F = 135 °C. - Solide rose, rendement = 14 %.
F = 199 °C. - Solide beige, rendement = 99 %.
F = 147 °C. - Solide blanc, rendement = 95 %.
F = 187 °C. - Solide jaune, rendement = 94 %.
F=122°C. - Solide blanc, rendement = 94 %.
F = 187 °C. - Solide beige, rendement = 99 %.
F = 138 °C. - Solide blanc, rendement = 99 %.
F = 139 °C. - En opérant de façon analogue à la préparation VII, au départ de la 3-amino-2-bromo-6-méthylpyridine, on obtient le produit attendu sous forme d'un solide beige (rendement = 95 %).
1H RMN (250 MHz, DMSOd6) δ : 10,05 (s, 1H) ; 7,70 (m, 3H) ; 7,61 (d, 2H) ; 7,47 (d, 1H) ; 7,25 (d, 1H) ; 2,39 (s, 3H). - On prépare un mélange de 1,83 g (14,7 mM) de 5-amino-2-méthoxypyridine et 1,21 g (14,7 mM) d'acétate de sodium dans 12 ml d'acide acétique et on ajoute doucement, sous agitation et en maintenant à température ambiante, 0,75 ml (14,7 mM) de brome. Le mélange réactionnel est maintenu sous agitation pendant 30 mn, à température ambiante, puis on ajoute 200 ml d'une solution saturée de thiosulfate de sodium. La phase aqueuse obtenue est extraite 2 fois par de l'acétate d'éthyle. Les phases organiques rassemblées sont séchées sur sulfate de magnésium et concentrées sous pression réduite. On obtient 3g du composé attendu sous forme d'un solide violet (rendement quantitatif).
1H RMN (250 MHz, DMSOd6) δ : 7,18 (d, 1H) ; 6,64 (d, 1H) ; 4,91 (s, 2H) ; 3,71 (s, 3H). - En opérant de façon analogue à la préparation VII, au départ de la 3-amino-2-bromo-6-méthoxypyridine, on obtient le produit attendu sous forme d'un solide brun (rendement = 50 %).
1H RMN (250 MHz, DMSOd6) δ : 9,92 (s, 1H) ; 7,67 (m, 3H) ; 7,57 (m, 2H) ; 7,45 (d, 1H) ; 6,84 (d, 1H) ; 3,80 (s, 3H). - En opérant de façon analogue à la préparation IV, au départ de la 5-amino-2-méthoxypyridine, on obtient le produit attendu sous forme d'une huile marron (rendement = 6 %).
1H RMN (300 MHz, DMSOd6) δ : 7,08 (d, 1H) ; 6,62 (d, 1H) ; 4,81 (s, 2H) ; 3,71 (s, 3H). - En opérant de façon analogue à la préparation VII, au départ de la 3-amino-2-iodo-6-méthoxypyridine, on obtient le produit attendu sous forme d'un solide brun (rendement = 91 %).
1H RMN (250 MHz, DMSOd6) δ : 9,84 (s, 1H) ; 7,65 (m, 5H) ; 7,17 (d, 1H) ; 6,77 (d, 1H) ; 3,79 (s, 3H). - En opérant de façon analogue à la préparation VII, au départ de la 3-amino-2-bromo-6-méthylpyridine et du chlorure de 6-benzothiazolesulfonyle, on obtient le produit attendu sous forme d'une pâte beige (rendement = 35 %).
1H RMN (250 MHz, DMSOd6) δ 10,20 (s, 1H) ; 9,63 (s, 1H) ; 8,61 (d, 1H) ; 8,25 (d, 1H) ; 7,85 (dd, 1H) ; 7,49 (d, 1H) ; 7,26 (d, 1H) ; 2,39 (s, 3H). - En opérant de façon analogue à la préparation XVIII, au départ du chlorure de 3-pyridinesulfonyle, on obtient le produit attendu sous forme d'un composé pâteux utilisé sans purification particulière pour la préparation du composé selon l'exemple 252.
- En opérant de façon analogue à la préparation XVIII au départ du chlorure de 6-quinoléïnesulfonyle, on obtient le produit attendu sous forme d'un solide blanc (rendement = 99%)
F > 250°C. - En opérant de façon analogue à l'exemple 50, au départ de la 3-amino-2-iodo-6-chloropyridine et du chlorure de 6-benzothiazolesulfonyle, on obtient le produit attendu sous forme d'un solide orange (rendement = 33 %).
F = 191 °C. - En opérant de façon analogue à l'exemple 3, au départ de l'ester méthylique obtenu selon la préparation XXII, on obtient le produit attendu sous forme d'un solide beige (rendement = 66 %).
F = 137°C. - En opérant de façon analogue à la préparation VI, au départ du chlorure de 4-fluoro-3-nitrobenzènesulfonyle, on obtient le produit attendu sous forme d'une huile jaune (rendement = 31 %).
1H RMN (300 MHz, DMSOd6) δ : 10,63 (s, 1H) ; 8,41 (dd, 1H) ; 8,06 (m, 1H) ; 7,75 (m, 2H) ; 7,46 (d, 1H) ; 3,61 (s, 3H) ; 2,39 (m, 4H) ; 1,72 (quin, 2H). - En opérant de façon analogue à la préparation VI, au départ du chlorure de 2,1,3-benzothiadiazole-4-sulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 64 %).
1H RMN (250 MHz, DMSOd6) δ : 10,36 (s, 1H) ; 8,40 (d, 1H) ; 8,18 (d, 1H) ; 7,84 (m, 2H) ; 7,48 (d, 1H) ; 3,62 (s, 3H) ; 2,26 (t, 2H) ; 2,01 (t, 2H) ; 1,47 (quin, 2H). - En opérant de façon analogue à l'exemple 1, au départ de l'ester éthylique de l'acide 2-(2-propynyloxy)propanoïque, on obtient le composé attendu sous forme d'une huile jaune (rendement = 62 %).
1H RMN (300 MHz, DMSOd6) δ : 1,18 (t, 3H) ; 1,31 (d, 3H) ; 4,12 (q, 2H) ; 4,24 (q, 1H) ; 4,92 (d, 1H) ; 5,05 (d, 1H) ; 6,95 (s, 1H) ; 7,43 (d, 1H) ; 7,60 t, 2H) ; 7,74 (t, 1H) ; 8,02 (d, 2H) ; 8,42 (d, 1H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 5, on obtient le composé attendu sous forme d'un solide blanc (rendement = 57 %).
F = 153-155°C. - En opérant de façon analogue à l'exemple 1, au départ de l'ester méthylique de l'acide 2-méthyl-2-(2-propynyloxy)propanoïque, on obtient le composé attendu sous forme d'un solide blanc (rendement = 20 %).
F = 84-87°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 7, on obtient le composé attendu sous forme d'un solide blanc (rendement = 57 %).
F = 183-185°C. - En opérant de façon analogue à l'exemple 1, au départ de l'ester méthylique de l'acide 5-hexynoïque, on obtient le composé attendu sous forme d'un solide jaune (rendement = 38 %).
F = 85-90°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 9, on obtient le composé attendu sous forme d'un solide beige (rendement = 38 %).
F = 160-164°C. - En opérant de façon analogue à l'exemple 1, au départ de l'ester méthylique de l'acide 2,2-diméthyl-4-pentynoïque, on obtient le composé attendu sous forme d'une huile jaune (rendement = 82 %).
1H RMN (300 MHz, DMSOd6) δ : 1,22 (s, 6H) ; 3,41 (s, 2H) ; 3,62 (s, 3H) ; 6,58 (s, 1H) ; 7,40 (d, 1H) ; 7,59 (t, 2H) ; 7,72 (t, 1H) ; 7,82 (d, 2H) ; 8,42 (d, 1H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 11, on obtient le composé attendu sous forme d'un solide blanc (rendement = 18 %).
F = 208-211°C. - En opérant de façon analogue à l'exemple 1, au départ du composé obtenu selon la préparation VII et de l'ester éthylique de l'acide 2-(2-propynyloxy)-propanoïque, on obtient le composé attendu sous forme d'une huile incolore (rendement = 63 %).
1H RMN (300 MHz, DMSOd6) δ : 1,17 (t, 3H) ; 1,31 (d, 3H) ; 4,11 (q, 2H) ; 4,23 (q, 1H) ; 4,97 (d, 1H) ; 5,10 (d, 1H) ; 7,12 (s, 1H) ; 7,61 (t, 2H) ; 7,75 (t, 1H) ; 7,80 (d, 1H) ; 8,06 (d, 2H) ; 8,63 (d, 1H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 13, on obtient le composé attendu sous forme d'un solide blanc (rendement = 56 %).
F = 53-57°C. - En opérant de façon analogue à l'exemple 13, au départ du composé obtenu selon la préparation VII et de l'ester méthylique de l'acide 2-méthyl-2-(2-propynyloxy)propanoïque, on obtient le composé attendu sous forme d'une huile jaune (rendement = 30 %).
1H RMN (300 MHz, DMSOd6) δ : 1,44 (s, 6H) ; 3,65 (s, 3H) ; 4,93 (s, 2H) ; 7,10 (s, 1H) ; 7,63 (t, 2H) ; 7,76 (t, 1 H) ; 7,83 (d, 1 H) ; 8,05 (d, 2H) ; 8,64 (d, 1 H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 15, on obtient le composé attendu sous forme d'un solide beige (rendement = 45 %).
F = 122-125°C. - En opérant de façon analogue à l'exemple 13, au départ de l'ester méthylique de l'acide 4-pentynoïque, on obtient le composé attendu sous forme d'un solide beige (rendement = 91 %).
F = 119°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 17, on obtient le composé attendu sous forme d'un solide blanc (rendement = 53 %).
F = 180 °C. - En opérant de façon analogue à l'exemple 13, au départ de l'ester méthylique de l'acide 5-hexynoïque, on obtient le composé attendu sous forme d'un solide beige (rendement = 88 %).
F = 95°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 19, on obtient le composé attendu sous forme d'un solide blanc (rendement = 58 %).
F = 168°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation X, on obtient le composé attendu sous forme d'un solide jaune (rendement = 63 %).
F = 85-90°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 21, on obtient le produit attendu sous forme d'un solide blanc (rendement = 82 %).
F > 250°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation IX, on obtient le composé attendu sous forme d'un solide jaune (rendement = 74 %).
F = 120°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 23, on obtient le produit attendu sous forme d'un solide beige (rendement = 95 %).
F = 160°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XI, on obtient le composé attendu sous forme d'un solide brun (rendement = 99 %).
F = 138°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 25, on obtient le produit attendu sous forme d'un solide beige (rendement = 88 %).
F = 200°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XII, on obtient le composé attendu sous forme d'un solide beige (rendement = 94 %).
F = 102°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 27, on obtient le produit attendu sous forme d'un solide blanc (rendement = 95 %).
F = 227-231°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XIII, on obtient le composé attendu sous forme d'une huile jaune (rendement = 86 %).
1H RMN (300 MHz, DMSOd6) δ : 1,83 (quin, 2H) ; 2,34 (t, 2H) ; 2,88 (t, 2H) ; 3,52 (s, 3H) ; 6,83 (s, 1H) ; 7,39 (d, 1H) ; 7,71 (m, 4H) ; 8,14 (m, 1H) ; 8,30 (m, 1H) ; 8,37 (m, 2H). - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 29, on obtient le produit attendu sous forme d'un solide blanc (rendement = 96 %).
F = 202-206°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XIV, on obtient le composé attendu sous forme d'un solide blanc (rendement = 78 %).
F = 106-110°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 31, on obtient le produit attendu sous forme d'un solide blanc (rendement = 98 %).
F = 180-183°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XV, on obtient le composé attendu sous forme d'une huile jaune (rendement = 76 %).
1H RMN (300 MHz, DMSOd6) δ : 2,84 (t, 2H) ; 3,31 (t, 2H) ; 3,47 (t, 2H) ; 3,62 (s, 3H) ; 6,16 (s, 2H) ; 6,72 (s, 1H) ; 7,09 (d, 1H) ; 7,37 (d, 1H) ; 7,38 (s, 1H) ; 7,51 (dd, 1H) ; 8,40 (s, 1H). - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 33, on obtient le produit attendu sous forme d'un solide marron (rendement = 98 %).
F = 186°C. - En opérant de façon analogue à l'exemple 3, au départ du composé obtenu selon la préparation XVI, on obtient le composé attendu sous forme d'un solide blanc (rendement = 57 %).
F = 146°C. - En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 35, on obtient le produit attendu sous forme d'un solide blanc (rendement = 90 %).
F = 248°C. - On mélange 1,46 g (4 mM) de l'acide obtenu selon l'exemple 2 dans 12 ml de tétrahydrofurane et on ajoute 8 ml (4 mM) d'une solution d'hydroxyde de sodium 0,5N dans l'eau. Le milieu réactionnel est agité pendant 2 heures à température ambiante puis concentré sous pression réduite. Le résidu huileux est trituré dans du méthanol et le précipité blanc formé est séparé par filtration et séché sous vide. On obtient le sel attendu sous forme d'un solide blanc pulvérulent (rendement = 98 %).
F = 200°C. - En opérant de façon analogue à la préparation VI, au départ de l'ester obtenu selon la préparation XVII et du chlorure de 2,1,3-benzothiadiazole-5-sulfonyle, on obtient le composé attendu sous forme d'un solide orange (rendement = 46 %).
F = 77-79°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 38, on obtient le composé attendu sous forme d'un solide blanc (rendement = 16 %).
F = 192-194°C. - En opérant de façon analogue à la préparation VI, au départ de l'ester obtenu selon la préparation XVII et du chlorure de 2-méthyl-7-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 50 %).
1H RMN (300 MHz, DMSOd6) δ: 8,32 (d, 1H) ; 8,27 (d, 1H) ; 7,94 (d, 1H) ; 7,67 (t, 1H) ; 7,43 (d, 1H) ; 7,00 (s, 1H) ; 5,02 (d, 1H) ; 4,88 (d, 1H) ; 4,13 (q, 1H) ; 4,07 (q, 2H) ; 2,85 (s, 3H) ; 1,15 (m, 6H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 40, on obtient le composé attendu sous forme d'un solide blanc (rendement = 28 %).
F = 203-205°C. - En opérant de façon analogue à l'exemple 1, au départ du composé obtenu selon la préparation XVIII et de l'ester méthylique de l'acide 2-méthyl-2-(2-propynyloxy)propanoïque, on obtient le composé attendu sous forme d'un solide blanc (rendement = 33 %).
F = 153°C. - On prépare une solution de 186 mg (0,41 mM) de l'ester obtenu selon l'exemple 42 dans 7,5 ml d'acide acétique et on ajoute, sous agitation et à température ambiante, 0,75 ml d'acide chlorhydrique concentré. Le milieu réactionnel est porté à léger reflux pendant 18 heures puis concentré sous pression réduite. Le résidu d'évaporation est repris à l'eau et extrait par du dichlorométhane. La phase organique est lavée à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange dichlorométhane/méthanol (gradient de 99/1 à 90/10, v/v). On obtient ainsi l'acide attendu sous forme d'un solide beige (rendement = 70%).
F= 130°C. - En opérant de façon analogue à la préparation VI, au départ de l'ester obtenu selon la préparation XVII et du chlorure de 2-acétylamino-6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 25 %).
F = 100-102°C. - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 44, on obtient le composé attendu sous forme d'un solide blanc (rendement = 25 %).
F = 257-260°C. - En opérant de façon analogue à la préparation VI, au départ de l'ester obtenu selon la préparation XVII et du chlorure de 2-amino-6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 25 %).
F = 86-88°C. - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 46, on obtient le composé attendu sous forme d'un solide blanc (rendement = 65 %).
F = 218-220°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation XIX et du chlorure de 6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 13 %).
F = 124-127°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 48, on obtient le composé attendu sous forme d'un solide blanc (rendement = 16 %).
F = 180-182°C. - On prépare une solution de 350 mg (1,24 mM) de l'ester obtenu selon la préparation XVII dans 8 ml de pyridine et on ajoute, sous agitation et à 0°C, 550 mg (2,35 mM) de chlorure de 6-benzothiazolesulfonyle. Le milieu réactionnel est agité à température ambiante pendant 24 heures puis dilué par de l'acétate d'éthyle. Cette phase organique est lavée par une solution d'acide chlorhydrique 2N puis à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. L'huile obtenue est reprise dans 10 ml de THF et on ajoute progressivement à cette solution refroidie à 0°C, 2,6 ml (2,6 mM) de fluorure de tétrabutylammonium en solution 1M dans le THF. Le mélange réactionnel est agité pendant 24 heures à 4°C, puis dilué dans du DCM. La phase organique obtenue est lavée par une solution d'acide chlorhydrique N, puis à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (95/5 puis 9/1 ; v/v). On obtient ainsi le produit attendu sous forme d'huile jaune (rendement = 31%).
1H RMN (250 MHz, DMSOd6) δ : 9,68 (s, 1H) ; 9,11 (d, 1H) ; 8,50 (d, 1H) ; 8,23 (d, 1H) ; 8,10 (dd, 1H) ; 7,43 (d, 1H) ; 6,96 (s, 1H) ; 5,08 (d, 1H) ; 4,96 (d, 1H) ; 4,25 (q, 1H) ; 4,12 (q, 2H) ; 1,28 (d, 3H) ; 1,19 (t, 3H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 50, on obtient le composé attendu sous forme d'un solide blanc (rendement = 40 %).
F = 179°C. - On prépare une solution de 140 mg (0,443 mM) du composé obtenu selon la préparation XX dans 2 ml de pyridine et on ajoute 228 mg (0,98 mM) de chlorure de 6-benzothiazolesulfonyle. Le mélange réactionnel est agité à température ambiante pendant 48 heures puis dilué par de l'acétate d'éthyle. La phase organique obtenue est lavée successivement à l'eau, avec de l'acide chlorhydrique N, à nouveau à l'eau, avec une solution de bicarbonate de sodium et enfin par une solution de chlorure de sodium. Après séchage sur sulfate de magnésium et concentration, on obtient 242 mg d'ester éthylique de l'acide 2-[[3-[3-(6-benzothiazolylsulfonylamino)-6-(trifluorométhyl)-2-pyridinyl]-2-propynyl]oxy]-propanoïque que l'on reprend dans 5 ml de DCM dans un tube réacteur adapté pour chauffage sous micro-ondes. On ajoute 100 mg (0,5 mM) d'acétate de cuivre monohydraté et on chauffe ce mélange à 150°C pendant 15 minutes. Le milieu réactionnel est refroidi, filtré et concentré sous pression réduite. Après purification par chromatographie sur colonne de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (9/1 ; v/v), on obtient le composé attendu sous forme d'un solide beige (rendement = 42 %).
F = 96°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 52, on obtient le composé attendu sous forme d'un solide beige (rendement = 50 %).
F = 124°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 2,5-diméthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 77 %).
F = 127°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 54, on obtient le composé attendu sous forme d'un solide blanc (rendement = 71 %).
F = 204-209°C. - En opérant de façon analogue à l'exemple 52, au départ de l'ester obtenu selon la préparation VIII et du chlorure de 2-amino-6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 38 %).
F = 205-215°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 56, on obtient le composé attendu sous forme d'un solide beige (rendement = 57 %).
F > 260°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 3,5-diméthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 86 %).
F = 182-185°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 58, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99 %).
F = 181-186°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 3,4-dihydro-4-méthyl-2H-1,4-benzoxazine-7-sulfonyle, on obtient le composé attendu sous forme d'une huile jaune (rendement = 87 %).
1H RMN (300 MHz, DMSOd6) δ : 8,43 (d, 1H) ; 7,37 (d, 1H) ; 7,07 (dd, 1H) ; 6,94 (d, 1H) ; 6,81 (d, 1H) ; 6,69 (s, 1H) ; 4,25 (m, 2H) ; 3,62 (s, 3H) ; 3,26 (m, 4H) ; 2,86 (m, 2H) ; 2,82 (s, 3H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 60, on obtient le composé attendu sous forme d'un solide blanc (rendement = 98 %).
F = 175-185°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 8-quinoléïnesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 59 %).
F = 120°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 62, on obtient le composé attendu sous forme d'un solide blanc (rendement = 98 %).
F = 183°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 1-naphthalènesulfonyle, on obtient le composé attendu sous forme d'une huile jaune (rendement = 66 %).
1H RMN (250 MHz, DMSOd6) δ : 8,34 (m, 3H) ; 8,15 (m, 1H) ; 7,69 (m, 4H) ; 7,39 (d, 1H) ; 6,81 (s, 1H) ; 3,56 (s, 3H) ; 3,12 (t, 2H) ; 2,74 (t, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 64, on obtient le composé attendu sous forme d'un solide blanc (rendement = 86 %).
F = 93°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 1-acétyl-2,3-dihydro-1H-indole-5-sulfonyle, on obtient le composé attendu sous forme d'un solide brun (rendement = 93 %).
F = 66°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 66, on obtient le composé attendu sous forme d'un solide jaune (rendement = 37 %).
F = 216°C - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation VIII et du chlorure de 3-(trifluorométhoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide orange (rendement = 71 %).
F = 102°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 68, on obtient le composé attendu sous forme d'un solide jaune (rendement = 9 %).
F = 146°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation XXI et du chlorure de 3,5-diméthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 51 %).
1H RMN (250 MHz, DMSOd6) δ : 8,60 (d, 1H) ; 7,79 (d, 1H) ; 7,57 (s, 2H) ; 7,39 (s, 1H) ; 6,90 (s, 1H) ; 3,63 (s, 3H) ; 3,33 (t, 2H) ; 2,87 (t, 2H) ; 2,31 (s, 6H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 70, on obtient le composé attendu sous forme d'un solide blanc (rendement = 91 %).
F = 185-189°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation XXI et du chlorure de 8-quinoleïnesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 51 %).
1H RMN (300 MHz, DMSOd6) δ : 8,72 (m, 2H) ; 8,45 (m, 3H) ; 7,88 (t, 1H) ; 7,72 (d, 1H) ; 7,62 (dd, 1H) ; 6,76 (s, 1H) ; 3,60 (s, 3H) ; 3,54 (t, 2H) ; 2,88 (t, 2H) - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 72, on obtient le composé attendu sous forme d'un solide blanc (rendement = 56 %).
F = 216-217°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation XXI et du chlorure de 1-naphthalènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 63 %).
1H RMN (250 MHz, DMSOd6) δ : 8,56 (d, 1H) ; 8,36 (m, 2H) ; 8,17 (m, 1H) ; 7,72 (m, 5H) ; 6,98 (s, 1H) ; 3,56 (s, 3H) ; 3,15 (t, 2H) ; 2,77 (t, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 74, on obtient le composé attendu sous forme d'un solide blanc (rendement = 42 %).
F = 116-117°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation V et du chlorure de 8-quinoleïnesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 25 %).
F = 64°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 76, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99 %).
F = 186-189°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,2-difluoro-1,3-benzodioxole-5-sulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 95 %).
1H RMN (250 MHz, DMSOd6) δ : 8,43 (d, 1H) ; 8,09 (d, 1H) ; 7,83 (dd, 1H) ; 7,60 (d, 1H) ; 7,38 (d, 1H) ; 6,77 (s, 1H) ; 3,59 (s, 3H) ; 3,07 (t, 2H) ; 2,45 (t, 2H) ; 1,97 (m, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 78, on obtient le composé attendu sous forme d'un solide blanc (rendement = 78 %).
F = 216°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-méthyl-5-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 79 %).
F = 114°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 80, on obtient le composé attendu sous forme d'un solide beige (rendement = 98 %).
F = 173°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-méthyl-6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 69 %).
F = 117°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 82, on obtient le composé attendu sous forme d'un solide jaune (rendement = 99 %).
F = 184°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 2-méthyl-7-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 48 %).
F = 138°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 84, on obtient le composé attendu sous forme d'un solide beige (rendement = 90 %).
F = 225°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,3-dihydro-5-benzofuranesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 82 %).
F = 201°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 86, on obtient le composé attendu sous forme d'un solide blanc (rendement = 98 %).
F = 225°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3,5-dichlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 66 %).
F = 112-114°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 88, on obtient le composé attendu sous forme d'un solide blanc (rendement = 28 %).
F = 164-165°C - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-acétylamino-6-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 35 %).
F = 274°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 90, on obtient le composé attendu sous forme d'un solide blanc (rendement = 87 %).
F = 270°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-amino-6-benzoxazolesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 35 %).
F = 241°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 92, on obtient le composé attendu sous forme d'un solide blanc (rendement = 96 %).
F = 273°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-fluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide brun (rendement = 87 %).
F = 83°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 94, on obtient le composé attendu sous forme d'un solide beige (rendement = 92 %).
F = 176°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 2-(trifluorométhyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 39 %).
F = 127°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 96, on obtient le composé attendu sous forme d'un solide jaune (rendement = 89 %).
F = 171°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de [1,1'-biphényl]-3-sulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 68 %).
1H RMN (300 MHz, DMSOd6) δ : 8,49 (d, 1H) ; 8,03 (m, 2H) ; 7,78 (d, 1H) ; 7,66 (m, 3H) ; 7,47 (m, 3H) ; 7,39 (d, 1H) ; 6,79 (s, 1H) ; 3,55 (s, 3H) ; 3,11 (t, 2H) ; 2,44 (t, 2H) ; 2,01 (m, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 98, on obtient le composé attendu sous forme d'un solide blanc (rendement = 23 %).
F = 147-149°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 4-fluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 29 %).
F = 119°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 100, on obtient le composé attendu sous forme d'un solide beige (rendement = 66 %).
F = 180 °C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-fluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide brun (rendement = 76 %).
F = 104 °C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 102, on obtient le composé attendu sous forme d'un solide beige (rendement = 75 %).
F = 163°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 1-acétyl-2,3-dihydro-1H-indole-5-sulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 91 %).
F = 123°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 104, on obtient le composé attendu sous forme d'un solide beige (rendement = 54 %).
F = 226°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 6-chloroimidazo[2,1-b]thiazole-5-sulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 70 %).
1H RMN (250 MHz, DMSOd6) δ : 8,55 (s, 1H) ; 8,43 (d, 1H) ; 7,95 (m, 5H) ; 7,39 (d, 1H) ; 6,78 (s, 1H) ; 3,58 (s, 3H) ; 3,07 (t, 2H) ; 2,44 (t, 2H) ; 1,97 (m, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 106, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99%).
F = 186°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 4-(1H-pyrazol-1-yl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 10 %).
F = 122-124°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 108, on obtient le composé attendu sous forme d'un solide blanc (rendement = 58%).
F = 196-207°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 3-(trifluorométhyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 11 %).
F = 97°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 110, on obtient le composé attendu sous forme d'un solide jaune (rendement = 41 %).
F = 188°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 4-(trifluorométhyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 27 %).
F = 99°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 112, on obtient le composé attendu sous forme d'un solide blanc (rendement = 27 %).
F = 185°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(5-oxazolyl)benzènesulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 50 %).
1H RMN (250 MHz, DMSOd6) δ : 8,55 (s, 1H) ; 8,43 (d, 1H) ; 7,95 (m, 5H) ; 7,39 (d, 1H) ; 6,78 (s, 1H) ; 3,58 (s, 3H) ; 3,07 (t, 2H) ; 2,44 (t, 2H) ; 1,97 (m, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 114, on obtient le composé attendu sous forme d'un solide blanc (rendement = 27 %).
F = 169-176°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3,5-bis(trifluorométhyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 62 %).
F = 134-144°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 116, on obtient le composé attendu sous forme d'un solide beige (rendement = 6 %).
F = 155-164°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-chloro-3-méthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 78 %).
F = 111-114°C - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 118, on obtient le composé attendu sous forme d'un solide blanc (rendement = 42 %).
F = 175-183°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de [1,1'-biphényl]-4-sulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 85 %).
F = 122-124°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 120, on obtient le composé attendu sous forme d'un solide blanc (rendement = 55 %).
F = 186-190°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3,4-difluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 61 %).
F = 96-98 °C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 122, on obtient le composé attendu sous forme d'un solide beige (rendement = 59 %).
F = 180-190°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-(trifluorométhoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'une huile brune (rendement = 84 %).
1H RMN (300 MHz, DMSOd6) δ : 8,44 (d, 1H) ; 7,89 (m, 2H) ; 7,77 (m, 2H) ; 7,39 (d, 1H) ; 6,80 (s, 1H) ; 3,58 (s, 3H) ; 3,06 (t, 2H) ; 2,44 (t, 2H) ; 1,96 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 124, on obtient le composé attendu sous forme d'un solide beige (rendement = 37 %).
F = 176°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 1,2,3-benzothiadiazole-5-sulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 9 %).
F = 219°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 126, on obtient le composé attendu sous forme d'un solide blanc (rendement = 58 %).
F = 227°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(trifluorométhoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 52 %).
F = 109°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 128, on obtient le composé attendu sous forme d'un solide blanc (rendement = 88 %).
F = 168°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-chlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 14 %).
F = 107°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 130, on obtient le composé attendu sous forme d'un solide beige (rendement = 83 %).
F = 174°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-chlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 35 %).
F = 108°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 132, on obtient le composé attendu sous forme d'un solide beige (rendement = 81 %).
F = 174°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-méthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 45 %).
F = 90°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 134, on obtient le composé attendu sous forme d'un solide beige (rendement = 94 %).
F = 139°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-méthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 66 %).
F = 96°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 136, on obtient le composé attendu sous forme d'un solide blanc (rendement = 78 %).
F = 189°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-méthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide gris (rendement = 37 %).
F = 106°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 138, on obtient le composé attendu sous forme d'un solide blanc (rendement = 87 %).
F = 172°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(1-méthyléthyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 51 %).
F = 75°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 140, on obtient le composé attendu sous forme d'un solide blanc (rendement = 88 %).
F = 155°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-(2-méthyl-4-pyrimidinyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide jaune (rendement = 78 %).
F = 140-144°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 142, on obtient le composé attendu sous forme d'un solide blanc (rendement = 38 %).
F = 178-188°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 1,2-benzisoxazole-5-sulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 7 %).
1H RMN (250 MHz, DMSOd6) δ : 8,42 (d, 1H) ; 8,32 (d, 1H) ; 7,98 (dd, 1H) ; 7,36 (d, 1H) ; 7,10 (d, 1H) ; 6,75 (s, 1H) ; 3,58 (s, 3H) ; 3,05 (t, 2H) ; 2,45 (t, 2H) ; 1,95 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 144, on obtient le composé attendu sous forme d'un solide jaune (rendement = 33 %).
F = 226°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 2-(trifluorométhoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc pâteux.
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 146, on obtient le composé attendu sous forme d'un solide blanc (rendement = 50 %).
F = 138°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3,5-difluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 83 %).
F = 90°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 148, on obtient le composé attendu sous forme d'un solide gris (rendement = 24 %).
1H RMN (300 MHz, DMSOd6) δ : 12,11 (s, 1H) ; 8,44 (d, 1H) ; 7,75 (m, 3H) ; 7,38 (d, 1H) ; 6,80 (s, 1H) ; 3,08 (t, 2H) ; 2,37 (m, 2H) ; 1,94 (m, 2H). - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,5-dichlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 65 %).
F = 95-105°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 150, on obtient le composé attendu sous forme d'un solide gris (rendement = 43 %).
F = 86-89°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-chlorobenzènesulfonyle, on obtient le composé attendu, mis en réaction directement pour obtenir l'acide.
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 152, on obtient le composé attendu sous forme d'un solide beige (rendement = 48 %).
F = 139°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-méthylbenzènesulfonyle, on obtient le composé attendu, mis en réaction directement pour obtenir l'acide correspondant.
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 154, on obtient le composé attendu sous forme d'un solide blanc (rendement = 66 %).
F = 161°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-méthylbenzènesulfonyle, on obtient le composé attendu, mis en réaction directement pour obtenir l'acide correspondant.
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 156, on obtient le composé attendu sous forme d'un solide blanc (rendement = 38 %).
F = 165°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,6-difluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 76 %).
F = 107-109°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 158, on obtient le composé attendu sous forme d'un solide blanc (rendement = 38 %).
F = 192-195°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,4,6-trifluorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 71 %).
1H RMN (250 MHz, DMSOd6) δ : 8,20 (d, 1H) ; 7,56 (m, 2H) ; 7,41 (d, 1H) ; 6,84 (s, 1H) ; 3,57 (s, 3H) ; 2,94 (t, 2H) ; 2,41 (t, 2H) ; 1,94 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 160, on obtient le composé attendu sous forme d'un solide beige (rendement = 27 %).
F = 135-150°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,5-diméthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 87 %).
F = 92-103 °C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 162, on obtient le composé attendu sous forme d'un solide jaune (rendement = 72 %).
F = 106-117 °C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3,5-diméthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 75 %).
F = 109-111°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 164, on obtient le composé attendu sous forme d'un solide blanc (rendement = 27 %).
F = 136-138°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(1-méthyléthoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 88 %).
1H RMN (250 MHz, DMSOd6) δ : 8,41 (d, 1H) ; 7,77 (d, 2H) ; 7,38 (d, 1H) ; 7,05 (d, 2H) ; 6,73 (s, 1H) ; 4,70 (hep, 1H) ; 3,59 (s, 3H) ; 3,04 (t, 2H) ; 2,43 (t, 2H) ; 1,95 (quin, 2H) ; 1,24 (d, 6H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 166, on obtient le composé attendu sous forme d'un solide blanc (rendement = 97 %).
F = 171°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 2-méthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 41 %).
F = 115°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 168, on obtient le composé attendu sous forme d'un solide blanc (rendement = 89 %).
F = 197°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-chloro-3-méthylbenzènesulfonyle, on obtient le composé attendu sous forme d'une huile verte (rendement = 57 %).
1H RMN (250 MHz, DMSOd6) δ : 8,18 (d, 1H) ; 7,87 (d, 1H) ; 7,79 (d, 1H) ; 7,55 (t, 1H) ; 7,34 (d, 1H) ; 6;81 (s, 1H) ; 3,55 (s, 3H) ; 2,86 (t, 2H) ; 2,35 (m, 5H) ; 1,85 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 170, on obtient le composé attendu sous forme d'un solide blanc (rendement = 16 %).
F = 171-174°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,4-difluorobenzènesulfonyle, on obtient le composé attendu sous forme d'une huile jaune (rendement = 82 %).
1H RMN (250 MHz, DMSOd6) δ : 8,26 (d, 1H) ; 8,17 (m, 1H) ; 7,59 (m, 1H) ; 7,40 (m, 2H) ; 6,81 (s, 1H) ; 3,57 (s, 3H) ; 2,94 (t, 2H) ; 2,40 (t, 2H) ; 1,89 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 172, on obtient le composé attendu sous forme d'un solide blanc (rendement = 8 %).
F = 172-177°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-chloro-4-méthoxybenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 75 %).
F = 116-118°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 174, on obtient le composé attendu sous forme d'un solide blanc (rendement = 78 %).
F = 154-156°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(4-thiazolyl)benzènesulfonyle, on obtient le composé attendu sous forme d'une pâte blanche (rendement = 78 %).
1H RMN (300 MHz, DMSOd6) δ : 9,23 (d, 1H) ; 8,43 (m, 2H) ; 8,18 (d, 2H) ; 7,95 (d, 2H) ; 7,40 (d, 1H) ; 6,77 (s, 1H) ; 3,58 (s, 3H) ; 3,09 (t, 2H) ; 2,45 (t, 2H) ; 1,98 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 176, on obtient le composé attendu sous forme d'un solide blanc (rendement = 62 %).
F = 211-217°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-(1,1-diméthyléthyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 98%).
F = 107°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 178, on obtient le composé attendu sous forme d'un solide blanc (rendement = 89 %).
F = 168°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation V et du chlorure de 2,3-dihydro-1,4-benzodioxine-6-sulfonyle, on obtient le composé attendu sous forme d'une huile brune (rendement = 23 %).
1H RMN (300 MHz, DMSOd6) δ : 8,41 (d, 1H) ; 7,35 (m, 3H) ; 7,03 (d, 1H) ; 6,74 (s, 1H) ; 4,28 (m, 4H) ; 3,59 (s, 3H) ; 3,05 (t, 2H) ; 2,44 (t, 2H) ; 1,94 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 180, on obtient le composé attendu sous forme d'un solide blanc (rendement = 95%).
F = 166°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2-pyridinesulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 50 %).
1H RMN (250 MHz, DMSOd6) δ : 8,61 (d, 1H) ; 8,24 (m, 3H) ; 7,74 (m, 1H) ; 7,34 (d, 1H) ; 6,77 (s, 1H) ; 3,58 (s, 3H) ; 3,08 (t, 2H) ; 2,41 (t, 2H) ; 1,94 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 182, on obtient le composé attendu sous forme d'un solide blanc (rendement = 30 %).
F = 187°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-(1-méthyléthyl)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide brun (rendement = 73 %).
F = 92°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 184, on obtient le composé attendu sous forme d'un solide blanc (rendement = 37 %).
F = 119°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-méthyl-1-naphthalènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 85 %).
F = 118-120°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 186, on obtient le composé attendu sous forme d'un solide beige (rendement = 13 %).
F = 199-204°C. - En opérant de façon analogue à l'exemple 52, au départ du composé obtenu selon la préparation XXII et du chlorure de 3,5-diméthylbenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 51 %).
F = 156-160°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 188, on obtient le composé attendu sous forme d'un solide blanc (rendement = 33 %).
F = 227-231°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,4-dichlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 22 %).
F = 100-101°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 190, on obtient le composé attendu sous forme d'un solide blanc (rendement = 96 %).
F = 154-155°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 2,3-dichlorobenzènesulfonyle, on obtient le composé attendu sous forme d'une huile rose (rendement = 40 %).
1H RMN (250 MHz, CDCl3) δ : 8,18 (d, 1H) ; 7,83 (d, 1H) ; 7,74 (d, 1H) ; 7,41 (t, 1H) ; 7,18 (d, 1H) ; 6,61 (s, 1H) ; 3,66 (s, 3H) ; 2,90 (t, 2H) ; 2,39 (t, 2H) ; 2,03 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 192, on obtient le composé attendu sous forme d'un solide blanc (rendement = 79 %).
F = 173-174°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 3-chloro-2-méthylbenzènesulfonyle, on obtient le composé attendu sous forme d'une pâte incolore (rendement = 84 %).
1H RMN (250 MHz, CDCl3) δ : 8,21 (d, 1H) ; 7,61 (d, 1H) ; 6,98 (m, 2H) ; 6,95 (d, 1H) ; 6,65 (s, 1H) ; 3,66 (s, 3H) ; 2,87 (t, 2H) ; 2,55 (s, 3H) ; 2,38 (t, 2H) ; 2,02 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 194, on obtient le composé attendu sous forme d'un solide blanc (rendement = 93 %).
F = 127-128°C. - En opérant de façon analogue à l'exemple 76, au départ du chlorure de 4-méthoxy-2-méthylbenzènesulfonyle, on obtient le composé attendu sous forme d'une pâte blanche (rendement = 38 %).
1H RMN (250 MHz, DMSOd6) δ : 8,23 (d, 1H) ; 7,71 (d, 1H) ; 7,35 (d, 1H) ; 6,98 (m, 2H) ; 6,78 (s, 1H) ; 3,82 (s, 3H) ; 3,55 (s, 3H) ; 2,81 (t, 2H) ; 2,33 (t, 2H) ; 2,22 (s, 3H) ; 1,83 (quin, 2H)). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 196, on obtient le composé attendu sous forme d'un solide beige (rendement = 40 %).
F = 134-140°C. - En opérant de façon analogue à l'exemple 188, au départ du chlorure de 1-naphthalènesulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 49 %).
1H RMN (250 MHz, DMSOd6) δ : 8,57 (d, 1H) ; 8,36 (m, 2H) ; 8,15 (m, 1H) ; 7,82 (m, 2H) ; 7,69 (m, 3H) ; 7,00 (s, 1H) ; 3,52 (s, 3H) ; 2,92 (t, 2H) ; 2,35 (t, 2H) ; 1,88 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 198, on obtient le composé attendu sous forme d'un solide beige (rendement = 97%).
F = 195°C. - En opérant de façon analogue à l'exemple 188, au départ du chlorure de 1,3-benzodioxole-5-sulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 45 %).
1H RMN (250 MHz, DMSOd6) δ : 8,82 (d, 1H) ; 7,78 (d, 1H) ; 7,54 (dd, 1H) ; 7,42 (d, 1H) ; 7,08 (d, 1H) ; 6,91 (s, 1H) ; 6,15 (s, 2H) ; 3,59 (s, 3H) ; 3,11 (t, 2H) ; 2,47 (t, 2H) ; 1,96 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 200, on obtient le composé attendu sous forme d'un solide blanc (rendement = 44 %).
F = 161°C. - En opérant de façon analogue à l'exemple 188, au départ du chlorure de 3,4-dihydro-4-méthyl-2H-1,4-benzoxazine-7-sulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 27 %).
F = 118°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 202, on obtient le composé attendu sous forme d'un solide rose (rendement = 39 %).
F = 134°C. - En opérant de façon analogue à l'exemple 188, au départ du chlorure de 2-méthyl-7-benzothiazolesulfonyle, on obtient le composé attendu sous forme d'une huile jaune (rendement = 9 %).
1H RMN (250 MHz, DMSOd6) δ : 8,60 (d, 1H) ; 8,30 (d, 1H) ; 7,91 (d, 1H) ; 7,83 (d, 1H) ; 7,70 (t, 1H) ; 6,98 (s, 1H) ; 3,54 (s, 3H) ; 2,99 (t, 2H) ; 2,83 (s, 3H) ; 2,38 (t, 2H) ; 1,90 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 204, on obtient le composé attendu sous forme d'un solide beige (rendement = 48 %).
F = 187°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation XXII et du chlorure de 2,3-dihydro-1,4-benzodioxine-6-sulfonyle, on obtient le composé attendu sous forme d'une huile incolore (rendement = 13 %).
1H RMN (300 MHz, DMSOd6) δ : 8,63 (d, 1H) ; 7,79 (d, 1H) ; 7,39 (m, 2H) ; 7,04 (d, 1H) ; 6,92 (s, 1H) ; 4,28 (m, 4H) ; 3,60 (s, 3H) ; 3,10 (t, 2H) ; 2,47 (t, 2H) ; 1,99 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 206, on obtient le composé attendu sous forme d'un solide blanc (rendement = 88 %).
F = 158°C. - En opérant de façon analogue à la préparation VI, au départ du composé obtenu selon la préparation XXIII et du chlorure de benzothiazole-6-sulfonyle, on obtient le composé attendu sous forme d'une pâte incolore (rendement = 36 %).
1H RMN (250 MHz, DMSOd6) δ : 9,68 (s, 1H) ; 9,02 (d, 1H) ; 8,46 (d, 1H) ; 8,23 (d, 1H) ; 7,92 (dd, 1H) ; 7,39 (d, 1H) ; 6,75 (s, 1H) ; 3,58 (s, 3H) ; 3,06 (t, 2H) ; 2,34 (t, 2H) ; 1,66 (m, 4H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 208, on obtient le composé attendu sous forme d'un solide gris (rendement = 43 %).
F = 169°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXIV, on obtient le composé attendu sous forme d'une huile jaune (rendement = 74 %).
1H RMN (300 MHz, DMSOd6) δ : 8,42 (d, 1H) ; 7,92 (d, 2H) ; 7,45 (d, 1H) ; 7,42 (d, 2H) ; 6,90 (s, 1H) ; 4,87 (s, 2H) ; 3,66 (s, 3H) : 2,65 (q, 2H) ; 1,45 (s, 6H) ; 1,13 (t, 3H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 210, on obtient le composé attendu sous forme d'un solide blanc (rendement = 14 %).
F = 172°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXV, on obtient le composé attendu sous forme d'une pâte jaune (rendement = 27 %).
1H RMN (250 MHz, DMSOd6) δ : 8,41 (d, 1H) ; 7,96 (d, 2H) ; 7,40 (d, 1H) ; 7,10 (d, 2H) ; 6,88 (s, 1H) ; 4,87 (s, 2H) ; 3,81 (s, 3H) ; 3,67 (s, 3H) ; 1,47 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 212, on obtient le composé attendu sous forme d'un solide blanc (rendement = 57 %).
F = 199°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXVI, on obtient le composé attendu sous forme d'une pâte incolore. (rendement = 41 %).
1H RMN (300 MHz, DMSOd6) δ : 8,20 (d, 1H) ; 8,06 (dd, 1H) ; 7,72 (dd, 1H) ; 7,62 (t, 1H) ; 7,41 (d, 1H) ; 7,01 (s, 1H) ; 4,75 (s, 2H) ; 3,61 (s, 3H) ; 1,24 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 214, on obtient le composé attendu sous forme d'un solide jaune (rendement = 16 %).
F = 174°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXVII, on obtient le composé attendu sous forme d'un solide blanc (rendement = 87 %).
F = 120°C. - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 216, on obtient le composé attendu sous forme d'un solide jaune (rendement = 39 %).
F = 190°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXVIII, on obtient le composé attendu sous forme d'un solide blanc (rendement = 54 %).
F = 108°C. - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 218, on obtient le composé attendu sous forme d'un solide bleuté (rendement = 36 %).
F = 209°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXIX, on obtient le composé attendu sous forme d'une mousse brune (rendement = 66 %).
1H RMN (250 MHz, DMSOd6) δ : 8,77 (dd, 1H) ; 8,67 (dd, 1H) ; 8,51 (dd, 1H) ; 8,42 (dd, 1H) ; 8,24 (d, 1H) ; 7,65 (t, 1H) ; 7,28 (m, 1H) ; 7,20 (d, 1H) ; 6,76 (s, 1H) ; 5,11 (s, 2H) ; 3,63 (s, 3H) ; 1,39 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 220, on obtient le composé attendu sous forme d'un solide beige (rendement = 14 %).
F = 223°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXX, on obtient le composé attendu sous forme d'une huile brune (rendement = 37 %).
1H RMN (250 MHz, DMSOd6) δ : 8,20 (d, 1H) ; 7,52 (d, 1H) ; 7,36 (d, 1H) ; 7,32 (dd, 1H) ; 7,14 (d, 1H) ; 6,81 (s, 1H) ; 4,77 (s, 2H) ; 3,82 (s, 3H) ; 3,64 (s, 3H) ; 3,48 (s, 3H) ; 1,37 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 222, on obtient le composé attendu sous forme d'un solide beige (rendement = 23 %).
F = 200°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXXI, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99 %).
F = 131°C. - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 224, on obtient le composé attendu sous forme d'un solide blanc (rendement = 39 %).
F = 172°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXXII, on obtient le composé attendu sous forme d'une huile brune (rendement = 91 %).
1H RMN (500 MHz, DMSOd6) δ : 8,41 (d, 1H) ; 7,58 (m, 2H) ; 7,41 (d, 1H) ; 7,13 (d, 1H) ; 6,87 (s, 1H) ; 4,87 (s, 2H) ; 4,30 (m, 4H) ; 3,67 (s, 3H) ; 1,47 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 226, on obtient le composé attendu sous forme d'un solide beige (rendement = 59 %).
F = 213°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXXIII, on obtient le composé attendu sous forme d'une huile jaune (rendement = 99 %).
1H RMN (300 MHz, DMSOd6) δ : 8,40 (d, 1H) ; 7,91 (d, 1H) ; 7,83 (dd, 1H) ; 7,40 (d, 1H) ; 6,93 (d, 1H) ; 6,87 (s, 1H) ; 4,89 (s, 2H) ; 4,62 (t, 2H) ; 3,67 (s, 3H) ; 3,20 (t, 2H) ; 1,47 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 228, on obtient le composé attendu sous forme d'un solide beige (rendement = 26 %).
F = 169°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXXIV, on obtient le composé attendu sous forme d'une huile brune (rendement = 99 %).
1H RMN (300 MHz, DMSOd6) δ : 8,40 (d, 1H) 7,64 (s, 2H) ; 7,40 (d, 1H) ; 7,38 (s, 1H) ; 6,89 (s, 1H) ; 4,90 (s, 2H) ; 3,66 (s, 3H) ; 2,31 (s, 6H) ; 1,45 (s, 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 230, on obtient le composé attendu sous forme d'un solide beige (rendement = 40 %).
F = 154°C. - En opérant de façon analogue à l'exemple 42, au départ du composé obtenu selon la préparation XXXV, on obtient le composé attendu sous forme d'une huile brune (rendement = 99 %).
1H RMN (300 MHz, DMSOd6) δ : 8,44 (d, 1H) ; 7,39 (d, 1H) ; 7,15 (dd, 1H) ; 6,98 (d, 1H) ; 6,82 (m, 2H) ; 4,87 (s, 2H) ; 4,25 (t, 2H) ; 3,66 (s, 3H) ; 3,26 (t, 2H) ; 2,83 (s, 3H) ; 1,45 (s 6H). - En opérant de façon analogue à l'exemple 43, au départ de l'ester obtenu selon l'exemple 232, on obtient le composé attendu sous forme d'un solide rose (rendement = 37 %).
F = 229°C. -
- a)- Ester éthylique de l'acide (2S)-2-(2-propynyloxy)propanoïque : ce composé est obtenu, avec un rendement de 24 %, par réaction du bromure de propargyle sur l'ester éthylique de l'acide (S)-(-)-lactique préalablement sodé par l'hydrure de sodium dans le THF (liquide incolore ; Eb = 70-73°C sous 13 hPa).
- b)- En opérant de façon analogue à l'exemple 1, au départ de l'ester obtenu au a) ci-dessus, on obtient le composé attendu sous forme d'une huile jaune (rendement = 19 %).
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 234, on obtient le composé attendu sous forme d'un solide rose (rendement = 33 %).
F = 154°C.
[α]D = -50 ° (c = 0,39 ; MeOH). - En opérant de façon analogue à l'exemple 234, au départ de l'ester méthylique de l'acide (R)-(+)-lactique, on obtient
- a)- Ester méthylique de l'acide (2R)-2-(2-propynyloxy)propanoïque : (liquide incolore ; Eb = 81-88°C sous pression atmosphérique).
- b)- Le composé attendu sous forme d'une huile jaune (rendement = 73 %).
- En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 236, on obtient le composé attendu sous forme d'un solide blanc (rendement = 58 %).
F = 150°C.
[α]D = +50 ° (c = 0,375 ; MeOH). - En opérant de façon analogue à l'exemple 234, au départ du composé obtenu selon la préparation VII, on obtient le composé attendu sous forme d'une huile jaune (rendement = 91 %).
1H RMN (300 MHz, DMSOd6) δ : 8,63 (d, 1H) ; 8,06 (dd, 2H) ; 7,84 (d, 1H) ; 7,74 (m, 1 H) ; 7,62 (m, 2H) ; 7,12 (s, 1H) ; 5,10 (d, 1H) ; 4,97 (d, 1H) ; 4,26 (q, 1H) ; 4,15 (q, 2H) ; 1,31 (d, 3H) ; 1,18 (t, 3H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 238, on obtient le composé attendu sous forme d'un solide beige (rendement = 60 %).
F = 142°C.
[α]D = -46 ° (c = 0,52 ; MeOH). - En opérant de façon analogue à l'exemple 236, au départ du composé obtenu selon la préparation VII, on obtient le composé attendu sous forme d'une huile jaune (rendement = 88 %).
1H RMN (300 MHz, DMSOd6) δ : 8,63 (d, 1H) ; 8,06 (d, 2H) ; 7,83 (d, 1H) ; 7,75 (m, 1H) ; 7,62 (t, 2H) ; 7,13 (s, 1H) ; 5,10 (d, 1H) ; 4,96 (d, 1H) ; 4,28 (q, 1H) ; 3,66 (s, 3H) ; 1,31 (d, 3H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 240, on obtient le composé attendu sous forme d'un solide beige (rendement = 78 %).
F = 140°C.
[α]D = +39 ° (c = 0,39 ; MeOH). - En opérant de façon analogue à l'exemple 1, au départ du composé obtenu selon la préparation XXXVI, on obtient le composé attendu sous forme d'un solide brun (rendement = 56 %).
F = 98-115°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 242, on obtient le composé attendu sous forme d'un solide jaune (rendement = 21 %).
F = 88-92°C. - En opérant de façon analogue à l'exemple 1, au départ du composé obtenu selon la préparation XXXVIII, on obtient le composé attendu sous forme d'un solide blanc (rendement = 63 %).
F = 145-150°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 244, on obtient le composé attendu sous forme d'un solide beige (rendement = 75 %).
F = 136-139°C. - En opérant de façon analogue à l'exemple 1, au départ du composé obtenu selon la préparationXL, on obtient le composé attendu sous forme d'un solide jaune (rendement = 86 %).
F = 113-114°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 246, on obtient le composé attendu sous forme d'un solide beige (rendement = 34 %).
F = 190-198°C. - En opérant de façon analogue à l'exemple 242, au départ de l'ester méthylique de l'acide 5-hexynoïque, on obtient le composé attendu sous forme d'un solide jaune (rendement = 92 %).
F = 91-94°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 248, on obtient le composé attendu sous forme d'un solide jaune (rendement = 38 %).
F = 172-180°C. - En opérant de façon analogue à l'exemple 248, au départ du composé obtenu selon la préparation XLI, on obtient le composé attendu sous forme d'un solide jaune (rendement = 76 %).
1H RMN (300 MHz, DMSOd6) δ : 9,65 (s, 1H) ; 8,97 (d, 1H) ; 8,29 (d, 1H) ; 8,20 (d, 1H) ; 7,85 (dd, 1H) ; 7,17 (d, 1H) ; 6,66 (s, 1H) ; 3,58 (s, 3H) ; 3,10 (t, 2H) ; 2,49 (s, 3H) ; 2,41 (t, 2H) ; 1,99 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 250, on obtient le composé attendu sous forme d'un solide violet (rendement = 14 %).
F = 67-70°C. - En opérant de façon analogue à l'exemple 248, au départ du composé obtenu selon la préparation XLII, on obtient le composé attendu sous forme d'un solide blanc (rendement = 57 %).
F = 119°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 252, on obtient le composé attendu sous forme d'un solide blanc (rendement = 73 %).
F = 181°C. - En opérant de façon analogue à l'exemple 248, au départ du composé obtenu selon la préparation XLIII, on obtient le composé attendu sous forme d'un solide marron (rendement = 72 %).
F = 133-141°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 254, on obtient le composé attendu sous forme d'un solide beige (rendement = 40 %).
F = 153-162°C. - En opérant de façon analogue à l'exemple 1, au départ de l'ester méthylique de l'acide heptynoïque, on obtient le composé attendu sous forme d'un solide blanc (rendement = 37 %).
F = 73°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 256, on obtient le composé attendu sous forme d'un solide beige (rendement = 69 %).
F = 113°C. - En opérant de façon analogue à l'exemple 256, au départ du composé obtenu selon la préparation XXXIV, on obtient le composé attendu sous forme d'un solide beige (rendement = 84 %).
F = 126°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 258, on obtient le composé attendu sous forme d'un solide blanc (rendement = 84 %).
F = 160°C. - En opérant de façon analogue à l'exemple 1, au départ de l'acide 2,2-diméthylhexynoïque, on obtient le composé attendu sous forme d'un solide beige (rendement = 14 %).
F = 197°C. - En opérant de façon analogue à l'exemple 1, au départ de l'acide 2,2-diméthylhexynoïque et du composé obtenu selon la préparation XLIV, on obtient le composé attendu sous forme d'un solide beige (rendement = 8 %).
F = 210°C. - On prépare une solution de 0,263 g (0,92 mM) du composé obtenu selon la préparation XLV dans 10 ml de DMF et on ajoute à 0°C, 73 mg (1,8 mM) d'hydrure de sodium en suspension à 60 % dans l'huile. Le mélange est agité pendant 15 mn à 0°C, puis on ajoute 0,302 g (1,4 mM) de chlorure de 4-(1-méthyléthyl)benzènesulfonamide. Le milieu réactionnel est agité pendant 60 heures à température ambiante puis versé sur un mélange de glace pilée et de chlorure d'ammonium, et extrait par de l'acétate d'éthyle. La phase organique obtenue est séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient ainsi le composé attendu sous forme d'un solide brun (rendement = 93 %).
F = 78°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 262, on obtient le composé attendu sous forme d'un solide vert clair (rendement = 50 %).
F = 144°C. - En opérant de façon analogue à l'exemple 262, au départ de chlorure de 4-chlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide blanc (rendement = 47 %).
F = 97°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 264, on obtient le composé attendu sous forme d'un solide vert clair (rendement = 37 %).
F = 176°C. - En opérant de façon analogue à l'exemple 262, au départ de chlorure de 2-chlorobenzènesulfonyle, on obtient le composé attendu sous forme d'un solide beige (rendement = 71 %).
F = 88°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 266, on obtient le composé attendu sous forme d'un solide vert clair (rendement = 50 %).
F = 171°C. - En opérant de façon analogue à l'exemple 262, au départ de chlorure de 3-(trifluorométhoxy)benzènesulfonyle, on obtient le composé attendu sous forme d'un solide ocre (rendement = 88 %).
F = 72°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 268, on obtient le composé attendu sous forme d'un solide beige (rendement = 27 %).
F = 164°C. - En opérant de façon analogue à l'exemple 52, au départ de l'ester obtenu selon la préparation V et du chlorure de 4-bromobenzènesulfonamide, on obtient le composé attendu sous forme d'un solide blanc (rendement = 97%).
F = 102 °C. - On place dans un tube réacteur adapté au chauffage par micro-ondes, en maintenant sous atmosphère d'argon, 1,5 mg de tris(benzylidèneacétone)-dipalladium, 2 mg de di(t-butyl)([1,1'-biphényl]2-yl)phosphine, 48 mg (0,22 mM) de phosphate de potassium, 75 mg ( 0,159 mM) du composé obtenu selon l'exemple 270 et 0,16 ml de DME. Ces composés sont mélangés et on ajoute 17 mg (0,19 mM) de morpholine et 0,32 ml de DME. Ce mélange réactionnel est chauffé sous micro ondes à 110 °C pendant 2 heures puis concentré sous pression réduite. Le résidu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (en gradient de 9/1 à 8/2 ; v/v). On obtient ainsi le composé attendu sous forme d'un solide blanc (rendement = 80%).
F = 110°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 271, on obtient le composé attendu sous forme d'un solide blanc (rendement = 55 %).
F = 176°C. - En opérant de façon analogue à l'exemple 271, au départ de pyrrolidine, on obtient le composé attendu sous forme d'un solide blanc (rendement = 63 %).
F= 121°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 273, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99 %).
F = 88 °C. - En opérant de façon analogue à l'exemple 271, au départ de diméthylamine en solution 2N dans le THF, on obtient le composé attendu sous forme d'un solide blanc (rendement = 35 %).
F = 188°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 275, on obtient le composé attendu sous forme d'un solide blanc (rendement = 99 %).
F = 76°C. - En opérant de façon analogue à l'exemple 52, au départ de l'ester obtenu selon la préparation V et du chlorure de 3-bromobenzènesulfonamide, on obtient le composé attendu sous forme d'un solide blanc (rendement = 97%).
F = 109°C. - En opérant de façon analogue à l'exemple 275, au départ de diméthylamine en solution 2N dans le THF et du dérivé bromé obtenu selon l'exemple 277, on obtient le composé attendu sous forme d'un solide beige (rendement = 6 %).
F = 96-97°C. - En opérant de façon analogue à l'exemple 52, au départ de l'ester obtenu selon la préparation V et du chlorure de 4-iodobenzènesulfonamide, on obtient le composé attendu sous forme d'un solide beige (rendement = 70 %).
F = 117-118°C. - Dans un tube-réacteur adapté pour chauffage sous micro-ondes, on prépare une solution de 249 mg (0,48 mM) du composé obtenu selon l'exemple 279 dans 2,5 ml de toluène et on ajoute 110 mg (0,096 mM) de tetrakis-(triphényl)phosphine, puis 0,15 ml de 2-(tributylstannyl)thiazole et 0,4 ml de N-méthylpyrrolidinone. Le mélange est ensuite chauffé à 100 °C par micro-ondes pendant 1 heure et 30 mn. Après refroidissement, on ajoute de l'eau et extrait par de l'éther diéthylique. La phase organique obtenue est lavée à l'eau, puis séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange éther de pétrole/éther diéthylique (6/4 ; v/v). Le composé purifié est cristallisé dans un mélange éther diéthylique et éther de pétrole. On obtient le composé attendu sous forme d'un solide jaune (rendement = 57 %).
F = 101 °C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 280, on obtient le composé attendu sous forme d'un solide blanc (rendement = 44 %).
F = 214-215°C. - En opérant de façon analogue à l'exemple 280, au départ du dérivé bromé obtenu selon l'exemple 277, on obtient le composé attendu sous forme d'un solide blanc (rendement = 32 %).
F = 82-86°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 282, on obtient le composé attendu sous forme d'un solide blanc (rendement = 68 %).
F = 187-188°C. - En opérant de façon analogue à l'exemple 282, au départ du dérivé bromé obtenu selon l'exemple 277 et du 5-(tributylstannyl)thiazole, on obtient le composé attendu sous forme d'un solide blanc (rendement = 71 %).
F = 147-148°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 284; on obtient le composé attendu sous forme d'un solide blanc (rendement = 45 %).
F = 157-160°C. - En opérant de façon analogue à l'exemple 282, au départ du dérivé bromé obtenu selon l'exemple 277 et du 4-(tributylstannyl)thiazole, on obtient le composé attendu sous forme d'un solide blanc (rendement = 38 %).
F = 147-148°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 286, on obtient le composé attendu sous forme d'un solide blanc (rendement = 4 %).
F = 185-186 °C. - En opérant de façon analogue à l'exemple 280, au départ du dérivé bromé obtenu selon l'exemple 270 et de la 2-(tributylstannyl)pyridine, on obtient le composé attendu sous forme d'un solide orange (rendement = 61 %).
F = 123-124°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 288, on obtient le composé attendu sous forme d'un solide beige (rendement = 40 %).
F = 214-215°C. - Dans un tube-réacteur adapté pour chauffage sous micro-ondes, on prépare un mélange de 300 mg (0,63 mM) du composé obtenu selon l'exemple 270, 98 mg (0,80 mM) d'acide 3-pyridineboronique, 0,9 ml d'une solution 2M de carbonate de potassium dans 5 ml de DME et on ajoute 6 mg de PdCl2dppf. Le mélange est ensuite chauffé à 120°C par micro-ondes pendant 1 heure. Après refroidissement, on ajoute de l'eau et extrait par de l'acétate d'éthyle. La phase organique obtenue est lavée à l'eau, puis séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (80/20 puis 70/30 ; v/v). On obtient ainsi le composé attendu sous forme d'une huile incolore (rendement = 37 %).
1H RMN (300 MHz, DMSOd6) δ : 8,90 (d, 1H) ; 8,63 (dd, 1H) ; 8,47 (d, 1H) ; 8,11 (m, 1H) ; 7,97 (m, 4H) ; 7,51 (m, 1H) ; 7,41 (d, 1H) ; 6,79 (s, 1H) ; 3,58 (s, 3H) ; 3,10 (t, 2H) ; 2,49 (s, 3H) ; 2,46 (t, 2H) ; 1,99 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 290, on obtient le composé attendu sous forme d'un solide blanc (rendement = 92 %).
F = 141 °C. - En opérant de façon analogue à l'exemple 290, au départ de l'acide 4-pyridineboronique, on obtient le composé attendu sous forme d'un solide blanc (rendement = 70 %).
F = 215°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 292, on obtient le composé attendu sous forme d'un solide blanc (rendement = 77 %).
F = 174°C. - En opérant de façon analogue à l'exemple 3, au départ de l'ester obtenu selon la préparation XLVI, on obtient le produit attendu sous forme d'un solide jaune (rendement = 88 %).
F = 129-131°C. - On prépare une solution de 0,21 g (0,46 mM) du composé obtenu selon l'exemple 294 dans 2 ml de pyridine et on ajoute, à température ambiante, 0,323 g (4,37 mM) d'hydrogénosulfure de sodium monohydraté en suspension dans 2 ml d'éthylèneglycol, puis 1 ml de pyridine. Le mélange est agité pendant 30 mn à température ambiante, puis versé sur un mélange d'eau et de glace. Le mélange est amené à pH 2 par ajout d'acide chlorhydrique dilué et extrait par de l'acétate d'éthyle. La phase organique obtenue est lavée par une solution d'acide chlorhydrique N, puis à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (90/10 puis 75/25 ; v/v). On obtient ainsi 160 mg de l'ester méthylique de l'acide 5-chloro-1-[(4-mercapto-3-nitrophényl)sulfonyl]-1H-pyrrolo[3,2-b]pyridine-2-butanoïque (huile jaune). Ce composé est remis en solution dans 4 ml d'acide acétique et on ajoute, sous agitation et à température ambiante, 99 mg (1,7 mM) de fer en poudre. Le mélange réactionnel est agité à 70 °C pendant 2 heures puis concentré sous pression réduite. Le résidu d'évaporation est repris dans de l'eau et de l'acétate d'éthyle. La phase aqueuse est séparée et à nouveau extraite par de l'acétate d'éthyle. Les phases organiques rassemblées sont lavées à l'eau, par une solution de carbonate de sodium, puis par de la saumure, séchées sur sulfate de magnésium et concentrées sous pression réduite. On obtient ainsi 150 mg de l'ester méthylique de l'acide 1-[(3-amino-4-mercaptophényl)sulfonyl]-5-chloro-1H-pyrrolo[3,2-b]pyridine-2-butanoïque (mousse orange, non purifié). Ce produit est repris dans 3 ml d'acide formique et on ajoute sous agitation, 80 mg de poudre de zinc. Le mélange réactionnel est agité pendant 3 heures à 100°C, puis refroidi et versé sur de l'eau. Cette phase aqueuse est amenée à pH 4 par ajout d'une solution de soude N et extraite par de l'acétate d'éthyle. La phase organique obtenue est lavée par une solution de bicarbonate de sodium, par une solution de soude N, puis par de l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (95/5 puis 80/20 ; v/v). On obtient ainsi le composé attendu sous forme d'une huile incolore (rendement = 47 %).
1H RMN (500 MHz, DMSOd6) δ : 9,62 (s, 1H) ; 8,61 (s, 1H) ; 8,53 (d, 1H) ; 8,44 (d, 1H) ; 7,90 (dd, 1H) ; 7,40 (d, 1H) ; 6,78 (s, 1H) ; 3,59 (s, 3H) ; 3,13 (t, 2H) ; 2,46 (t, 2H) ; 1,99 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 295, on obtient le composé attendu sous forme d'un solide blanc (rendement = 24 %).
F = 202-206°C. - On prépare un mélange de 400 mg (0,874 mM) du composé obtenu selon l'exemple 294 dans 4 ml de dioxanne et on ajoute doucement, sous agitation, 0,31 ml d'ammoniaque à 32 %. Le mélange réactionnel est maintenu sous agitation pendant une heure, à température ambiante, puis on ajoute 20 ml d'acétate d'éthyle. Cette phase organique est lavée à l'eau puis avec de la saumure, séchée sur sulfate de magnésium et concentrée sous pression réduite. On obtient 375 mg du composé attendu sous forme d'un solide jaune (rendement = 95 %).
F = 154-156 °C. - On prépare une solution de 365 mg (0,806 mM) du composé obtenu selon l'exemple 297 dans 5 ml d'acide acétique et on ajoute, sous agitation et à température ambiante, 225 mg (4,03 mM) de fer en poudre. Le mélange réactionnel est agité à 70°C pendant 3 heures puis concentré sous pression réduite. Le résidu d'évaporation est repris dans de l'eau et de l'acétate d'éthyle. La phase aqueuse est séparée et à nouveau extraite par de l'acétate d'éthyle. Les phases organiques rassemblées sont lavées à l'eau, par une solution de carbonate de sodium, puis par de la saumure, séchées sur sulfate de magnésium et concentrées sous pression réduite. On obtient ainsi 313 mg du composé attendu sous forme d'un solide jaune (rendement = 92 %).
F = 162-164°C. - On prépare un mélange de 150 mg (0,355 mM) du composé obtenu selon l'exemple 298 dans 1,25 ml d'acétonitrile et on ajoute, sous agitation, 0,11 ml (0,95 mM) de glyoxal. Le mélange réactionnel est maintenu sous agitation pendant 14 heures, à 50°C, puis concentré sous pression réduite et repris dans 10 ml d'acétate d'éthyle. Cette phase organique est lavée à l'eau puis avec de la saumure, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (95/5 puis 80/20 ; v/v). On obtient ainsi le composé attendu sous forme d'un solide jaune (rendement = 58 %).
1H RMN (250 MHz, DMSO) δ : 9,12 (m, 2H) ; 8,65 (d, 1H) ; 8,53 (d, 1H) ; 8,28 (d, 1H) ; 8,09 (dd, 1H) ; 7,41 (d, 1H) ; 6,81 (s, 1H) ; 3,56 (s, 3H) ; 3,12 (t, 2H) ; 2,45 (t, 2H) ; 1,98 (quin, 2H). - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 299, on obtient le composé attendu sous forme d'un solide beige (rendement = 31 %).
F = 103-106°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 104, on obtient le composé attendu sous forme d'un solide beige (rendement = 37 %).
F = 190°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 66, on obtient le composé attendu sous forme d'un solide vert (rendement = 19 %).
F = 79°C. - En opérant de façon analogue à l'exemple 3, au départ de l'ester obtenu selon la préparation XLVII, on obtient le composé attendu sous forme d'un solide marron (rendement = 70 %).
F = 112°C. - On prépare une solution de 253 mg (0,56 mM) du composé obtenu selon l'exemple 303 dans 17 ml d'acide acétique et on ajoute, sous agitation et à température ambiante, 364 mg (5,6 mM) de zinc en poudre. Le mélange réactionnel est agité à doux reflux pendant 7 heures puis refroidi et filtré sur filtre Whatman. Le filtrat est concentré sous pression réduite. Le solide jaune obtenu (ester méthylique de l'acide 5-chloro-1-[(2,3-diaminophényl)sulfonyl]-1H-pyrrolo[3,2-b]pyridine-2-butanoïque) est repris dans 25 ml de méthanol et on ajoute 242 mg (1,7 mM) de glyoxal, 0,025 ml d'acide acétique et 46 mg (0,56 mM) d'acétate de sodium. Le mélange réactionnel est chauffé à reflux pendant 3 heures et 30 mn, puis refroidi et dilué avec de l'acétate d'éthyle. La phase organique est lavée à l'eau, puis par de la saumure, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange cyclohexane/acétate d'éthyle (50/50 ; v/v). On obtient ainsi le composé attendu sous forme d'un solide jaune (rendement = 73 %).
F = 71 °C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 304, on obtient le composé attendu sous forme d'un solide jaune (rendement = 88 %).
F = 74°C. - En opérant de façon analogue à l'exemple 277, au départ du chlorure de 4-bromo-2-chlorobenzènesulfonamide, on obtient le composé attendu sous forme d'un solide jaune pâle (rendement = 87 %).
1H RMN (300 MHz, CDCl3) δ : 8,17 (d, 1H) ; 7,85 (d, 1H) ; 7,66 (d, 1H) ; 7,60 (dd, 1H) ; 7, 18 (d, 1H) ; 6,59 (s, 1H) ; 3,67 (s, 3H) ; 2,89 (t, 2H) ; 2,39 (t, 2H) ; 2,02 (quin, 2H). - En opérant de façon analogue à l'exemple 275, au départ du composé obtenu selon l'exemple 306, on obtient le composé attendu sous forme d'un solide blanc (rendement = 36 %).
F = 123-124°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 307, on obtient le composé attendu sous forme d'un solide blanc (rendement = 67 %).
F = 208°C. - En opérant de façon analogue à l'exemple 277, au départ du chlorure de 2-chloro-4-méthylbenzènesulfonamide, on obtient le composé attendu sous forme d'un solide blanc (rendement = 74 %).
F = 88-89°C. - En opérant de façon analogue à l'exemple 2, au départ de l'ester obtenu selon l'exemple 309, on obtient le composé attendu sous forme d'un solide blanc (rendement = 82 %).
F = 168-169°C. - Les composés selon l'invention décrits ci-dessus ont été reportés dans le tableau suivant:
TABLEAU I 
Ex R1 X(*) ls R3 R4 n Ar R 1 5-Cl H H 1 
CH3 2 5-Cl ls H H 1 
H 3 5-Cl ls H H 2 
CH3 4 5-Cl ls H H 2 
H 5 5-Cl O CH3 H 1 
C2H5 6 5-Cl O CH3 H 1 
H 7 5-Cl O CH3 CH3 1 
CH3 8 5-Cl O CH3 CH3 1 
H 9 5-Cl ls H H 2 
CH3 10 5-Cl ls H H 2 
H 11 5-Cl ls CH3 CH3 1 
CH3 12 5-Cl ls CH3 CH3 1 
H 13 5-CF3 O CH3 H 1 
C2H5 14 5-CF3 O CH3 H 1 
H 15 5-CF3 O CH3 CH3 1 
CH3 16 5-CF3 O CH3 CH3 1 
H 17 5-CF3 ls H H 1 
CH3 18 5-CF3 ls H H 1 
H 19 5-CF3 ls H H 2 
CH3 20 5-CF3 ls H H 2 
H 21 5-Cl ls H H 2 
CH3 22 5-Cl ls H H 2 
H 23 5-Cl ls H H 2 
CH3 24 5-Cl ls H H 2 
H 25 5-Cl ls H H 2 
CH3 26 5-Cl ls H H 2 
H 27 5-Cl ls H H 2 
CH3 28 5-Cl ls H H 2 
H 29 5-Cl ls H H 2 
CH3 30 5-Cl ls H H 2 
H 31 5-Cl ls H H 2 
CH3 32 5-Cl ls H H 2 
H 33 5-Cl ls H H 1 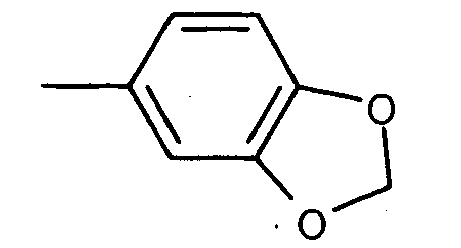
CH3 34 5-Cl ls H H 1 
H 35 5-Cl ls H H 1 
CH3 36 5-Cl ls H H 1 
H 37 5-Cl ls H H 1 
Na 38 5-Cl O CH3 H 1 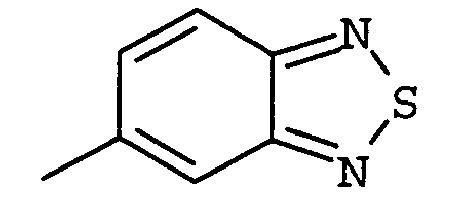
C2H5 39 5-Cl O CH3 H 1 
H 40 5-Cl O CH3 H 1 
C2H5 41 5-Cl O CH3 H 1 
H 42 5-Cl O CH3 CH3 1 
CH3 43 5-Cl O CH3 CH3 1 
H 44 5-Cl O CH3 H 1 
C2H5 45 5-Cl O CH3 H 1 
H 46 5-Cl O CH3 H 1 
C2H5 47 5-Cl O CH3 H 1 
H 48 5-CF3 O CH3 CH3 1 
CH3 49 5-CF3 O CH3 CH3 1 
H 50 5-Cl O CH3 H 1 
C2H5 51 5-Cl O CH3 H 1 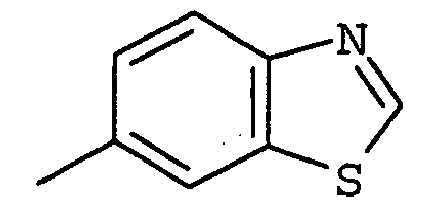
H 52 5-CF3 O CH3 H 1 
C2H5 53 5-CF3 O CH3 H 1 
H 54 5-Cl ls H H 1 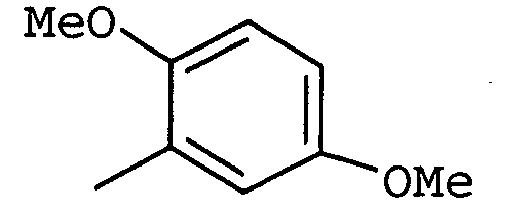
CH3 55 5-Cl ls H H 1 
H 56 5-Cl ls H H 1 
CH3 57 5-Cl ls H H 1 
H 58 5-Cl ls H H 1 
CH3 59 5-Cl ls H H 1 
H 60 5-Cl ls H H 1 
CH3 61 5-Cl ls H H 1 
H 62 5-Cl ls H H 1 
CH3 63 5-Cl ls H H 1 
H 64 5-Cl ls H H 1 
CH3 65 5-Cl ls H H 1 
H 66 5-Cl ls H H 1 
CH3 67 5-Cl ls H H 1 
H 68 5-Cl ls H H 1 
CH3 69 5-Cl ls H H 1 
H 70 5-CF3 ls H H 1 
CH3 71 5-CF3 ls H H 1 
H 72 5-CF3 ls H H 1 
CH3 73 5-CF3 ls H H 1 
H 74 5-CF3 ls H H 1 
CH3 75 5-CF3 ls H H 1 
H 76 5-Cl ls H H 2 
CH3 77 5-Cl ls H H 2 
H 78 5-Cl ls H H 2 
CH3 79 5-Cl ls H H 2 
H 80 5-Cl ls H H 2 
CH3 81 5-Cl ls H H 2 
H 82 5-Cl ls H H 2 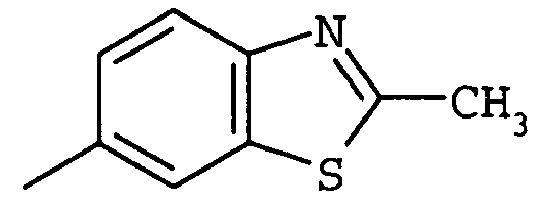
CH3 83 5-Cl ls H H 2 
H 84 5-Cl ls H H 2 
CH3 85 5-Cl ls H H 2 
H 86 5-Cl ls H H 2 
CH3 87 5-Cl ls H H 2 
H 88 5-Cl ls H H 2 
CH3 89 5-Cl ls H H 2 
H 90 5-Cl ls H H 2 
CH3 91 5-Cl ls H H 2 
H 92 5-Cl ls H H 2 
CH3 93 5-Cl ls H H 2 
H 94 5-Cl ls H H 2 
CH3 95 5-Cl ls H H 2 
H 96 5-Cl ls H H 2 
CH3 97 5-Cl ls H H 2 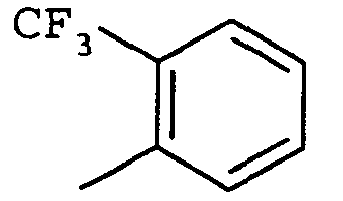
H 98 5-Cl ls H H 2 
CH3 99 5-Cl ls H H 2 
H 100 5-Cl ls H H 2 
CH3 101 5-Cl ls H H 2 
H 102 5-Cl ls H H 2 
CH3 103 5-Cl ls H H 2 
H 104 5-Cl ls H H 2 
CH3 105 5-Cl ls H H 2 
H 106 5-Cl ls H H 2 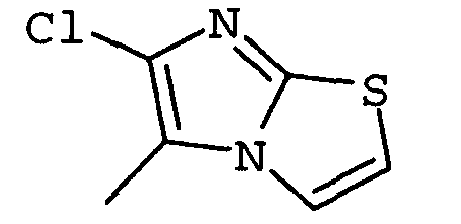
CH3 107 5-Cl ls H H 2 
H 108 5-Cl ls H H 2 
CH3 109 5-Cl ls H H 2 
H 110 5-Cl ls H H 2 
CH3 111 5-Cl ls H H 2 
H 112 5-Cl ls H H 2 
CH3 113 5-Cl ls H H 2 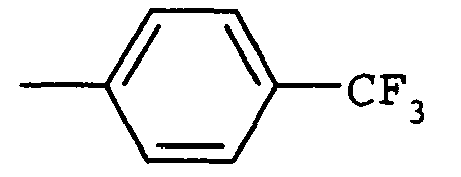
H 114 5-Cl ls H H 2 
CH3 115 5-Cl ls H H 2 
H 116 5-Cl ls H H 2 
CH3 117 5-Cl ls H H 2 
H 118 5-Cl ls H H 2 
CH3 119 5-Cl ls H H 2 
H 120 5-Cl ls H H 2 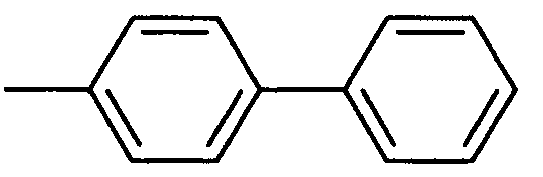
CH3 121 5-Cl ls H H 2 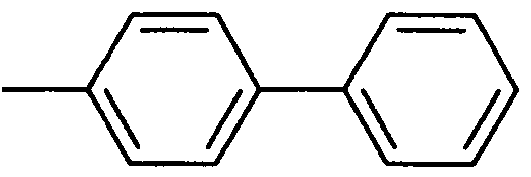
H 122 5-Cl ls H H 2 
CH3 123 5-Cl ls H H 2 
H 124 5-Cl ls H H 2 
CH3 125 5-Cl ls H H 2 
H 126 5-Cl ls H H 2 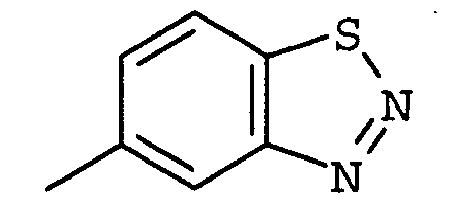
CH3 127 5-Cl ls H H 2 
H 128 5-Cl ls H H 2 
CH3 129 5-Cl ls H H 2 
H 130 5-Cl ls H H 2 
CH3 131 5-Cl ls H H 2 
H 132 5-Cl ls H H 2 
CH3 133 5-Cl ls H H 2 
H 134 5-Cl ls H H 2 
CH3 135 5-Cl ls H H 2 
H 136 5-Cl ls H H 2 
CH3 137 5-Cl ls H H 2 
H 138 5-Cl ls H H 2 
CH3 139 5-Cl ls H H 2 
H 140 5-Cl ls H H 2 
CH3 141 5-Cl ls H H 2 
H 142 5-Cl ls H H 2 
CH3 143 5-Cl ls H H 2 
H 144 5-Cl ls H H 2 
CH3 145 5-Cl ls H H 2 
H 146 5-Cl ls H H 2 
CH3 147 5-Cl ls H H 2 
H 148 5-Cl ls H H 2 
CH3 149 5-Cl ls H H 2 
H 150 5-Cl ls H H 2 
CH3 151 5-Cl ls H H 2 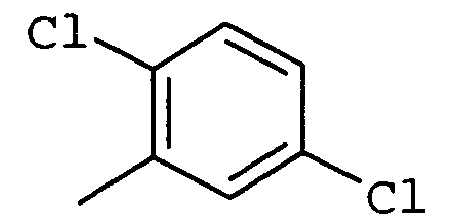
H 152 5-Cl ls H H 2 
CH3 153 5-Cl ls H H 2 
H 154 5-Cl ls H H 2 
CH3 155 5-Cl ls H H 2 
H 156 5-Cl ls H H 2 
CH3 157 5-Cl ls H H 2 
H 158 5-Cl ls H H 2 
CH3 159 5-Cl ls H H 2 
H 160 5-Cl ls H H 2 
CH3 161 5-Cl ls H H 2 
H 162 5-Cl ls H H 2 
CH3 163 5-Cl ls H H 2 
H 164 5-Cl ls H H 2 
CH3 165 5-Cl ls H H 2 
H 166 5-Cl ls H H 2 
CH3 167 5-Cl ls H H 2 
H 168 5-Cl ls H H 2 
CH3 169 5-Cl ls H H 2 
H 170 5-Cl ls H H 2 
CH3 171 5-Cl ls H H 2 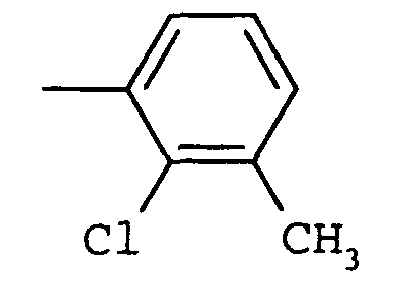
H 172 5-Cl ls H H 2 
CH3 173 5-Cl ls H H 2 
H 174 5-Cl ls H H 2 
CH3 175 5-Cl ls H H 2 
H 176 5-Cl ls H H 2 
CH3 177 5-Cl ls H H 2 
H 178 5-Cl ls H H 2 
CH3 179 5-Cl ls H H 2 
H 180 5-Cl ls H H 2 
CH3 181 5-Cl ls H H 2 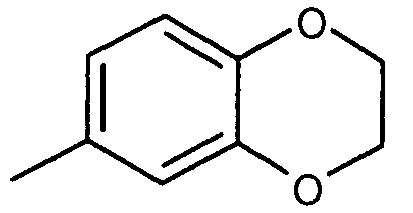
H 182 5-Cl ls H H 2 
CH3 183 5-Cl ls H H 2 
H 184 5-Cl ls H H 2 
CH3 185 5-Cl ls H H 2 
H 186 5-Cl ls H H 2 
CH3 187 5-Cl ls H H 2 
H 188 5-CF3 ls H H 2 
CH3 189 5-CF3 ls H H 2 
H 190 5-Cl ls H H 2 
CH3 191 5-Cl ls H H 2 
H 192 5-Cl ls H H 2 
CH3 193 5-Cl ls H H 2 
H 194 5-Cl ls H H 2 
CH3 195 5-Cl ls H H 2 
H 196 5-Cl ls H H 2 
CH3 197 5-Cl ls H H 2 
H 198 5-CF3 ls H H 2 
CH3 199 5-CF3 ls H H 2 
H 200 5-CF3 ls H H 2 
CH3 201 5-CF3 ls H H 2 
H 202 5-CF3 ls H H 2 
CH3 203 5-CF3 ls H H 2 
H 204 5-CF3 ls H H 2 
CH3 205 5-CF3 ls H H 2 
H 206 5-CF3 ls H H 2 
CH3 207 5-CF3 ls H H 2 
H 208 5-Cl ls H H 3 
CH3 209 5-Cl ls H H 3 
H 210 5-Cl O CH3 CH3 1 
CH3 211 5-Cl O CH3 CH3 1 
H 212 5-Cl O CH3 CH3 1 
CH3 213 5-Cl O CH3 CH3 1 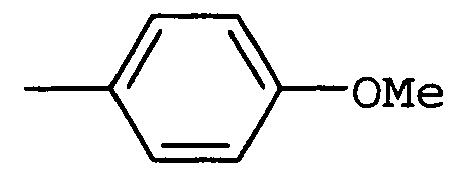
H 214 5-Cl O CH3 CH3 1 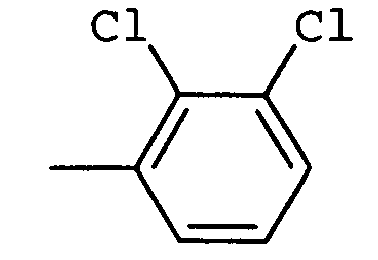
CH3 215 5-Cl O CH3 CH3 1 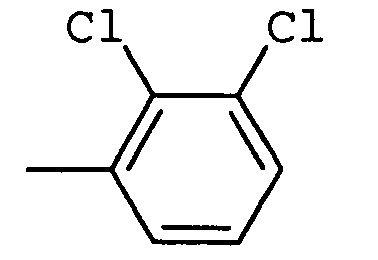
H 216 5-Cl O CH3 CH3 1 
CH3 217 5-Cl O CH3 CH3 1 
H 218 5-Cl O CH3 CH3 1 
CH3 219 5-Cl O CH3 CH3 1 
H 220 5-Cl O CH3 CH3 1 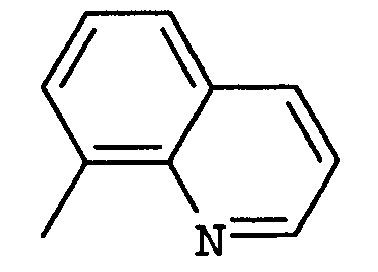
CH3 221 5-Cl O CH3 CH3 1 
H 222 5-Cl O CH3 CH3 1 
CH3 223 5-Cl O CH3 CH3 1 
H 224 5-Cl O CH3 CH3 1 
CH3 225 5-Cl O CH3 CH3 1 
H 226 5-Cl O CH3 CH3 1 
CH3 227 5-Cl O CH3 CH3 1 
H 228 5-Cl O CH3 CH3 1 
CH3 229 5-Cl O CH3 CH3 1 
H 230 5-Cl O CH3 CH3 1 
CH3 231 5-Cl O CH3 CH3 1 
H 232 5-Cl O CH3 CH3 1 
CH3 233 5-Cl O CH3 CH3 1 
H 234 5-Cl O CH3 (S) H 1 
C2H5 235 5-Cl O CH3 (S) H 1 
H 236 5-Cl O CH3 (R) H 1 
CH3 237 5-Cl O CH3 (R) H 1 
H 238 5-CF3 O CH3 (S) H 1 
C2H5 239 5-CF3 O CH3 (S) H 1 
H 240 5-CF3 O CH3 (R) H 1 
CH3 241 5-CF3 O CH3 (R) H 1 
H 242 5-CH3 ls H H 1 
CH3 243 5-CH3 ls H H 1 
H 244 5-OMe ls H H 1 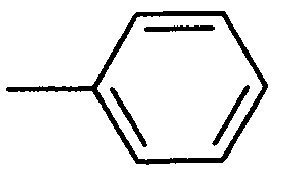
CH3 245 5-OMe ls H H 1 
H 246 5-OMe ls H H 2 
CH3 247 5-OMe ls H H 2 
H 248 5-CH3 ls H H 2 
CH3 249 5-CH3 ls H H 2 
H 250 5-CH3 ls H H 2 
CH3 251 5-CH3 ls H H 2 
H 252 5-Cl ls H H 2 
CH3 253 5-Cl ls H H 2 
H 254 5-Cl ls H H 2 
CH3 H 255 5-Cl ls H H 2 
256 5-Cl ls H H 3 
CH3 257 5-Cl ls H H 3 
H 258 5-Cl ls H H 3 
CH3 259 5-Cl ls H H 3 
H 260 5-Cl ls CH3 CH3 2 
H 261 5-Cl ls CH3 CH3 2 
H 262 5-CF3 ls H H 2 
CH3 263 5-CF3 ls H H 2 
H 264 5-CF3 ls H H 2 
CH3 265 5-CF3 ls H H 2 
H 266 5-CF3 ls H H 2 
CH3 267 5-CF3 ls H H 2 
H 268 5-CF3 ls H H 2 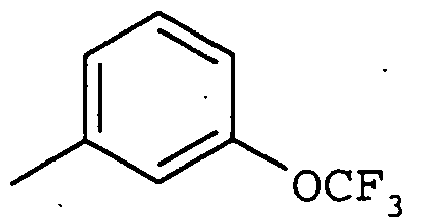
CH3 269 5-CF3 ls H H 2 
H 270 5-Cl ls H H 2 
CH3 271 5-Cl ls H H 2 
CH3 272 5-Cl ls H H 2 
H 273 5-Cl ls H H 2 
CH3 274 5-Cl ls H H 2 
H 275 5-Cl ls H H 2 
CH3 276 5-Cl ls H H 2 
H 277 5-Cl ls H H 2 
CH3 278 5-Cl ls H H 2 
CH3 279 5-Cl ls H H 2 
CH3 280 5-Cl ls H H 2 
CH3 281 5-Cl ls H H 2 
H 282 5-Cl ls H H 2 
CH3 283 5-Cl ls H H 2 
H 284 5-Cl ls H H 2 
CH3 285 5-Cl ls H H 2 
H 286 5-Cl ls H H 2 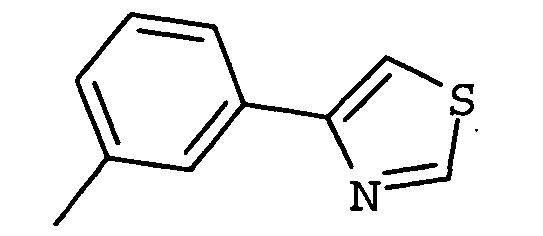
CH3 287 5-Cl ls H H 2 
H 288 5-Cl ls H H 2 
CH3 289 5-Cl ls H H 2 
H 290 5-Cl ls H H 2 
CH3 291 5-Cl ls H H 2 
H 292 5-Cl ls H H 2 
CH3 293 5-Cl ls H H 2 
H 294 5-Cl ls H H 2 
CH3 295 5-Cl ls H H 2 
CH3 296 5-Cl ls H H 2 
H 297 5-Cl ls H H 2 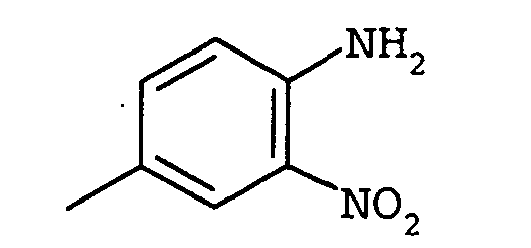
CH3 298 5-Cl ls H H 2 
CH3 299 5-Cl ls H H 2 
CH3 300 5-Cl ls H H 2 
H 301 5-Cl ls H H 2 
H 302 5-Cl ls H H 1 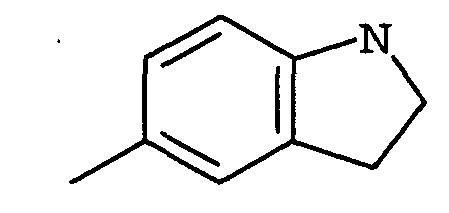
H 303 5-Cl ls H H 2 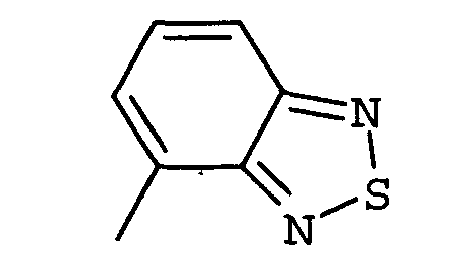
CH3 304 5-Cl ls H H 2 
CH3 305 5-Cl ls H H 2 
H 306 5-Cl ls H H 2 
CH3 307 5-Cl ls H H 2 
CH3 308 5-Cl ls H H 2 
H 309 5-Cl ls H H 2 
CH3 310 5-Cl ls H H 2 
H * « ls » signifie : liaison simple et Ac représente le groupe acétyle - Les composés de l'invention ont été soumis à des tests biologiques de façon à évaluer leur potentiel à traiter ou prévenir certaines pathologies. Dans un premier temps, on a mesuré l'aptitude des composés à se comporter en activateur des récepteurs nucléaires PPAR.
- Un test de transactivation est utilisé comme test de screening primaire. Des cellules Cos-7 sont transfectées avec un plasmide exprimant une chimère d'un récepteur murin ou humain PPAR-Gal4 (récepteur PPARα-Gal4 ou PPARδ-Gal4 ou PPARγ-Gal4) et d'un plasmide rapporteur 5Gal4pGL3 TK Luc. Les transfections sont réalisées à l'aide d'un agent chimique (Jet PEI).
- Les cellules transfectées sont distribuées dans des plaques 384 puits et laissées au repos pendant 24 heures.
- Au temps 24 heures le milieu de culture est changé. Les produits à tester sont ajoutés (concentration finale comprise entre 10-4 et 3.10-10 M) dans le milieu de culture. Après une nuit d'incubation, l'expression de luciférase est mesurée après addition de « SteadyGlo » selon les instructions du fabricant (Promega). L'acide fénofibrique à 10-5 M (PPARα agoniste), le GW501516 à 10-8 M (PPARδ agoniste) et la rosiglitazone à 10-6 M (PPARγ agoniste) sont utilisés comme références.
- Les résultats sont exprimés en taux d'induction (nombre de fois) comparativement au niveau basal en pourcentage d'activité de la référence adéquate (référence = 100 %). Les courbes effet-concentration et les EC50 sont calculées à l'aide du logiciel Assay Explorer (MDL).
- Les composés selon l'invention présentent un taux d'induction allant jusqu'à 319 % (PPARα), 151 % (PPARδ) et 114 % (PPARγ). Les composés selon l'invention présentent une EC 50 comprise entre 4 nM et 1500 nM.
- Une seconde série de tests a été pratiquée avec les composés selon l'invention, dans le but de confirmer l'activité déduite de leur affinité pour les récepteurs précédemment cités. Ce test consiste en une mesure de la β-oxydation sur cellules d'origine hépatique humaine HuH7 et cellules d'origine musculaire murine C2C12 après différenciation en myotubes.
- Les cellules sont ensemencées dans des boîtes de Pétri comportant un puits central. Les produits sont ajoutés dans le milieu de culture et incubés pendant 48 heures à différentes concentrations. Après 22 heures d'incubation, de l'oléate radiomarqué au C14 (oléate 1-C14) est ajouté dans le milieu de culture. La réaction de β-oxydation est arrêtée 2 heures plus tard par addition d'acide perchlorique à 40 %.
- Le CO2 dégagé au cours de l'oxydation de l'oléate est piégé par une solution de KOH puis compté.
- Chaque essai est réalisé trois fois.
- Les résultats sont exprimés en % de variation par rapport aux boîtes contrôles (boîtes sans composés).
- Suivant cet essai, les composés selon l'invention augmentent la β-oxydation jusqu'à + 145 % à une concentration de 10 µM sur cellules HuH7. La β-oxydation est également augmentée de 70 % en présence, par exemple, du composé selon l'exemple 10 utilisé à une concentration de 10 µM lors d'un essai sur cellules C2C12.
- Certains composés selon l'invention ont été testés sur un modèle de souris db/db afin de confirmer leur potentiel de principe actif. Le protocole de l'essai est le suivant :
- Des souris mâles C57BL/Ks-db homozygotes (souris db/db), âgées de 11-13 semaines à l'initiation des études, sont réparties par groupe de 9-10 animaux. Les produits sont administrés par voie orale, 1 fois par jour pendant 5 jours. Un groupe de souris reçoit le véhicule seul (solution de méthylcellulose à 0,5 ou 1 %). Un prélèvement sanguin est réalisé au sinus rétro-orbitaire avant traitement et 4 heures après le dernier gavage.
- Après centrifugation, le sérum est collecté et les taux de cholestérol, triglycérides et glucose sont mesurés à l'aide d'un analyseur multiparamétrique avec des kits commerciaux.
- Les résultats sont exprimés en % de variation au jour final par rapport au groupe témoin. A titre d'exemple, quelques résultats obtenus avec les composés selon l'invention sont reportés dans le tableau suivant, en comparaison avec le fénofibrate ou la rosiglitazone :
-
Composé Dose (mg/kg) Glucose Triglycérides Cholestérol Fénofibrate 100 -9 -7 +32 Rosiglitazone 3 -41 -52 -30 Ex 2 10 -36 -32 +41 Ex 20 10 -72 -65 +13 Ex 4 10 -57 -45 +4 Ex 293 10 -24 -15 +16 Ex 259 10 -51 -16 +32 - Ces résultats, qui sont en accord avec les modifications attendues d'activateurs des récepteurs nucléaires PPAR, confirment l'intérêt des composés selon l'invention pour leur utilisation en tant que principes actifs de médicaments à usage humain destinés à la prévention ou au traitement des hypertriglycéridémies, des hypercholestérolémies, de l'obésité et, d'une façon plus générale, au rétablissement de paramètres normaux lors d'une perturbation du métabolisme lipidique et glucidique. Les composés selon l'invention trouvent encore leur utilité dans le cas du traitement de la dysfonction endothéliale, de maladies inflammatoires ou de neurodégénérescences.
- L'invention concerne également les compositions pharmaceutiques destinées à la prévention ou au traitement des maladies précédemment citées lorsqu'elles contiennent en tant que principe actif au moins l'un des composés de formule I selon l'invention.
- Ces compositions pharmaceutiques peuvent être préparées de façon classique, à l'aide d'excipients pharmaceutiquement acceptables afin d'obtenir des formes administrables de préférence par voie orale, par exemple des comprimés ou des gélules.
- De façon pratique, en cas d'administration du composé par voie orale, la posologie quotidienne chez l'homme sera de préférence comprise entre 5 et 500 mg.
Claims (10)
- Nouveau dérivé de pyrrolopyridine caractérisé en ce qu'il est choisi parmi :i) les composés de formule :
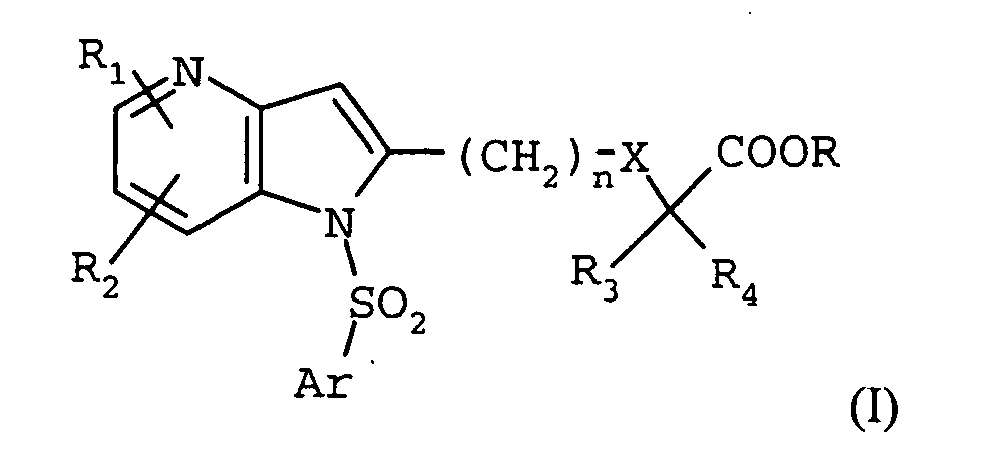 R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome d'halogène, un groupe alkyle en C1-C3, alcoxy en C1-C4 ou un groupe CF3,R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4,R représente un atome d'hydrogène ou un groupe alkyle en C1-C3,n= 1, 2 ou 3,X représente une liaison simple ou un atome d'oxygène,Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, quinolinyle, isoquinolinyle, 1,2,3,4-tetrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,ii) leurs sels pharmaceutiquement acceptables.
- Composé selon la revendication 1, caractérisé en ce que Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyridinyle, biphényle, naphtyle, quinolinyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle.
- Composé selon l'une des revendications 1 ou 2, caractérisé en ce que R1 représente un atome de chlore ou un groupe trifluorométhyle.
- Composé selon l'une des revendications 1 à 3, pour son utilisation en tant que substance pharmacologiquement active.
- Utilisation d'un composé selon l'une des revendications 1 à 3, pour la fabrication d'un médicament destiné à traiter les hypertriglycéridémies, les hyperlipidémies, les hypercholestérolémies, les dyslipidémies, l'insulino-résistance, le diabète et l'obésité.
- Utilisation d'un composé selon l'une des revendications 1 à 3, pour la fabrication d'un médicament destiné à traiter la dysfonction endothéliale.
- Utilisation d'un composé selon l'une des revendications 1 à 3, pour la fabrication d'un médicament destiné au traitement des maladies cardiovasculaires, des maladies inflammatoires et des neurodégénérescences comme notamment la maladie d'Alzheimer ou la maladie de Parkinson.
- Composition pharmaceutique caractérisée en ce qu'elle contient au moins un composé selon l'une des revendications 1 à 3 en tant que substance active.
- Procédé de préparation d'un composé selon la revendication 1, caractérisé en ce qu'il comprend les étapes consistant à :a) effectuer une réaction d'halogénation, préférentiellement une iodation, d'une aminopyridine de formule
 R1 et R2 représentent chacun indépendamment un atome d'hydrogène, un atome de fluor de brome ou de chlore ou un groupe alkyle en C1-C4, alcoxy en C1-C4 ou trifluorométhyle, à l'aide d'un agent halogénant, tel que par exemple l'iode en présence de sulfate d'argent ou le dichloroiodate de benzyltriméthylammonium, dans un solvant, à température ambiante, pendant 5 à 24 heures pour obtenir le composé de formuledans laquelle :
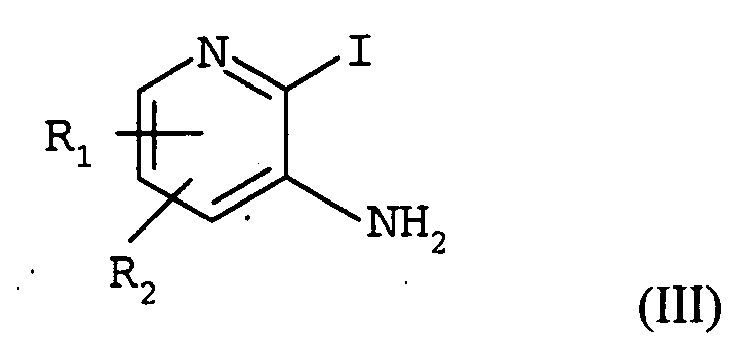 R1 et R2 conservent la même signification que dans les composés de départ ;b) faire réagir selon la réaction dite de SONOGASHIRA, le composé de formule III avec un dérivé acétylénique de formule
 n = 1, 2 ou 3 ;R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4 ;R représente un groupe alkyle en C1-C3 ;X représente une liaison simple ou un atome d'oxygène ;dans laquelle :
en présence d'iodure cuivreux, d'un catalyseur à base de palladium, tel que par exemple le tetrakis(triphénylphosphine)palladium ou le dichloro-bis(triphénylphosphine)palladium, et d'une base organique, dans un solvant, à une température comprise entre 0 et 60°C pendant 2 à 24 heures, pour obtenir le composé de formule R1, R2, n, X, R3, R4 et R conservent la même signification que dans les composés de départ ;c) faire réagir le composé de formule V avec un chlorure d'arylsulfonyle de formule
 Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, quinolinyle, isoquinolinyle, 1,2,3,4-tetrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,dans laquelle :
en présence de pyridine, éventuellement dans un solvant, à température ambiante, pendant 10 à 120 mn, pour obtenir le composé de formule R1, R2, n, X, R3, R4, R et Ar conservent la même signification que dans les composés de départ ;d) effectuer une cyclisation du composé de formule VII, par exemple par action de l'acétate de cuivre II, dans un solvant, à une température proche de la température de reflux du solvant, pendant 4 à 24 heures, pour obtenir le composé de formule
 R1, R2, n, X, R3, R4, R et Ar conservent la même signification que dans les composés de départ ;e) si nécessaire, hydrolyser la fonction ester du composé de formule Ia, par exemple par action d'une base minérale, pour obtenir, après traitement acide, le composé de formule I sous sa forme d'acide libre :

- Procédé de préparation d'un composé selon la revendication 1, caractérisé en ce qu'il comprend les étapes consistant à :a) faire réagir le composé de formule (III)

avec un chlorure d'arylsulfonyle de formule Ar représente un noyau aromatique ou hétéroaromatique choisi parmi les groupes phényle, pyrazolyle, imidazolyle, thiazolyle, oxazolyle, isoxazolyle, furanyle, thiényle, pyrrolyle, pyridinyle, biphényle, naphtyle, 1,2,3,4-tétrahydronaphtalènyle, quinolinyle, isoquinolinyle, 1,2,3,4-tetrahydroquinolinyle, benzimidazolyle, benzopyrazinyle, indolyle, 2,3-dihydroindolyle, benzofuranyle, 2,3-dihydrobenzofuranyle, benzothiazolyle, benzothiadiazolyle, benzisoxazolyle, 3,4-dihydro-1,4-benzoxazinyle, 1,3-benzodioxolyle, 2,3-dihydrobenzodioxinyle, imidazothiazolyle, ou benzoxazolyle, éventuellement substitué par un ou plusieurs (par exemple 2 ou 3) substituants choisis parmi les atomes d'halogène, les groupes alkyle en C1-C6, alcoxy en C1-C4, trifluorométhyle, trifluorométhoxy, nitro, acétyle, acétylamino, dialkylamino ou amino, ou les hétérocycles oxazolyle, thiazolyle, pyrazolyle, pyrrolidinyle, pyridinyle, pyrimidinyle, méthyl-pyrimidinyle ou morpholinyle,dans laquelle :
dans un solvant, à température ambiante et pendant 1 à 12 heures, pour obtenir le composé de formule (VIII) R1, R2 et Ar conservent la même signification que dans les composés de départ ;b) faire réagir le composé de formule VIII avec un dérivé acétylénique de formule
 n= 1, 2 ou 3 ;R3 et R4 représentent chacun indépendamment un atome d'hydrogène ou un groupe alkyle en C1-C4 ;R représente un groupe alkyle en C1-C3 ;X représente une liaison simple ou un atome d'oxygène ;
dans des conditions analogues à celles décrites pour l'étape b) du procédé selon la revendication 9,
pour obtenir le composé de formule c) si nécessaire, hydrolyser la fonction ester du composé de formule Ia, par exemple par action d'une base minérale, pour obtenir, après traitement acide, le composé de formule I sous sa forme d'acide libre :

Priority Applications (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| PL06808267T PL1919474T3 (pl) | 2005-09-01 | 2006-08-31 | Pochodne pirolopirydyny i ich zastosowania jako modulatorów receptorów PPAR |
| SI200630436T SI1919474T1 (sl) | 2005-09-01 | 2006-08-31 | Derivati pirolopiridina in njihove uporabe kot modulatorji PPAR receptorja |
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US71345905P | 2005-09-01 | 2005-09-01 | |
| FR0510482A FR2890072A1 (fr) | 2005-09-01 | 2005-10-14 | Nouveaux composesde pyrrolopyridine |
| PCT/FR2006/050827 WO2007026104A1 (fr) | 2005-09-01 | 2006-08-31 | Derives de pyrrolopyridine et leurs utilisations comme modulateurs des recepteurs ppar |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP1919474A1 EP1919474A1 (fr) | 2008-05-14 |
| EP1919474B1 true EP1919474B1 (fr) | 2009-08-05 |
Family
ID=37735036
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP06808267A Active EP1919474B1 (fr) | 2005-09-01 | 2006-08-31 | Derives de pyrrolopyridine et leurs utilisations comme modulateurs des recepteurs ppar |
Country Status (26)
| Country | Link |
|---|---|
| US (2) | US7557122B2 (fr) |
| EP (1) | EP1919474B1 (fr) |
| JP (1) | JP5232000B2 (fr) |
| KR (1) | KR101289589B1 (fr) |
| CN (1) | CN101242833B (fr) |
| AT (1) | ATE438396T1 (fr) |
| AU (1) | AU2006286348B2 (fr) |
| BR (1) | BRPI0615335A2 (fr) |
| CA (1) | CA2620662C (fr) |
| DE (1) | DE602006008320D1 (fr) |
| DK (1) | DK1919474T3 (fr) |
| EA (1) | EA014185B1 (fr) |
| ES (1) | ES2331336T3 (fr) |
| FR (1) | FR2890072A1 (fr) |
| HR (1) | HRP20090512T1 (fr) |
| IL (1) | IL189189A (fr) |
| MX (1) | MX2008003038A (fr) |
| MY (1) | MY142983A (fr) |
| NO (1) | NO340681B1 (fr) |
| PL (1) | PL1919474T3 (fr) |
| PT (1) | PT1919474E (fr) |
| SI (1) | SI1919474T1 (fr) |
| TN (1) | TNSN08091A1 (fr) |
| UA (1) | UA92026C2 (fr) |
| WO (1) | WO2007026104A1 (fr) |
| ZA (1) | ZA200801885B (fr) |
Families Citing this family (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN101218235A (zh) * | 2005-05-10 | 2008-07-09 | 沃泰克斯药物股份有限公司 | 作为离子通道调控剂的二环衍生物 |
| FR2890071B1 (fr) * | 2005-08-30 | 2007-11-09 | Fournier Sa Sa Lab | Nouveaux composes de l'indole |
| PE20090159A1 (es) * | 2007-03-08 | 2009-02-21 | Plexxikon Inc | COMPUESTOS DERIVADOS DE ACIDO INDOL-PROPIONICO COMO MODULADORES PPARs |
| US20090156594A1 (en) * | 2007-05-21 | 2009-06-18 | Sgx Pharmaceuticals, Inc. | Heterocyclic kinase modulators |
| FR2955110A1 (fr) * | 2010-01-08 | 2011-07-15 | Fournier Lab Sa | Nouveaux derives de type pyrrolopyridine benzoique |
| FR2955108B1 (fr) | 2010-01-08 | 2012-03-16 | Fournier Lab Sa | Utilisation de derives de pyrrolopyridine comme activateurs de nurr-1, pour le traitement de la maladie de parkinson |
| WO2013122897A1 (fr) * | 2012-02-13 | 2013-08-22 | Amgen Inc. | Inhibiteurs des canaux sodiques de type dihydrobenzoxazine et tétrahydroquinoxaline |
| US9051311B2 (en) | 2012-03-09 | 2015-06-09 | Amgen Inc. | Sulfamide sodium channel inhibitors |
| GB201317363D0 (en) * | 2013-10-01 | 2013-11-13 | Eisai Ltd | Novel compounds |
| CN103630519A (zh) * | 2013-12-03 | 2014-03-12 | 华东理工大学 | 应用pH敏感的比率荧光蛋白检测酶-前药反应的方法 |
| CN108383838B (zh) * | 2018-03-31 | 2020-08-28 | 浙江药苑生物科技有限公司 | 一种酰胺类衍生物及其在高血压、高血脂和动脉粥样硬化中的应用 |
| CN108218865B (zh) * | 2018-03-31 | 2020-06-26 | 济南市儿童医院 | 一种酰胺类衍生物及其在心脑血管方面的应用 |
| CN108164528B (zh) * | 2018-03-31 | 2019-03-22 | 杭州巴洛特生物科技有限公司 | 一种酰胺类衍生物及其在高血压、高血脂和动脉粥样硬化中的应用 |
| CN108456207B (zh) * | 2018-03-31 | 2020-11-20 | 浙江药苑生物科技有限公司 | 一种酰胺类衍生物及其在心脑血管方面的应用 |
| CN115093404B (zh) * | 2020-07-17 | 2024-06-21 | 瀚海新拓(杭州)生物医药有限公司 | 苯并五元杂环磺酰胺类化合物、其制备方法、药物组合物及应用 |
Family Cites Families (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AU1856997A (en) | 1996-02-02 | 1997-08-22 | Merck & Co., Inc. | Method for raising hdl cholesterol levels |
| DE69715658T2 (de) | 1996-12-13 | 2003-05-22 | Aventis Pharmaceuticals Inc., Collegeville | Sulfonsäure oder sulfonylamino n-(heteroaralkyl)-azaheterocyclylamid verbindungen |
| JP2003523336A (ja) | 2000-02-18 | 2003-08-05 | メルク エンド カムパニー インコーポレーテッド | 糖尿病及び脂質障害のためのアリールオキシ酢酸 |
| AU2002258550B2 (en) | 2001-03-14 | 2006-04-27 | Eli Lilly And Company | Retinoid X receptor modulators |
| BR0214301A (pt) * | 2001-11-19 | 2004-10-13 | Neurogen Corp | Composto ou um sal farmaceuticamente aceitável do mesmo, composição farmacêutica, métodos para tratar doenças ou condições, para potencializar um efeito terapêutico de um agente do snc, para melhorar a memória recente de um paciente, para determinar a presença ou ausência de um receptor de gabaa em uma amostra, e para alterar a atividade de transdução de sinal de receptor de gabaa, preparação farmacêutica acondicionada, e, uso de um composto ou sal |
| DE10229777A1 (de) * | 2002-07-03 | 2004-01-29 | Bayer Ag | Indolin-Phenylsulfonamid-Derivate |
| DE10300099A1 (de) | 2003-01-07 | 2004-07-15 | Bayer Healthcare Ag | Indol-Phenylsulfonamid-Derivate |
| US20050014753A1 (en) * | 2003-04-04 | 2005-01-20 | Irm Llc | Novel compounds and compositions as protein kinase inhibitors |
| BRPI0412684A (pt) * | 2003-07-17 | 2006-10-03 | Plexxinko Inc | compostos ppar-ativos |
| DE10335450A1 (de) * | 2003-08-02 | 2005-02-17 | Bayer Ag | Indolin-Sulfanilsäureamide |
| DE10335449A1 (de) * | 2003-08-02 | 2005-02-17 | Bayer Healthcare Ag | Bicyclische Indolinsulfonamid-Derivate |
| WO2005056522A2 (fr) | 2003-12-04 | 2005-06-23 | National Health Research Institutes | Composes indoles |
-
2005
- 2005-10-14 FR FR0510482A patent/FR2890072A1/fr active Pending
-
2006
- 2006-08-31 PL PL06808267T patent/PL1919474T3/pl unknown
- 2006-08-31 ZA ZA200801885A patent/ZA200801885B/xx unknown
- 2006-08-31 HR HR20090512T patent/HRP20090512T1/hr unknown
- 2006-08-31 CA CA2620662A patent/CA2620662C/fr not_active Expired - Fee Related
- 2006-08-31 BR BRPI0615335-6A patent/BRPI0615335A2/pt not_active Application Discontinuation
- 2006-08-31 WO PCT/FR2006/050827 patent/WO2007026104A1/fr not_active Ceased
- 2006-08-31 DK DK06808267T patent/DK1919474T3/da active
- 2006-08-31 EA EA200800352A patent/EA014185B1/ru not_active IP Right Cessation
- 2006-08-31 JP JP2008528564A patent/JP5232000B2/ja active Active
- 2006-08-31 ES ES06808267T patent/ES2331336T3/es active Active
- 2006-08-31 MX MX2008003038A patent/MX2008003038A/es active IP Right Grant
- 2006-08-31 AT AT06808267T patent/ATE438396T1/de active
- 2006-08-31 CN CN2006800300423A patent/CN101242833B/zh not_active Expired - Fee Related
- 2006-08-31 KR KR1020087003832A patent/KR101289589B1/ko not_active Expired - Fee Related
- 2006-08-31 PT PT06808267T patent/PT1919474E/pt unknown
- 2006-08-31 DE DE602006008320T patent/DE602006008320D1/de active Active
- 2006-08-31 UA UAA200802662A patent/UA92026C2/uk unknown
- 2006-08-31 SI SI200630436T patent/SI1919474T1/sl unknown
- 2006-08-31 EP EP06808267A patent/EP1919474B1/fr active Active
- 2006-08-31 MY MYPI20080440A patent/MY142983A/en unknown
- 2006-08-31 AU AU2006286348A patent/AU2006286348B2/en not_active Ceased
-
2008
- 2008-01-28 NO NO20080497A patent/NO340681B1/no not_active IP Right Cessation
- 2008-02-03 IL IL189189A patent/IL189189A/en not_active IP Right Cessation
- 2008-02-28 TN TNP2008000091A patent/TNSN08091A1/fr unknown
- 2008-02-29 US US12/040,336 patent/US7557122B2/en not_active Expired - Fee Related
-
2009
- 2009-06-02 US US12/476,697 patent/US7728002B2/en not_active Expired - Fee Related
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1919869B1 (fr) | Dérivés de l'indole activateurs des ppar | |
| CA2762233C (fr) | Compose anticancereux et composition pharmaceutique le contenant | |
| EP2246339B1 (fr) | Dérivés de benzothiazépine et leur utilisation en tant que modulateurs des récepteurs AMPA et NMDA | |
| EP2185547B1 (fr) | Derives d'imidazolones, procede de preparation et applications biologiques | |
| EP3233836B1 (fr) | Dérivés indazoles sulfonamides en tant qu'agonistes inverses du récepteur gamma orphelin associé aux rétinoïdes ror gamma (t) | |
| EP2419410B1 (fr) | Derives d'imidazolidine-2,4-dione et leur utilisation comme medicament contre le cancer | |
| WO1998022459A1 (fr) | Derives de la pyridin-2-yl-methylamine, leur procede de preparation et leur application comme medicaments | |
| EP3630759B1 (fr) | Composés inhibiteurs des canaux ioniques pour le traitement du cancer | |
| CA2747105C (fr) | Procede de preparation d'esters actives | |
| CA2620662C (fr) | Derives de pyrrolopyridine et leurs utilisations comme modulateurs des recepteurs ppar | |
| WO1999064419A1 (fr) | Derives du pyrrole, leur preparation et les compositions pharmaceutiques qui les contiennent | |
| EP0887350A1 (fr) | Nouveaux dérivés chroméniques, leur procédé de préparation et les compositions pharmaceutiques qui les contiennent | |
| CA2576727C (fr) | Derives de n-(1h-indolyl)-1h-indole-2-carboxamides, leur preparation et leur application en therapeutique | |
| EP0452204B1 (fr) | Nouveaux dérivés du 3-aminochromane, leur procédé de préparation et les compositions pharmaceutiques qui les contiennent | |
| EP3409671B1 (fr) | Dérivés isothiazole utiles en tant qu'agonistes de gpr120 pour le traitement du diabète de type ii | |
| EP0556119B1 (fr) | Dérivés de pyrrolidine portant en position 3 un groupe acide gras saturé ou non-saturé, procédé pour leur préparation et compositions pharmaceutiques ayant une activité d'inhibiteurs de thromboxane-A2 les contenant | |
| EP0915858B1 (fr) | Intermediaires pour la preparation de 2-imidazoline-5-ones | |
| EP0395528A2 (fr) | Dérivés du 4-phénylméthyl 1H-indole, procédé et intermédiaires de préparation, application à titre de médicaments et compositions les renfermant. | |
| LU85780A1 (fr) | Nouveaux esters enoliques precurseurs de medicaments et composition pharmaceutique les contenant | |
| WO1999031097A1 (fr) | Derives d'imidazole en tant qu'antagonistes des recepteurs muscariniques m3 | |
| EP0433167B1 (fr) | Nouveaux dérivés de la pipéridine, leur procédé de préparation et les compositions pharmaceutiques les renfermant | |
| HK1116698B (en) | Pyrrolopyridine derivatives and use of same as ppar receptor modulators | |
| FR2735776A1 (fr) | Derives de 2,3-dihydro-1h-indole, leur preparation et leur application en therapeutique | |
| EP0728755A1 (fr) | Nouveaux composés du thiophène, leur procédé de préparation et les compositions pharmaceutiques les renfermant | |
| EP0412014A1 (fr) | Dérivés benzothiaziniques, leur préparation et leurs applications comme médicaments ou comme intermédiaires de synthèse de médicaments |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 20080214 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IS IT LI LT LU LV MC NL PL PT RO SE SI SK TR |
|
| AX | Request for extension of the european patent |
Extension state: AL BA HR MK RS |
|
| 17Q | First examination report despatched |
Effective date: 20080807 |
|
| REG | Reference to a national code |
Ref country code: HK Ref legal event code: DE Ref document number: 1116698 Country of ref document: HK |
|
| GRAP | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOSNIGR1 |
|
| RAP1 | Party data changed (applicant data changed or rights of an application transferred) |
Owner name: LABORATOIRES FOURNIER SA |
|
| GRAS | Grant fee paid |
Free format text: ORIGINAL CODE: EPIDOSNIGR3 |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IS IT LI LT LU LV MC NL PL PT RO SE SI SK TR |
|
| AX | Request for extension of the european patent |
Extension state: AL BA HR MK RS |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: FG4D Free format text: NOT ENGLISH |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: EP |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: NV Representative=s name: BOVARD AG PATENTANWAELTE |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FG4D |
|
| REF | Corresponds to: |
Ref document number: 602006008320 Country of ref document: DE Date of ref document: 20090917 Kind code of ref document: P |
|
| REG | Reference to a national code |
Ref country code: HR Ref legal event code: TUEP Ref document number: P20090512 Country of ref document: HR |
|
| REG | Reference to a national code |
Ref country code: SE Ref legal event code: TRGR Ref country code: GR Ref legal event code: EP Ref document number: 20090402313 Country of ref document: GR |
|
| REG | Reference to a national code |
Ref country code: PT Ref legal event code: SC4A Free format text: AVAILABILITY OF NATIONAL TRANSLATION Effective date: 20091021 |
|
| REG | Reference to a national code |
Ref country code: RO Ref legal event code: EPE |
|
| REG | Reference to a national code |
Ref country code: DK Ref legal event code: T3 |
|
| REG | Reference to a national code |
Ref country code: EE Ref legal event code: FG4A Ref document number: E003577 Country of ref document: EE Effective date: 20091102 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FG2A Ref document number: 2331336 Country of ref document: ES Kind code of ref document: T3 |
|
| REG | Reference to a national code |
Ref country code: HR Ref legal event code: T1PR Ref document number: P20090512 Country of ref document: HR |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: IS Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20091205 |
|
| REG | Reference to a national code |
Ref country code: SK Ref legal event code: T3 Ref document number: E 6314 Country of ref document: SK |
|
| REG | Reference to a national code |
Ref country code: HK Ref legal event code: GR Ref document number: 1116698 Country of ref document: HK |
|
| REG | Reference to a national code |
Ref country code: HU Ref legal event code: AG4A Ref document number: E006624 Country of ref document: HU |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: MC Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20090831 |
|
| REG | Reference to a national code |
Ref country code: PL Ref legal event code: T3 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed |
Effective date: 20100507 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PFA Owner name: LABORATOIRES FOURNIER SA Free format text: LABORATOIRES FOURNIER SA#28, BOULEVARD CLEMENCEAU#21000 DIJON (FR) -TRANSFER TO- LABORATOIRES FOURNIER SA#28, BOULEVARD CLEMENCEAU#21000 DIJON (FR) |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20090831 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CY Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20090805 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PUE Owner name: INVENTIVA, FR Free format text: FORMER OWNER: LABORATOIRES FOURNIER SA, FR |
|
| REG | Reference to a national code |
Ref country code: PT Ref legal event code: PC4A Owner name: INVENTIVA, FR Effective date: 20130821 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: TP Owner name: INVENTIVA, FR Effective date: 20130828 |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R081 Ref document number: 602006008320 Country of ref document: DE Owner name: INVENTIVA, FR Free format text: FORMER OWNER: LABORATOIRES FOURNIER S.A., DIJON, FR Effective date: 20130808 Ref country code: DE Ref legal event code: R082 Ref document number: 602006008320 Country of ref document: DE Representative=s name: CBDL PATENTANWAELTE, DE Effective date: 20130808 |
|
| REG | Reference to a national code |
Ref country code: HU Ref legal event code: FH1C Free format text: FORMER REPRESENTATIVE(S): BARANYI EVA, DANUBIA SZABADALMI ES JOGI IRODA KFT, HU Representative=s name: DANUBIA SZABADALMI ES JOGI IRODA KFT., HU Ref country code: HU Ref legal event code: GB9C Owner name: INVENTIVA, FR Free format text: FORMER OWNER(S): LABORATOIRES FOURNIER SA, FR |
|
| REG | Reference to a national code |
Ref country code: GB Ref legal event code: 732E Free format text: REGISTERED BETWEEN 20131010 AND 20131016 |
|
| REG | Reference to a national code |
Ref country code: HR Ref legal event code: PPPP Ref document number: P20090512 Country of ref document: HR Owner name: INVENTIVA, FR |
|
| REG | Reference to a national code |
Ref country code: SI Ref legal event code: SP73 Owner name: INVENTIVA; FR Effective date: 20131231 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: PC2A Owner name: INVENTIVA Effective date: 20140129 |
|
| REG | Reference to a national code |
Ref country code: NL Ref legal event code: SD Effective date: 20140205 |
|
| REG | Reference to a national code |
Ref country code: EE Ref legal event code: GB1A Ref document number: E003577 Country of ref document: EE |
|
| REG | Reference to a national code |
Ref country code: AT Ref legal event code: PC Ref document number: 438396 Country of ref document: AT Kind code of ref document: T Owner name: INVENTIVA, FR Effective date: 20140211 Ref country code: AT Ref legal event code: PC Ref document number: 438396 Country of ref document: AT Kind code of ref document: T Owner name: , Effective date: 20140211 |
|
| REG | Reference to a national code |
Ref country code: SK Ref legal event code: PC4A Ref document number: E 6314 Country of ref document: SK Owner name: INVENTIVA, DAIX, FR Free format text: FORMER OWNER: LABORATOIRES FOURNIER SA, DIJON, FR Effective date: 20140922 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 11 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 12 |
|
| REG | Reference to a national code |
Ref country code: HR Ref legal event code: ODRP Ref document number: P20090512 Country of ref document: HR Payment date: 20180712 Year of fee payment: 13 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: PLFP Year of fee payment: 13 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 20180813 Year of fee payment: 13 Ref country code: EE Payment date: 20180712 Year of fee payment: 13 Ref country code: DE Payment date: 20180813 Year of fee payment: 13 Ref country code: ES Payment date: 20180920 Year of fee payment: 13 Ref country code: NL Payment date: 20180712 Year of fee payment: 13 Ref country code: IE Payment date: 20180723 Year of fee payment: 13 Ref country code: LT Payment date: 20180713 Year of fee payment: 13 Ref country code: RO Payment date: 20180822 Year of fee payment: 13 Ref country code: IT Payment date: 20180816 Year of fee payment: 13 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: CZ Payment date: 20180724 Year of fee payment: 13 Ref country code: DK Payment date: 20180726 Year of fee payment: 13 Ref country code: HU Payment date: 20180718 Year of fee payment: 13 Ref country code: CH Payment date: 20180823 Year of fee payment: 13 Ref country code: PL Payment date: 20180713 Year of fee payment: 13 Ref country code: GB Payment date: 20180821 Year of fee payment: 13 Ref country code: FI Payment date: 20180723 Year of fee payment: 13 Ref country code: SE Payment date: 20180821 Year of fee payment: 13 Ref country code: SK Payment date: 20180724 Year of fee payment: 13 Ref country code: GR Payment date: 20180716 Year of fee payment: 13 Ref country code: BG Payment date: 20180823 Year of fee payment: 13 Ref country code: TR Payment date: 20180716 Year of fee payment: 13 Ref country code: LV Payment date: 20180809 Year of fee payment: 13 Ref country code: AT Payment date: 20180723 Year of fee payment: 13 Ref country code: BE Payment date: 20180820 Year of fee payment: 13 Ref country code: SI Payment date: 20180712 Year of fee payment: 13 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: PT Payment date: 20180718 Year of fee payment: 13 |
|
| REG | Reference to a national code |
Ref country code: DE Ref legal event code: R119 Ref document number: 602006008320 Country of ref document: DE |
|
| REG | Reference to a national code |
Ref country code: HR Ref legal event code: PBON Ref document number: P20090512 Country of ref document: HR Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: EE Ref legal event code: MM4A Ref document number: E003577 Country of ref document: EE Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: FI Ref legal event code: MAE |
|
| REG | Reference to a national code |
Ref country code: LT Ref legal event code: MM4D Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: DK Ref legal event code: EBP Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: NL Ref legal event code: MM Effective date: 20190901 |
|
| REG | Reference to a national code |
Ref country code: AT Ref legal event code: MM01 Ref document number: 438396 Country of ref document: AT Kind code of ref document: T Effective date: 20190831 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee |
Effective date: 20190831 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190901 Ref country code: FI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: LV Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: PT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200302 Ref country code: BG Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200229 Ref country code: GR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200305 Ref country code: RO Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: AT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: EE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: LT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: HU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190901 |
|
| REG | Reference to a national code |
Ref country code: SK Ref legal event code: MM4A Ref document number: E 6314 Country of ref document: SK Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: SE Ref legal event code: EUG |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CZ Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: LI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: SK Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: CH Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: BE Ref legal event code: MM Effective date: 20190831 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: DE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20200303 Ref country code: IE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: DK Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: NL Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190901 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: SI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190901 Ref country code: IT Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 Ref country code: BE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 |
|
| REG | Reference to a national code |
Ref country code: SI Ref legal event code: KO00 Effective date: 20200722 |
|
| REG | Reference to a national code |
Ref country code: ES Ref legal event code: FD2A Effective date: 20210108 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: ES Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190901 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: PL Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: TR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20190831 |