CN101484530B - 颜色浅化的聚碳酸酯 - Google Patents
颜色浅化的聚碳酸酯 Download PDFInfo
- Publication number
- CN101484530B CN101484530B CN2007800247801A CN200780024780A CN101484530B CN 101484530 B CN101484530 B CN 101484530B CN 2007800247801 A CN2007800247801 A CN 2007800247801A CN 200780024780 A CN200780024780 A CN 200780024780A CN 101484530 B CN101484530 B CN 101484530B
- Authority
- CN
- China
- Prior art keywords
- cas
- acid
- phenyl
- ester
- polycarbonate
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08K—Use of inorganic or non-macromolecular organic substances as compounding ingredients
- C08K5/00—Use of organic ingredients
- C08K5/49—Phosphorus-containing compounds
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Medicinal Chemistry (AREA)
- Polymers & Plastics (AREA)
- Organic Chemistry (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Abstract
本发明提供了一种制备聚碳酸酯的方法,所述方法包括以下步骤:使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,和将所述聚碳酸酯与具有可夺取的质子或可水解的基团的含磷化合物混配。与聚碳酸酯混配的含磷化合物的量足以使该聚碳酸酯相比于由未添加所述含磷化合物的相同聚碳酸酯形成的粒料,颜色性质得到改进。
Description
相关申请的交叉引用
本发明申请要求2006年6月30日提交的美国临时申请序列号60/806,304的优先权且为非临时申请,在此并入该临时专利申请作为参考。
发明背景
聚碳酸酯是具有优异的机械性质如抗冲性、耐热性和透明性的热塑性材料。聚碳酸酯广泛用于各种应用,从足球头盔至汽车部件至透明安全窗。近来,聚碳酸酯已经证实是光学介质应用如光盘(例如,光盘(CD)和数字激光视盘(DVD))的一种可选材料。常规聚碳酸酯通常通过以下方法制备:(1)界面聚合,其中双酚A(BPA)直接与光气反应,或者(2)熔体聚合法,其中BPA与碳酸二芳基酯如碳酸二苯酯(DPC)或者活化的碳酸二芳基酯如双甲基水杨基碳酸酯(BMSC)进行酯交换。对于许多应用而言,需要这样的材料,其具有BPA聚碳酸酯固有的透明性和韧性等基本特性,但除此以外,相对于双酚A聚碳酸酯(BPA-PC)还具有某些改进的物理性能,例如双折射。对于某些应用,需要相对于BPA聚碳酸酯具有改进的耐化学性,例如在某些医学和汽车应用中。共聚碳酸酯为通常具有BPA聚碳酸酯的基本特性—透明性和韧性的材料,但是在某些情况下,对于给定的应用,相对于BPA聚碳酸酯还具有改进的性能。
在聚碳酸酯或共聚碳酸酯会产生颜色,这降低了由该聚碳酸酯或共聚碳酸酯所形成的制品的透明品质。原料的品质对成品聚碳酸酯的颜色有很大的影响。此外,用于制备聚碳酸酯和模塑制品的聚合和模塑条件可在聚碳酸酯内引起副反应,导致在其中形成颜色。找到一种改进聚碳酸酯颜色的方式将是有益的。
发明概述
本发明提供了一种改进混配的聚碳酸酯粒料的颜色性质的方法,该方法适用于使用活化的碳酸二芳基酯(特别是水杨基碳酸酯)在熔体酯交换法中形成的聚碳酸酯。在一种实施方式中,本发明提供了一种制备具有改进的颜色的聚碳酸酯的方法,所述方法包括以下步骤:
(a)使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,
(b)将所述聚碳酸酯与具有可夺取的质子或可水解的磷酸酯基的含磷化合物混配,其中与聚碳酸酯混配的含磷化合物的量足以使该聚碳酸酯相比于由未添加所述含磷化合物的相同聚碳酸酯形成的粒料,颜色性质得到改进。
虽然使用活化的碳酸二芳基酯制造聚碳酸酯具有许多益处,但是与使用碳酸二苯酯制备的可比产品相比,该方法的缺点(downside)之一是形成具有较深颜色的产品。本发明方法实际上可改进聚碳酸酯产品的颜色,例如当混配后能使三元共聚物粒料从锈褐色变为几乎无色透明。如以下证明的,使用具有可夺取的质子(基本上与质子的pKa无关)的磷化合物或具有可水解的基团(如酯、酸酐、酰胺或卤素基团)的磷酸酯可发生颜色改进,但是使用缺乏含磷基团的酸或缺乏可夺取的质子或可水解的磷酸酯官能团的磷化合物不能发生颜色改进。当一开始聚碳酸酯的颜色就差时,例如在三元共聚物样品中,这种改进最显著,但即使是高品质的均聚物样品仍可观察到。另一方面,当使用非活化的碳酸二苯酯制备的聚碳酸酯与相同类型的含磷化合物混配时,观察不到这种改进。
本发明方法特别适用于提供使用活化的碳酸二芳基酯制备的含醌(因此含有内部酯连接基)的聚碳酸酯,该物质具有优异的颜色性质,体现在L*值大于85。因此,本申请进一步提供了一种聚碳酸酯组合物,其特征在于所述聚碳酸酯含有醌残基、衍生自活化的碳酸二芳基酯的内部酯连接基和至少ppb水平的磷,且L值大于85。
在其他实施方式中,本发明提供了一种制备稳定化的聚碳酸酯共混物的方法以及各种稳定化的聚碳酸酯共混物。第一种共混物包括(a)包括得自醌类单体的残基的熔体聚碳酸酯,(b)具有自由的-OH基的UV稳定剂,和(c)具有可夺取的质子或可水解的基团的含磷化合物,其中在共混物中存在的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。第二种共混物包括(a)包括来自活化的碳酸二芳基酯的残基的熔体聚碳酸酯,(b)具有自由的-OH基的UV稳定剂,和(c)具有可夺取的质子或可水解的基团的含磷化合物,其中在共混物中存在的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
附图概述
图1A-F说明当使用双酚A和活化的碳酸酯形成聚碳酸酯(PC)时可形成的各种类型的端基。
图2说明用于制备聚碳酸酯的反应器。
发明详述
参考以下本发明的优选实施方式的详细描述和本申请包括的实施例可更容易地理解本发明。本发明提供了一种改进聚碳酸酯的颜色的方法,该聚碳酸酯使用酯取代的碳酸二芳基酯作为碳酸酯源通过熔体酯交换法制备。本申请已发现,将某些类型的含磷化合物与使用活化的碳酸二芳基酯作为碳酸酯源通过熔体酯交换反应产生的聚碳酸酯混配,所得聚碳酸酯的颜色与使用酯取代的碳酸二芳基酯通过熔体反应制备的聚碳酸酯但未添加所述含磷化合物相比得到改进。
定义
以下定义适用于本申请的说明书和权利要求书:
先行词形式的“a”“b”和“the”是指单数或复数。除非上下文另有说明,例如,“芳族二羟基化合物”是指单个化合物种类或该种类化合物的混合物。
本申请所用的术语“弗利斯产物”或“弗利斯重排产物”定义为产品聚碳酸酯的结构单元,当该产品聚碳酸酯水解后,得到羧基取代的二羟基芳族化合物,带有与所述羧基取代的二羟基芳族化合物的一个或两个羟基相邻的羧基。例如,在通过其中发生弗利斯反应的熔体反应法制备的双酚A聚碳酸酯中,弗利斯产物包括聚碳酸酯的那些结构特征,该特征在产品聚碳酸酯完全水解后,得到2-羧基双酚A物质。
术语“弗利斯反应”和“弗利斯重排”在本申请中可互换使用。
“来自活化的碳酸二芳基酯的残基”是指在二羟基化合物与特定的活化的碳酸二芳基酯(如BMSC)而不是非活化的碳酸二芳基酯(如DPC)反应的过程中形成的在聚碳酸酯内的连接基或端基。内部酯连接基(IEL)为来自活化的碳酸酯的残基的典型实例。除了IEL以外,图1A-1F说明当使用双酚A和活化的酯取代的二芳基羰基(如BMSC)形成聚碳酸酯(PC)时可形成的某些其他类型的基团(即残基)的实例。图1A说明具有内部碳酸酯连接基和自由的OH端基的BPA聚碳酸酯的一部分。可由活化的或非活化的碳酸二芳基酯形成碳酸酯连接基。PC表示聚碳酸酯链的其余部分。图1B说明活化的碳酸酯端基的通式结构,其中X是在邻位和对位上的一个或多个吸电子取代基。图1C说明水杨基碳酸酯端基的结构,其中R是烷基(例如甲基、乙基、丙基、丁基或戊基)、苯基或苄基。图1D说明甲基水杨基碳酸酯端基(T-MSC)。图1E说明水杨基-OH(sal-OH)端基。图1F说明非活化的碳酸酯端基,其中R如图1C所定义。例如,可由酯交换反应形成这些端基,掺入由活化的碳酸酯的水杨基酯(例如BMSC或T-MSC)的水解或酯交换反应形成的醇副产物(例如甲醇)。这些残基进一步描述于2006年6月30日提交的美国临时专利申请序列号60/806,312,为此在本文并入该临时专利申请作为参考。
“内部酯连接基”或“IEL”是指衍生自酯取代的碳酸二芳基酯(即活化的碳酸二芳基酯)的连接基,其在内部形成,代替普通的碳酸酯连接基。IEL有时称为“内部水杨基碳酸酯”或“ISC”,且具有以下结构:

“聚碳酸酯”是指包括通过碳酸酯连接基结合的至少一种二羟基化合物的残基的低聚物或聚合物。在本发明的某些实施方式中,聚碳酸酯包括芳族二羟基化合物的残基,且相对于聚苯乙烯(PS)标准物测得的数均分子量Mn为10,000g/mol-160,000g/mol。在具体的实施方式中,相对于PS测得的Mn为13,000g/mol-160,000g/mol,例如为15,000g/mol-160,000g/mol。在另一实施方式中,Mn(PS)为15,000g/mol-102,000g/mol。术语“聚碳酸酯”包括聚(碳酸酯-共酯)低聚物和聚合物。除非上下文清楚地限制,否则在本申请的说明书和权利要求书中,绝不应将聚碳酸酯限制为仅具有一种二羟基残基。因此,本申请包括具有2种、3种、4种或更多种类型的二羟基化合物的残基的共聚碳酸酯。
在本申请的说明书和权利要求书中的数值,特别是当涉及聚合物组成时,反映可含有具有不同特性的各种聚合物的组成的平均值。而且,除非有相反的说明,应当理解,该数值包括有效数字减少至相同位数时相同的数值,以及与规定值的差异小于本申请中用于测定该值的测量方法之实验误差的数值。
材料:
含磷化合物(PCC):
用于本申请的含磷化合物(“PCC”)是具有至少一个可夺取的质子或可水解的基团的物质,如酯、酸酐、酰胺或卤化物。具有这些特性的PCC的重要性在下面的实施例中得到证明。在这些实施例中,其中磷具有至少一个可夺取的质子的H3PO3、Zn(H2PO4)2和(NH4)2HPO4以及其中磷具有可水解的基团的二硬脂基季戊四醇二亚磷酸酯显示有效改进聚碳酸酯的颜色,而不含磷的酸和不具有可夺取的质子或可水解的基团的磷化合物显示无效。
根据本发明的一种实施方式,适用于本发明的PCC具有以下通式结构:
(R)x—P—OH
其中各取代基R独立地选自(=O);氢;N(R1)4+-O-;M+-O-;M+2(-O-)2;OH;直链、支链或环状C1-C36烷基或烷氧基;任选取代的苯基、芳基、苯氧基或芳氧基;直链、支链或环状烷基或任选取代的芳基或烷芳基磷酸酯或酸;和直链、支链或环状烷基或任选取代的芳基或芳烷基亚磷酸酯或酸;
x是整数1-3,
其中最多仅一个取代基可为(=O);
其中M+可为金属离子复合物或盐的一价金属离子或片段,且M+2可为金属离子复合物或盐的二价金属离子或片段,
且其中如果存在取代基(=O),则所有整数x的总和等于3,如果不存在取代基(=O),则所有整数x的总和等于2。
在优选的实施方式中,酸性PCC具有结构I-II中任一种的更具体的结构。在一种实施方式中,PCC具有结构I:

其中R1和R2独立地是氢;O-(NH4)+;OH;直链、支链或环状C1-C36烷基或烷氧基;任选取代的苯基、芳基、苯氧基或芳氧基。
在另一优选的实施方式中,酸性PCC具有结构II:

其中R3和R4独立地是氢;O-(NH4)+;OH;直链、支链或环状C1-C36烷基或烷氧基;任选取代的苯基、芳基、苯氧基或芳氧基。
适用于本发明的具有结构I或II的优选的PCC的非限制性的列举有:二甲基次膦酸(CAS # 3283-12-3)、二丁基次膦酸、二苯基次膦酸(CAS #1707-03-5)、2-甲基苯基(苯基)次膦酸、3,5-二甲基苯基(苯基)次膦酸(CAS #96331-30-5)、3-甲氧基苯基(苯基)次膦酸(CAS # 4552-91-4)、4-甲氧基苯基(苯基)次膦酸(CAS # 13118-95-1)、1-甲基庚基(苯基)次膦酸(CAS # 64308-50-5)、4-乙氧基苯基(苯基)次膦酸(CAS # 96329-70-3)、双(4-甲氧基苯基)次膦酸(CAS # 20434-05-3)、二辛基次膦酸、双(2,4,4-三甲基戊基)次膦酸(CAS #27661-42-3)、磷酸氢二铵、磷酸二苯酯、亚磷酸二苯酯、4-(叔戊基)苯基磷酸酯、(R)-(-)-1,1’-联二萘-2,2′-二基氢磷酸酯(CAS # 39648-67-4)、磷酸二(2-乙基己酯)、磷酸一锌Zn(H2PO4)2、磷酸和亚磷酸。
不打算受任何具体的机理束缚,本发明人认为PCC的酸性官能团在其颜色改进作用中可能是非常重要的。本领域技术人员应理解的是,根据PCC的酸性及其停留时间和体系组成部分中的温度以及用于PCC的任选的溶剂体系的选择,由于体系的构成材料的耐腐蚀性不够,可能不能轻易地在所有的添加剂加料、混合、反应和挤出体系中使用酸性添加剂。发生这种腐蚀过程实际上可劣化聚碳酸酯的颜色,而不是改进颜色。出于这种原因,可希望使用具有可水解的基团的PCC,如含磷酯、酸酐、酰胺或卤化物。在一种实施方式中,该PCC是亚磷酯(phosphorus ester)。PCC及其可水解的基团的选择取决于停留时间和温度及其他条件,如颜色改进方法的任选的溶剂的使用。认为可水解的基团在理想情况下应进行显著的水解,得到可感知数量的活性酸性物质,在颜色改进工艺中保持足够的时间。
因此,在另一实施方式中,PCC可为非空间位阻的和可水解的亚磷酸酯或磷酸酯、酰胺和酸酐。不受任何操作模式束缚,认为在高温下,在模塑条件和粒料形成条件下,非空间位阻的和可水解的亚磷酸酯和磷酸酯等容易水解形成酸性物质。在优选的实施方式中,这些酯在酯基(O或OR1)附近无支化,因此在模塑或粒料形成条件下,很少抑制或不抑制该酯的水解/降解。
总的来说,这些非空间位阻的和可水解的亚磷酸酯或磷酸酯具有以下通式结构:
(R)x—P—OR1
其中各取代基R独立地选自(=O);氢;N(R1)4 +-O-;M+-O-;M+2(-O-)2;OH;直链或环状C1-C36烷基或烷氧基;任选非邻位取代的苯基、芳基、苯氧基或芳氧基;直链、支链或环状烷基或任选取代的芳基或烷芳基磷酸酯或酸;和直链、支链或环状烷基或任选取代的芳基或芳烷基亚磷酸酯或酸;
x是整数1-3,
其中最多仅一个取代基可为(=O);
其中M+可为金属离子复合物或盐的一价金属离子或片段,且M+2可为金属离子复合物或盐的二价金属离子或片段,
以及其中如果存在取代基(=O),则所有整数x的总和等于3,如果不存在取代基(=O),则所有整数x的总和等于2。
基团R1可为直链、支链或环状C1-C36烷基、任选非邻位取代的苯基、芳基、芳烷基。如果烷基是支链的,支化点应离开氧至少2个碳,优选离开氧3个或更多个碳,最优选离开氧4个或更多个碳。任何支化长度应小于x-1个碳长,其中x是支化点和氧之间的碳的数量。优选任何支链是短链,且包括不多于1-3个碳原子。
在优选的实施方式中,这些非空间位阻的酯PCC具有下述结构III-IV中任一种的更具体的结构。
在一种实施方式中,非空间位阻的酯PCC具有更具体的结构III:

其中R’是烷氧基、苯氧基、芳氧基或芳烷氧基、NRx(其中Rx是H、烷基、芳基或芳烷基)、OC(=O)Rx或OP(=O)Rx,且R5和R6独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;苯基、芳基、苯氧基,或芳氧基磷酸酯或酸,以及亚磷酸酯或酸。
在另一实施方式中,非空间位阻的酯PCC具有更具体的结构IV:

其中R’是烷氧基、苯氧基、芳氧基或芳烷氧基、NRx(其中Rx是H、烷基、芳基或芳烷基)、OC(=O)Rx或OP(=O)Rx,且R7和R8独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;苯基、芳基、苯氧基或芳氧基、磷酸酯或酸、以及亚磷酸酯或酸。
适用于本发明的具有结构III或IV的PCC的非限制性的列举有:二硬脂基季戊四醇二亚磷酸酯、正丁基二苯基次亚膦酸酯(CAS # 13360-94-6)、2-苯基乙基二苯基次膦酸酯、1-萘基二苯基次膦酸酯、甲基二苯基次亚膦酸酯(CAS # 4020-99-9)、乙基二苯基次亚膦酸酯(CAS # 719-80-2)、正丁基二苯基次亚膦酸酯(CAS # 13360-94-6)、甲基环己基二苯基次膦酸酯、亚磷酸三苯酯、二异癸基苯基亚磷酸酯、磷酸三对甲苯基酯、磷酸三正丙酯(CAS #513-02-0)、甲基二苯基磷酸酯(CAS # 115-89-9)、磷酸三正丁酯(CAS #126-73-8)、磷酸三苯酯(CAS # 115-86-6)、环己基二苯基磷酸酯(CAS #4281-67-8)、双(3,5-二甲基苯基)4-乙基苯基磷酸酯(CAS # 7144-07-2)、三(3,4-二甲基苯基)磷酸酯(CAS # 3862-11-1)、三(4-叔丁基苯基)磷酸酯(CAS #78-33-1)、反式-1,4-环己二醇双(二苯基磷酸酯)、三壬基苯基磷酸酯、亚磷酸三异癸酯、磷酸三(十三烷基酯)和亚磷酸三月桂酯。
适用于本发明的具有结构III或IV的酸酐PCC的非限制性的列举有:亚磷酸酐化合物,包括五氧化二磷(P4O10,CAS # 1314-56-3)、焦磷酸(H4O7P2,CAS # 2466-09-3)、焦磷酸镁(H4MgO7P2,CAS # 13446-24-7)、酸式焦磷酸二甲酯(C2H8O7P2,CAS # 26644-00-8)、酸式焦磷酸二乙酯(C4H12O7P2,CAS# 1707-71-7)、焦磷酸钾(H4KO7P2,CAS # 7320-34-5)、二磷酸四乙酯(C8H20O7P2,CAS # 107-49-3)和丙基膦酸酐(C9H21O6P3,CAS # 68957-94-8)。
适用于本发明的具有结构III或IV的酰胺PCC的非限制性的列举有:三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS # 6415-07-2)、甲基膦酸双(二甲基酰胺)(C5H15N2OP,CAS # 2511-17-3)、N,N,N′,N′-四甲基二氨基磷酸氯化物(N,N,N′,N′-tetramethylphosphorodiamidic chloride,C4H12ClN2OP,CAS# 1605-65-8)、六甲基磷酰胺(C6H18N3OP,CAS # 680-31-9)、1,3-二甲基-1,2,3,4-四氢-1,3,2-苯并二氮杂膦杂苯-2,4-二酮(C9H11N2O2P,CAS #68614-93-7)、二苯基1-哌啶基膦酸酯(C17H20NO3P)、苯基N,N,N′,N′-四甲基二酰氨基磷酸酯(C10H17N2O2P)和N,N,N′,N′-四甲基-P-苯基膦酸二酰胺(C10H17N2OP)。
在其他具体的实施方式中,PCC在分子内具有两个或更多个磷原子。例如具有结构IV的特别优选的PCC是二硬脂基季戊四醇二亚磷酸酯,例如618,是具有以下结构的化合物。

聚碳酸酯:
在一种实施方式中,本发明用于浅化聚碳酸酯的颜色,该聚碳酸酯通过二羟基化合物与用作碳酸酯源的活化的碳酸二芳基酯(即酯取代的碳酸二芳基酯)进行熔体酯交换而制备。优选这种酯取代的碳酸二芳基酯具有以下结构:

其中R1每次出现时独立地是C1-C20烷基、C4-C20环烷基或C4-C20芳族基团;R2每次出现时独立地是卤素原子、氰基、硝基、C1-C20烷基、C4-C20环烷基、C4-C20芳族基团、C1-C20烷氧基、C4-C20环烷氧基、C4-C20芳氧基、C1-C20烷硫基、C4-C20环烷硫基、C4-C20芳硫基、C1-C20烷基亚磺酰基、C4-C20环烷基亚磺酰基、C4-C20芳基亚磺酰基、C1-C20烷基磺酰基、C4-C20环烷基磺酰基、C4-C20芳基磺酰基、C1-C20烷氧基羰基、C4-C20环烷氧基羰基、C4-C20芳氧基羰基、C2-C60烷基氨基、C6-C60环烷基氨基、C5-C60芳基氨基、C1-C40烷基氨基羰基、C4-C40环烷基氨基羰基、C4-C40芳基氨基羰基或C1-C20酰基氨基;且b每次出现时独立地是整数0-4。优选至少一个取代基CO2R1相对于碳酸酯基团在邻位连接。
酯取代的碳酸二芳基酯的实例包括但不限于双甲基水杨基碳酸酯(CAS# 82091-12-1)、双乙基水杨基碳酸酯、双丙基水杨基碳酸酯、双丁基水杨基碳酸酯、双苄基水杨基碳酸酯、双甲基4-氯水杨基碳酸酯等。由于双甲基水杨基碳酸酯由不太昂贵的原料制备、较低的分子量和较高的蒸气压,因此双甲基水杨基碳酸酯通常优选用于熔体聚碳酸酯合成。
二羟基化合物的性质不是关键的。二羟基化合物可为本领域已知的各种二羟基化合物中的任一种。聚碳酸酯可为均聚物,该均聚物含有仅一种类型的二羟基化合物的残基,或者可含有两种或更多种类型的二羟基化合物的残基。在以下实例中,举例说明三元共聚物。合适的二羟基化合物的具体的非限制性的实例包括双酚A、氢醌、甲基氢醌和提交的美国申请11/427,861和11/427,885中所述的其他单体,这两篇申请并入本申请作为参考。
在通过熔体酯交换制备聚碳酸酯中,使用活化的碳酸二芳基酯的缺点是可能形成具有较深颜色的产品。这可能因为形成了具有结构(a)的特定的内部连接基:

但是,在本发明的情况下,由于通过添加PCC改进颜色,而内水杨基连接基(a)的量没有显著的变化,因此显然在使用活化的碳酸二芳基酯制备的聚碳酸酯中存在某些其他未确定的颜色来源。
方法:
本申请已发现,向聚碳酸酯粒料中添加PCC化合物具有浅化粒料颜色的效果。由于对粒料的IEL连接基含量没有可测量的影响,因此不理解为何在模塑前向聚碳酸酯中添加PCC具有浅化其颜色的效果。但是,当向聚碳酸酯中加入PCC时,具有改进其颜色的效果。因此,在本发明的另一实施方式中,制备聚碳酸酯粒料的方法包括以下步骤:
(a)使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,
(b)将所述聚碳酸酯与具有可夺取的质子或可水解的酯基的含磷化合物混配,其中与聚碳酸酯混配的所述含磷化合物的量足以使与由相同聚碳酸酯而未添加所述含磷化合物形成的聚碳酸酯相比,改进了聚碳酸酯的颜色性质。
在熔体酯交换反应中使用酯取代的碳酸二芳基酯作为碳酸酯源制备聚碳酸酯已知有几种方法。优选描述于美国申请11/427,861和11/427,885的方法,为此在本文并入这两篇专利申请作为参考。
用于本申请的说明书和权利要求书的术语“混配”是指在制备终产物或制品之前将聚碳酸酯与PCC均匀混合。通常如下进行混配,将事先制备的聚碳酸酯粒料与PCC混合,并将混合物通过挤出机,制备混配的粒料,该粒料可随后进一步加工,例如加工成成型制品。但是,如果需要,可在初始造粒的最后步骤中添加PCC。
本发明的颜色改进方法可在熔体或溶液中进行。在熔体中,可将PC和PCC在挤出机、熔体捏合机,反应器或能熔融和混合聚碳酸酯和PCC的其他体系或装置中熔体混合或捏合在一起,随后挤出或造粒或直接熔体加工成成型制品。对于溶液加工,将PC和PCC在惰性溶剂中混合,并保持在一起足够的反应时间和温度,以浅化颜色。在颜色改进工艺之后,例如使用真空除去溶剂,至非常低的含量,以便得到有用的聚碳酸酯。
挤出机的温度不是关键的,且通常为用于形成特定聚碳酸酯的粒料的常规挤出机温度。适当的挤出机温度将取决于聚碳酸酯和PCC二者的性能。较高分子量聚碳酸酯和/或含有提高聚合物Tg的单体单元的高耐热聚合物通常需要较高的挤出机温度,因此熔体粘度低,足以与PCC充分混合。更加热稳定的可水解的PCC可能需要高温来产生其活性形式。另一方面,太高的挤出机温度可能在获得充分颜色改进之前引起聚碳酸酯热降解和变色或PCC脱挥发或过度降解。合适的温度范围包括275-375℃,在一种实施方式中,为290-350℃,而在另一实施方式中,为300-340℃。本领域技术人员应理解的是,根据发生的放热和/或吸热反应和工艺以及因机械混合熔融的聚合物而产生的任何热量,聚合物熔体的温度可与挤出机温度稍有不同。与聚碳酸酯混配的PCC的量为足以产生所需颜色改进程度的量。PCC适宜加入的量为至少1ppm,优选至少5ppm,最优选至少9ppm。由于在较高Mw的PCC的质量基础上可能需要添加更多,或在二官能的PCC的质量基础上可能需要添加更少,因此PCC的量还可基于P的摩尔比(来自PCC/催化剂,也称为P/催化剂和P/cat比)来确定。同样,如果使用较高含量的碱性催化剂,在质量基础上可能需要使用较高量的PCC。因此,根据本发明的某些实施方式,P/cat摩尔比适宜大于1,优选大于1.1,更优选大于1.5。另一方面,如果P/cat比太高,颜色可改进,但是由于酸诱导的水解反应,聚碳酸酯可为热不稳定的(Mw),等等。因此,该比率通常应小于100,优选小于20,更优选小于10,最优选小于5。在计算P/cat比时,考虑的催化剂为使用的任何α(无机)催化剂,这是由于这种催化剂不降解或脱挥发,因此在确定最佳P/cat比中是有意义的。
最佳P/催化剂摩尔比有时取决于PCC的性能。如果PCC具有高挥发性,不容易水解产生可夺取的质子,具有活性较低的可夺取的质子,或容易降解为非活性形式,则可能需要较高量的PCC,从而可能需要较高量的P。另一方面,如果PCC具有一个以上可夺取的质子和/或一个以上活性含磷官能团,或如果可夺取的质子具有非常高的活性,可使用较低摩尔比的P/催化剂。可在减压下进行混配,这往往有助于除去水杨酸酯副产物。合适的减压范围为50-350mbar,例如为50-200mbar。
PC/UV稳定剂/PCC共混物:
在本发明的另一实施方式中,已证实上述含磷化合物可用于包括UV吸收剂的聚碳酸酯共混物。如以下实施例的“II.在PC/UV吸收剂共混物中添加PCC改进UV保留率(UV retention)”部分所证实,需要稳定具有UV吸收剂(具有增加UV稳定剂效力的自由的OH基)的熔体聚合物。熔体聚合物可为:(1)使用活化的(如BMSC)或非活化的碳酸二芳基酯(如DPC)作为碳酸酯源与醌类单体来源组合在熔体酯交换反应中制备的聚合物;(2)使用活化的碳酸二芳基酯(如BMSC)作为碳酸酯源、使用或不使用醌类单体在熔体酯交换反应中制备的聚合物;或(3)(1)和(2)的组合。根据本发明的实施方式,使用上述PCC化合物(如H3PO3)可实现稳定化。在不使用PCC稳定聚合物时,认为UV吸收剂的自由的-OH基会与聚合物骨架反应,导致分子量降低。
在第一个实例中,用于共混物的聚碳酸酯是通过熔体聚合法产生的三元共聚物(即具有衍生自包括醌类单体的单体来源的骨架的聚合物)。醌类单体没有特别限制。通过以下非限制性的列举说明具有醌类结构的合适的单体:氢醌、甲基氢醌、丁基氢醌和苯基氢醌。用于该熔体聚合反应的碳酸酯源可衍生自碳酸二芳基酯(如DPC)和/或衍生自上述活化的碳酸二芳基酯(如BMSC)。第一个实例的聚碳酸酯具有结合到聚合物链内的醌类单体的残基。
在第二个实例中,用于共混物的聚碳酸酯是不含醌类单体的均聚物或共聚物,且使用活化的碳酸二芳基酯(例如BMSC)作为碳酸酯源通过熔体聚合法制备。该第二个实例的聚碳酸酯具有结合到聚合物链内的上述活化的碳酸二芳基酯的残基(例如IEL、T-MSC和/或水杨基-OH)。
因此,本发明提供了制备稳定化的聚碳酸酯共混物的方法。在第一种实施方式中,形成稳定化的聚碳酸酯共混物的方法包括以下步骤:
(a)使用碳酸二芳基酯和醌类单体通过熔体酯交换法形成聚碳酸酯,和
(b)将所述聚碳酸酯与含磷化合物和具有自由的-OH基的UV稳定剂混配,从而形成共混物,
其中所述含磷化合物具有可夺取的质子或可水解的基团,和
其中与UV稳定剂和聚碳酸酯混配的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
在第二种实施方式中,形成聚碳酸酯共混物的方法包括以下步骤:
(a)使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,和
(b)将所述聚碳酸酯与含磷化合物和具有自由的-OH基的UV稳定剂混配,从而形成共混物,
其中所述含磷化合物具有可夺取的质子或可水解的基团,和
其中与UV稳定剂和聚碳酸酯混配的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
优选与聚碳酸酯和UV稳定剂混配的含磷化合物的量足以使(磷原子/用于形成聚碳酸酯的酯交换催化剂)的摩尔比为1:1-10:1,更优选摩尔比为5:1-10:1。
这些方法产生稳定化的聚碳酸酯共混物。第一种稳定化的共混物包括:
(a)包括得自醌类单体的残基的熔体聚碳酸酯,
(b)具有自由的-OH基的UV稳定剂,和
(c)具有可夺取的质子或可水解的基团的含磷化合物,其中在共混物中存在的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
第二种稳定化的聚碳酸酯共混物包括:
(a)包括来自活化的碳酸二芳基酯的残基的熔体聚碳酸酯,
(b)具有自由的-OH基的UV稳定剂,和
(c)具有可夺取的质子或可水解的基团的含磷化合物,其中在共混物中存在的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
实施例:
在以下实施例中,在Werner & Pfleiderer ZSK25双螺杆挤出机上混配使用BMSC作为活化的碳酸二芳基酯制备的所给出聚碳酸酯。PCC添加剂与聚碳酸酯树脂粉末手动预混合,并使用摇动装置进一步均化。随后以1:19的比率将该预混物加至含有所给出的聚碳酸酯的挤出机中。挤出机的机筒温度设定为300℃,同时施用150-350mbar的真空。将挤出的聚合物线料通过水浴快速冷却,并最终造粒,用于分析。
I:添加PCC改进粒料颜色:
工作实施例(WE1-19)和对比实施例(CE 1-18)给出了使用与各种酸或酯添加剂混配的碳酸二苯酯(DPC聚碳酸酯)和酯取代的活化的碳酸酯(如BMSC聚碳酸酯)合成的熔体聚碳酸酯所制备的树脂粒料的颜色性质之间的比较。在这些混配的树脂粒料中变化的性能是用于混配步骤的添加剂的种类和含量以及用于制备聚碳酸酯的碳酸酯源的种类。例如,添加剂可为酸、酯或盐。这些化合物中的一些具有主要为碳类的官能团,而其他的为硫类或磷类官能团。
工作实施例(WE)与对比实施例(CE)的比较表明,与不与这些特定的添加剂混配的BMSC聚碳酸酯树脂相比,与特定的含磷化合物(PCC)添加剂物质混配的本发明的混配的BMSC聚碳酸酯树脂具有改进的颜色,特别是改进的a*和b*颜色参数,所述含磷化合物添加剂物质为酸或其可热分解的盐或酯。已表明,磷类酸及其盐和酯在性能上比它们的碳类和硫类对应物均优异。
聚合物原料:
表1:聚合物原料的特征

使用碳酸二苯酯(DPC)作为碳酸酯单体,使用双酚A、氢醌(HQ)和甲基氢醌(MeHQ)作为二醇单体,在连续熔体反应器体系中进行聚合反应,以形成聚合物材料D。术语TP、CP和HP分别代表三元共聚物、共聚物和均聚物。在三元共聚物中,二醇单体的mol%为30% BPA、35% HQ和35% MeHQ。通过向单体搅拌器槽中连续加入摩尔比为1.1:1.00的混合的二醇和原料DPC,进行聚合。另外,将每摩尔二醇总量的1.5×10⁻⁴摩尔四甲基氢氧化铵(TMAH)和5×10⁻⁶摩尔氢氧化钠(NaOH)加至单体搅拌器槽中作为催化剂。随后通过将反应混合物从单体搅拌器槽连续加至两个垂直反应器,再加至水平反应器(聚合器),进行连续熔体缩聚,同时从各反应器连续除去副产物酚,以实现聚合。聚合物H是使用DPC作为碳酸二芳基酯制备的双酚A均聚物。
在图2示意性说明的反应器体系中进行聚合反应,以形成(BMSC)聚合物材料A、B、C、E、F和G。在该体系中,于环境温度和压力下向低聚容器A中加入固体二醇单体、双酚A,用于制备BPA均聚物(HP),或另外加入氢醌(HQ)和/或甲基氢醌(MeHQ),用于制备HQ和BPA的共聚物(CP)以及BPA、HQ和MeHQ的三元共聚物;加入固体BMSC;和固体单官能的酚封端剂PCP。在三元共聚物中的单体的mol%为33% BPA、34% HQ和33%MeHQ,在共聚物的情况下,单体的mol%为30% HQ和70% BPA。加入PCP链终止剂,其量在目标分子量下产生约50mol%的PCP端基。接着加入水溶液形式的催化剂四甲基氢氧化铵和氢氧化钠。使用的四甲基氢氧化铵的浓度为25Eq/mol二醇,氢氧化钠的浓度在均聚物的情况下为4Eq/mol BPA,在三元共聚物的情况下,浓度为2Eq/mol BPA。随后,将低聚反应器密封关闭。通过快速抽空低聚反应器,随后引入氮气使体系脱氧。该过程重复三次。至少约4小时后,以6Eq/mol二醇的浓度,向熔融的三元共聚物低聚物中加入额外量的氢氧化钠。
随后通过泵B和加料管1(图2),将熔融的低聚物加至ZSK-25挤出机C。ZSK-25挤出机是直径为25mm、双螺杆、长度与直径的比(L/D)为约59的同向旋转啮合型挤出机。以约12-14kg/h的速率将低聚物加至挤出机中,且螺杆速度为约300rpm。将挤出机的机筒设定为300℃,模头设定为310℃。ZSK-25挤出机配备高和低真空体系,以除去在缩聚反应中作为副产物形成的水杨酸甲酯。低真空体系由管线2、冷凝器D、真空泵F和MS固定槽H组成。高真空体系由管线3、冷凝器E、真空泵G和MS固定槽I组成。两个低真空放气口在约14-20mbar真空水平下操作,后来的四个高真空放气口在约0.5-4mbar真空水平下操作。挤出机在足以促进聚合的温度、真空、停留时间和混合强度条件下操作。
聚合物样品A-H的表征方法:
通过凝胶渗透色谱(GPC)分析确定聚合物的分子量性质,使用聚碳酸酯分子量标准物建立确定聚合物分子量的宽的标准校准曲线。凝胶渗透柱的温度为约25℃,流动相为氯仿。
通过质子NMR确定聚合物中的IEL和弗利斯产物的水平。使用氘代氯仿(CDCl3)作为均聚物样品的溶剂,氘代四氯乙烷(TCE)用于三元共聚物样品。数值以相对于聚合物结合的二醇含量的mol%的形式记录。因此,对于均聚物,数值以相对于BPA摩尔含量的mol%的形式记录,对于三元共聚物,数值以相对于所有结合的二醇(BPA、氢醌和甲基氢醌)的总摩尔含量的mol%的形式记录。
在该分析中表征的弗利斯结构如下所示:
直链弗利斯:

酸式弗利斯:
支链弗利斯:
其中X表示例如在商品聚碳酸酯中常规发现的下式基团中的一种:

其中R1和R2各自独立地表示氢原子或一价直链或环状烃基,且R3是二价烃基。
通过HPLC分析方法分析聚合物样品中残余的水杨酸甲酯(MS)的含量。使用的溶剂为CHCl3与1,1,1,3,3,3-六氟异丙醇(HFIP)的4:1的混合物。首先将三元共聚物在超声波浴中处理15分钟,随后摇动2小时。加入甲醇沉淀聚合物,随后将所得到的溶液通过0.2微米过滤器过滤,并注射在HPLC上。在均聚物的情况下,使用的溶剂为二氯甲烷。
使用Xrite Teleflash 130测量混配前后粒料的颜色。该仪器允许人们直接测量粒料颜色,无需施加可使颜色变化的另外的加工步骤,如模塑。对于Xrite,选择具有10°观察角的标准光源D65(中性日光(neutral daylight),6500开尔文)产生L*、a*和b*值。将待测量的粒料放置在直径15cm且高4cm的玻璃培养皿中。粒料完全充满培养皿,除去过量的粒料,将表面粒料轻压。接着,将已填充的培养皿放置在距Xrite光源和检测器固定的距离和角度。当测定明亮闪光时,用装置产生的反射光确定样品的颜色L*、a*和b*值。每个样品在培养皿的3个不同的位置测量三次,由此将培养皿在各位置之间转动。
聚合物的混配:
将(DPC & BMSC)聚碳酸酯材料在Werner & Pfleiderer ZSK-25双螺杆挤出机上混配。将添加剂与聚碳酸酯树脂粉末(在所有的情况下,使用5%的界面法聚碳酸酯粉末混合添加剂)手动预混合,并使用摇动装置进一步均化。随后将该聚碳酸酯预混物与聚碳酸酯材料一起以1:19的比率加至挤出机中。挤出机的机筒温度设定为300℃,同时施加150-350mbar的真空。将挤出的聚合物线料通过水浴快速冷却,并最终造粒。
表2.三元共聚物混配的粒料的表征
表3.共聚物混配的粒料的表征

表4.均聚物混配的粒料的表征

WE(1-24)和CE(1-26)的讨论:
表1给出在表2-4的混配实施例中概括的在各实施例中用作原料的挤出粒料的性能。可以看到,根据各因素,如使用的共聚单体的品质和反应体系的操作状态,在使用BMSC制备的熔体-三元共聚物中可能存在某些批次(run-to-run)变化。用于本研究的具体的(DPC)三元共聚物(D)与(BMSC)三元共聚物(即材料A和C)具有非常类似的颜色性质。可能是由于醌类共聚单体含量较低或不存在醌类共聚单体,(BMSC)共聚物(E)和(BMSC)均聚物(G)的初始颜色性质(未混配的)稍好于(BMSC)三元共聚物,但不如可比的DPC聚碳酸酯(F和H)好。
表2给出由三元共聚物原料A-D制备并使用各种不同浓度的不同的添加剂混配的混配材料之间的比较。可以看到,混配的“参照物”CE 1、CE 9和CE 11的颜色性质(L*、a*和b*)均比表1中的原料对应物差。这些参照物与5%质量的聚碳酸酯树脂粉末一起进行相同的混配工艺,但不存在混配添加剂。
与此相反,从第一个工作实施例(WE1)可以看到,使用低含量的酸性含磷化合物H3PO3作为混配添加剂,相对于表1中的原料A以及表2中的混配参照物(CE 1)二者,令人意外地显著改进了混配粒料的颜色性质。虽然所有这三个颜色参数都得到改进,但a*值的改进最显著。非常令人意外的是,使用不含有元素磷的其他酸(CE 2-CE 4)不能改进颜色性质(L*、a*和b*)。由对比实施例CE 5还可以看到,使用质子化合物水作为混配试剂也不带来颜色改进益处。
对比实施例6和7(CE 6 & 7)证明,使用本领域已知的标准聚碳酸酯添加剂如IrgafosTM168(三(2,4-二叔丁基苯基)亚磷酸酯(CAS # 31570-04-4)和IRGAFOSTM P-EPQ(CAS # 119345-01-6)对浅化聚碳酸酯的颜色没有任何益处。在两种情况下,L*值较低,且a*和b*值较高。应注意的是,通过在制剂中使用受阻酚,这两种添加剂均是水解稳定的。与此相反,对水解不太稳定的添加剂如二硬脂基季戊四醇二亚磷酸酯(例如WESTON 618)显示在浅化原料(BMSC)聚碳酸酯的颜色上非常有效。
接着评价比原料A的初始颜色差得多的得自另一制备实施例的(BMSC)三元共聚物B。工作实施例3-5再一次表明当(BMSC)三元共聚物与酸性含磷化合物H3PO3混配时显著改进颜色。具体地,L*和a*参数的改进最显著,且加入酸的浓度较高时,改进更大。工作实施例6-8也证明,当与热降解产生酸性物质的盐如磷酸一锌混配时,可改进(BMSC)聚合物的颜色。再次显示,a*颜色参数的颜色益处最显著,且随着盐的浓度的提高而增加。还评价了另一种磷酸盐化合物,不分解产生酸性物质的磷酸锌。与前面三个实施例相反,该化合物即使在较高浓度下也无颜色益处。
评价颜色稍好一些的第三种(BMSC)三元共聚物(C)。在这种情况下,对比实施例CE 12证明酸性含磷添加剂如果加入的量太低,不会带来任何颜色益处。在加入这种低含量的PCC下,相对于不含有PCC的“参照物”挤出的聚碳酸酯(CE 11)可见到改进,但相对于未混配的原料聚碳酸酯(表1中的聚碳酸酯C)看不到改进。工作实施例WE 9和WE 10证明,对于该具体的(BMSC)三元共聚物,在约10ppm含量下可看得见H3PO3带来的颜色益处,且随着浓度进一步提高而增加。工作实施例WE 11-WE 13证明,使用可热降解的有机磷酸盐如磷酸氢二铵也导致a*颜色参数改进。对比实施例CE13-CE 15证明,相对于原料和混配参照物CE 11二者,磺酸酯在(BMSC)聚碳酸酯的颜色改进方面无效。
评价了使用活化的水杨酸酯类碳酸酯(例如BMSC聚碳酸酯)制备的熔体聚碳酸酯树脂的这种独特的颜色浅化是否可以在使用碳酸二苯酯(DPC聚碳酸酯)制备的常规熔体聚碳酸酯中再现。对比实施例CE 16表明DPC聚碳酸酯的混配参照物的所有这三个颜色参数均比其原料(表1中的聚合物材料D)差。对比实施例CE 17证明与原料(聚合物材料D)或混配参照物(CE 16)相比,使用含磷化合物H3PO3不能显著改进DPC聚碳酸酯三元共聚物的颜色性质。可以总结,本发明的方法有效地浅化使用活化的水杨酸酯类碳酸酯制备的某些类型的熔体聚碳酸酯的颜色,但机理不清楚。
还评价了在其他类型的(BMSC)聚碳酸酯中是否可获得颜色浅化的益处。特别是表3中的工作实施例WE 14-WE 16证明,使用含磷化合物H3PO3也有效地浅化氢醌的共聚物(聚合物材料E)的颜色。在浓度低至约4ppm时在该特定共聚物体系中可观察到a*的颜色益处,且随着PCC添加剂浓度的提高该益处增加。表3中的工作实施例WE 17-WE 20说明,相对于其原料纯树脂(聚合物材料F)及其混配的“参照物”对比实施例CE 18,使用PCC(WE17-20)均有效地浅化使用活化的水杨酸酯类碳酸酯制备的共聚物的颜色。CE20和WE 21表明,即使在存在其他添加剂如上述IrgafosTM时来自添加含磷化合物的益处。
表3中的工作实施例WE 22-WE 24说明,相对于其原料纯树脂(聚合物材料G)及其混配参照物CE 23,使用PCC(WE 22)、其热不稳定或水解不稳定的酯(WE 23)及其有机热不稳定或水解不稳定的盐(WE 24)均有效地浅化使用活化的水杨酸酯类碳酸酯制备的均聚物的颜色。对比实施例CE 24-CE26说明DPC类均聚物(聚合物材料H)和含磷化合物的有限或不利的影响。
测试了亚磷酸H3PO3在不同混配条件下对颜色的影响。如以上概括描述的对均聚物、共聚物和三元共聚物聚碳酸酯进行混配/挤出,但是使用表5列出的不同的工艺参数。确定所得到的粒料的颜色性质。如表5所示,当不存在PCC(CE 28-36)时,混配导致较差的颜色性质。与此相反,颜色性质的降级减轻,或者特别是在三元共聚物的情况下,在温和的挤出条件下(对比CE 34、CE 36和WE 30)颜色性质得到改进。

其他混配实施例:
在图2示意的反应器体系中使用二醇BPA、HQ和MeHQ;固体BMSC;和固体单官能的酚封端剂PCP制备三元共聚物聚合物材料X。使用如表1中聚合物材料A-C相同的工艺条件制备该聚合物材料X。
使用前述对其他聚合物材料A-H相同的方法,通过GPC和HPLC表征聚合物材料X的分子量性质和残余的水杨酸甲酯(MS)含量。确定聚合物材料X的重均分子量(Mw)为29,252道尔顿,残余的MS含量为67ppm。
接着在Werner & Pfleiderer ZSK-25双螺杆挤出机上,将聚合物材料X与酸酐、酰胺、酸或酯类含磷化合物(PCC)添加剂混配。将相应的PCC添加剂与聚碳酸酯树脂粉末预混合后,使用与先前的实施例相同的混配条件将添加剂与三元共聚物聚合物材料X混配。酸酐PCC是五氧化二磷(P2O5,CAS # 1314-56-3),酰胺PCC是三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS # 6415-07-2),酸性PCC是亚磷酸(H3PO3,CAS # 13598-36-2),酯PCC是二硬脂基季戊四醇二亚磷酸酯(例如WESTON 618)。改变PCC添加剂的含量,以得到各种PCC浓度(ppm),由此在混配的树脂中还得到各种PCC/催化剂摩尔比。随后将PCC/催化剂摩尔比乘以PCC中的磷原子数,得到P/催化剂摩尔比。例如,在PCC亚磷酸(H3PO3)的情况下,P/催化剂摩尔比与PCC/催化剂摩尔比相同,当使用五氧化二磷(P2O5)作为PCC时,P/催化剂摩尔比是PCC/催化剂摩尔比的2倍。
如先前实施例所述,使用Xrite Teleflash 130测定混配前后的混配粒料的颜色。下表6列出了非混配的原料粒料(实施例A)、混配参照物(实施例B)和与各种含量的PCC混配的粒料的颜色测量结果,以及因此各种P/cat摩尔比(实施例C-T)。
表6 与各种PPC混配的三元共聚物X

在上表6中的实施例A-T的数据证明本发明的各方面。由实施例C-F与未混配的原料(实施例A)或混配参照物(实施例B)的颜色数据的比较证明,酸酐PCC如五氧化二磷(P2O5)非常有效地浅化使用活化的碳酸二芳基酯(BMSC)通过熔体酯交换法形成的聚碳酸酯的颜色。尽管这种PCC的益处往往随着P/催化剂比的提高而系统地增加,但在较高比率下,益处随比率的进一步增加似乎减少。例如,将P/催化剂比从5(实施例D)增至10(实施例E)或24(实施例F)似乎不能大规模地进一步浅化颜色,而当P/催化剂比从0.5(实施例C)增至5(实施例D)时颜色改进非常显著。
实施例G和H与未混配的原料(实施例A)或混配参照物(实施例B)的颜色数据的比较证明,酰胺PCC如三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP)也有效地浅化使用活化的碳酸二芳基酯(BMSC)通过熔体酯交换法形成的聚碳酸酯的颜色。值得注意的是,在P/催化剂比低至12(实施例H)时该颜色浅化的益处仅部分有效。不打算受任何具体的机理束缚,本发明人认为该PCC的酰胺官能团可能导致形成与氮相关的有色体,因此在某种程度上限制了这种酰胺PCC的颜色改进作用,特别是在较高P/催化剂比时。
实施例I-T的颜色数据说明增加酸性PCC与酯PCC的P/催化剂比对使用活化的碳酸二芳基酯(BMSC)通过熔体酯交换法形成的聚碳酸酯的颜色浅化的影响。在实施例I-N中,使用酸性PCC——亚磷酸(H3PO3),在实施例O-T中使用酯PCC——WESTON 618。虽然这两种PCC均非常有效地浅化颜色,但是在非常高的P/催化剂比下,随着P/催化剂比进一步提高,进一步浅化颜色存在明显的局限性。例如,在亚磷酸(H3PO3)的情况下,将P/催化剂比从24.4(实施例M)进一步增至122(实施例N),在进一步浅化颜色方面仅得到各种各样的结果。在酯PCC——WESTON
 618(如上所述)的情况下,将P/催化剂比从24.4(实施例S)增加10倍至244(实施例T),仅非常有限地进一步浅化颜色。
最后,将实施例C-F(酸酐PCC)与实施例G和H(酰胺PCC)、实施例I-N(酸性PCC)或实施例O-T(酯PCC)比较证明,虽然所有的这些PCC均十分有效地浅化使用活化的碳酸二芳基酯通过熔体酯交换法形成的聚碳酸酯的颜色,但它们浅化颜色的相对效率以及这些不同PCC的颜色改进作用与其P/催化剂比之间的精确关系在某种程度上取决于PCC的性质及其结构和性能。
II:在PC/UV吸收剂共混物中添加PCC改进UV保留率
添加含磷化合物还证实可用于包括UV吸收剂的聚碳酸酯共混物。以下提供的实施例说明需要稳定两种不同的聚合物共混物。第一种聚合物共混物衍生自结合醌类型单体的熔体聚碳酸酯且使用碳酸二芳基酯(如DPC)或/和活化的碳酸二芳基酯(如BMSC)制备并具有UV吸收剂(具有增加UV稳定剂效率的自由的OH基)。第二种聚合物共混物衍生自由活化的碳酸二芳基酯(如BMSC)制备的熔体聚碳酸酯且具有相同的UV稳定剂。随后用PCC化合物如H3PO3稳定这些聚合物共混物。若未稳定聚合物共混物,则UV吸收剂的自由的OH基将与聚合物骨架反应,导致分子量降低。不受操作模式束缚,认为残留在其制备的聚碳酸酯聚合物中的酯交换催化剂催化该尾咬反应。
UV保留率的定义
使用UV-VIS光谱法,对溶于20ml CHCl3/HFIP 90/10%(v/v)的0.08g聚合物从270扫描至410nm,测量UV保留率。UV保留率是聚合物反应性的量度。如果UV吸收剂与聚合物反应,则第二个吸收谱带下降。对于各实施例使用的具体的UV吸收剂,情况如下:
对于CyasorbTM 5411:(在336nm处的最大吸收/在302nm处的最大吸收)*100%
对于TinuvinTM 350:(在340nm处的最大吸收/在307nm处的最大吸收)*100%。
原料聚合物(表7)
聚合物材料 聚合物类型 碳酸酯 Mw,PS
(g/mole)
l HP 光气 65747
J HP DPC 61881
K HP DPC 58844
L TP DPC 61866
M TP BMSC 64789
N TP BMSC 54964
O HP BMSC 58941
P TP BMSC 58775
聚合物I:使用光气作为碳酸酯单体,使用双酚A作为二醇,在间歇反应器体系中,通过界面法制备。
聚合物J:使用DPC作为碳酸酯单体,使用双酚A作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。
聚合物K:使用DPC作为碳酸酯单体,使用双酚A作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。
聚合物L:使用DPC作为碳酸酯单体,使用BPA、HQ和MeHQ作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。二醇的mol%为33%BPA、34% HQ和33% MeHQ。另外将50*10-6摩尔TBPA和7.5*10-6摩尔NaOH/摩尔总的二醇加至单体搅拌器中作为催化剂。
聚合物M:使用BMSC作为碳酸酯单体,使用BPA、HQ和MeHQ作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。二醇的mol%为33%BPA、34% HQ和33% MeHQ。另外将基于每摩尔二醇总量的25*10-6摩尔TMAH和7.8*10-6摩尔NaOH加至单体搅拌器中作为催化剂。
聚合物N:使用BMSC作为碳酸酯单体,使用BPA、HQ和MeHQ作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。二醇的mol%为33%BPA、34% HQ和33% MeHQ。另外将基于每摩尔二醇总量的25*10-6摩尔TMAH和8*10-6摩尔NaOH加至单体搅拌器中作为催化剂。
聚合物O:使用BMSC作为碳酸酯单体,使用BPA作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。另外将基于每摩尔二醇总量的25*10-6摩尔TMAH和4.6*10-6摩尔NaOH加至单体搅拌器中作为催化剂。
聚合物P:使用BMSC作为碳酸酯单体,使用BPA、HQ和MeHQ作为二醇,在连续熔体反应器体系中,通过熔体聚合制备。二醇的mol%为33%BPA、34%HQ和33% MeHQ。另外将基于每摩尔二醇总量的25*10-6摩尔TMAH和8*10-6摩尔NaOH加至单体搅拌器中作为催化剂。
熔体-稳定性测试的说明
熔体稳定性度量与初始粒料的分子量相比,在加工步骤后分子量的降低。在接下来的加工步骤后测量分子量(并计算Mw降低)。
在如以上实施例所述的相同条件下进行混配。在模塑前,将混配的粒料于105℃干燥3小时。用于Engel 45 Tons模塑机的条件如表8所述。模塑的测试样品为60×60×2.5mm大小的板。
在下表中,提及的“Mw降低(%)comp”为由于混配工艺引起的树脂的相对分子量降低。它是由初始树脂粒料的分子量(Mw粒料)和混配的树脂粒料的分子量(Mw混配的)通过如下等式计算:(Mw降低(%)comp=((Mw混配的-Mw粒料)/Mw粒料)*100%)。
在下表中,提及的“Mw降低(%)STD”为由混配和标准模塑工艺二者引起的树脂的相对分子量降低。它是由初始树脂粒料的分子量(Mw粒料)和标准模塑后的树脂的分子量(Mw(STD模塑后的))通过如下等式计算:(Mw降低(%)STD=((Mw(STD模塑后的)-Mw粒料)/Mw粒料)*100%)。
表8:模塑条件
机器 Engel 45T
预干燥温度 ℃ 105
预干燥时间 小时 3
加料斗温度 ℃ 40
1区温度 ℃ 280
2区温度 ℃ 290
3区温度 ℃ 300
喷嘴温度 ℃ 295
模具温度 ℃ 90
保持时间 秒 10
冷却时间 秒 20
循环时间 秒 36
停留时间 秒 180
结果
表9-11提供混配的聚合物的结果:组成、测量结果(熔体稳定性& UV保留率)
表9:BMSC-三元共聚物

表10:BMSC-三元共聚物

表11:DPC三元共聚物和界面法均聚物

表12:DPC三元共聚物和界面法均聚物

讨论:
三元共聚物DPC类
对比实施例47和48说明在混配后由于添加UV吸收剂Mw降低和UV保留率降低。在混配的材料模塑后,这种降低更严重。实施例39和40说明需要添加H3PO3使Mw降低的程度最小且具有高UV保留率。
三元共聚物BMSC类
对比实施例39、40和45说明由于添加UV吸收剂BMSC类三元共聚物的Mw和UV保留率降低。如工作实施例34-38所示,通过添加H3PO3使Mw和UV保留率降低程度最小。
实施例32和33说明,与以比率为5和10的较高H3PO3/(使用的催化剂)比率添加的情况相比,以H3PO3/(使用的催化剂)比率为1.13添加H3PO3不太有效。
通过界面法制备的BPA均聚物
对比实施例51说明,不需要稳定通过界面途径制备的均聚物。几乎没有测量到Mw降低或UV保留率降低。
BPA均聚物DPC类
对比实施例53说明由于添加UV吸收剂,Mw降低和UV保留率降低很少。
BPA均聚物BMSC类
对比实施例60和62说明由于添加UV吸收剂,Mw和UV保留率均降低。如对比实施例61和63所示,添加H3PO3使Mw和UV保留率的降低程度最小。
Claims (50)
1.制备聚碳酸酯的方法,所述方法包括以下步骤:
(a)使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,和
(b)将所述聚碳酸酯与具有可夺取的质子或可水解的基团的含磷化合物混配,其中与聚碳酸酯混配的含磷化合物的量足以使该聚碳酸酯相比于由未添加所述含磷化合物的相同聚碳酸酯形成的粒料,颜色性质得到改进。
2.权利要求1的方法,其中所述含磷化合物是具有结构I或II的化合物:

其中R1和R2独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基或芳氧基,

其中R3和R4独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基或芳氧基。
3.权利要求1的方法,其中所述含磷化合物选自:二甲基次膦酸(CAS#3283-12-3)、二丁基次膦酸、二苯基次膦酸(CAS#1707-03-5)、2-甲基苯基(苯基)次膦酸、3,5-二甲基苯基(苯基)次膦酸(CAS#96331-30-5)、3-甲氧基苯基(苯基)次膦酸(CAS#4552-91-4)、4-甲氧基苯基(苯基)次膦酸(CAS#13118-95-1)、1-甲基庚基(苯基)次膦酸(CAS#64308-50-5)、4-乙氧基苯基(苯基)次膦酸(CAS#96329-70-3)、双(4-甲氧基苯基)次膦酸(CAS#20434-05-3)、二辛基次膦酸、双(2,4,4-三甲基戊基)次膦酸(CAS#27661-42-3)、磷酸氢二铵、磷酸二苯酯、亚磷酸二苯酯、4-(叔戊基)苯基磷酸酯、(R)-(-)-1,1’-联二萘-2,2′-二基氢磷酸酯(CAS#39648-67-4)、磷酸二(2-乙基己酯)、亚磷酸和磷酸一锌Zn(H2PO4)2。
4.权利要求1的方法,其中所述含磷化合物包括具有结构III或IV的化合物:
其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R5和R6独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基,或芳氧基,磷酸酯以及亚磷酸酯,其中Rx是H、烷基、芳基或芳烷基;

其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R7和R8独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基或芳氧基,磷酸酯,亚磷酸酯,其中Rx是H、烷基、芳基或芳烷基。
5.权利要求4的方法,其中所述含磷化合物选自:二硬脂基季戊四醇二亚磷酸酯、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、2-苯基乙基二苯基次膦酸酯、1-萘基二苯基次膦酸酯、甲基二苯基次亚膦酸酯(CAS#4020-99-9)、乙基二苯基次亚膦酸酯(CAS#719-80-2)、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、甲基环己基二苯基次膦酸酯、亚磷酸三苯酯、二异癸基苯基亚磷酸酯、磷酸三对甲苯基酯、磷酸三正丙酯(CAS#513-02-0)、甲基二苯基磷酸酯(CAS#115-89-9)、磷酸三正丁酯(CAS#126-73-8)、磷酸三苯酯(CAS#115-86-6)、环己基二苯基磷酸酯(CAS#4281-67-8)、双(3,5-二甲基苯基)4-乙基苯基磷酸酯(CAS#7144-07-2)、三(3,4-二甲基苯基)磷酸酯(CAS#3862-11-1)、三(4-叔丁基苯基)磷酸酯(CAS#78-33-1)、反式-1,4-环己二醇双(二苯基磷酸酯)、三壬基苯基磷酸酯、亚磷酸三异癸酯、磷酸三(十三烷基酯)和亚磷酸三月桂酯。
6.权利要求1的方法,其中所述含磷化合物选自:五氧化二磷(P4O10,CAS#1314-56-3)、焦磷酸(H4O7P2,CAS#2466-09-3)、焦磷酸镁(CAS#13446-24-7)、酸式焦磷酸二甲酯(C2H8O7P2,CAS#26644-00-8)、酸式焦磷酸二乙酯(C4H12O7P2,CAS#1707-71-7)、焦磷酸钾(CAS#7320-34-5)、二磷酸四乙酯(C8H20O7P2,CAS#107-49-3)、丙基膦酸酐(C9H21O6P3,CAS#68957-94-8)、三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS#6415-07-2)、甲基膦酸双(二甲基酰胺)(C5H15N2OP,CAS#2511-17-3)、N,N,N′,N′-四甲基二氨基磷酸氯化物(C4H12ClN2OP,CAS#1605-65-8)、六甲基磷酰胺(C6H18N3OP,CAS#680-31-9)、1,3-二甲基-1,2,3,4-四氢-1,3,2-苯并二氮杂膦杂苯-2,4-二酮(C9H11N2O2P,CAS#68614-93-7)、二苯基1-哌啶基膦酸酯、苯基N,N,N′,N′-四甲基二酰氨基磷酸酯和N,N,N′,N′-四甲基-P-苯基膦酸二酰胺。
7.权利要求1的方法,其中所述活化的碳酸二芳基酯是双甲基水杨基碳酸酯。
8.权利要求7的方法,其中所述含磷化合物是亚磷酸。
9.权利要求7的方法,其中所述聚碳酸酯是三元共聚物。
10.权利要求9的方法,其中所述含磷化合物是亚磷酸。
11.权利要求1的方法,其中所述含磷化合物与所述聚碳酸酯混配的量为至少5ppm。
12.权利要求1的方法,其中所述含磷化合物与所述聚碳酸酯混配的量使得磷原子与用于形成所述聚碳酸酯的酯交换催化剂的摩尔比为1-20。
13.权利要求2的方法,其中所述任选取代的芳基是任选取代的苯基。
14.权利要求2的方法,其中所述任选取代的芳氧基是任选取代的苯氧基。
15.权利要求4的方法,其中所述芳基是苯基。
16.权利要求4的方法,其中所述芳氧基是苯氧基。
17.浅化聚碳酸酯的颜色的方法,该聚碳酸酯使用活化的碳酸二芳基酯通过酯交换制备,所述方法包括混配具有可夺取的质子或可水解的基团的含磷化合物的步骤,其中与聚碳酸酯混配的含磷化合物的量足以使该聚碳酸酯相比于由未添加所述含磷化合物的相同聚碳酸酯形成的粒料,颜色性质得到改进。
18.权利要求17的方法,其中所述聚碳酸酯在与所述含磷化合物混配前的L*值小于80,而混配后的L*值大于80。
19.权利要求17的方法,其中所述含磷化合物包括具有结构I、II的化合物:

其中R1和R2独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基或芳氧基,
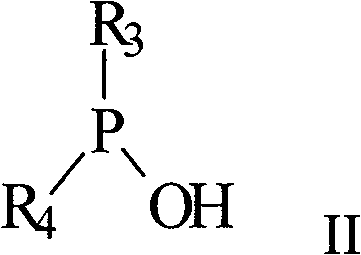
其中R3和R4独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基或芳氧基。
20.权利要求17的方法,其中所述含磷化合物选自:二甲基次膦酸(CAS#3283-12-3)、二丁基次膦酸、二苯基次膦酸(CAS#1707-03-5)、2-甲基苯基(苯基)次膦酸、3,5-二甲基苯基(苯基)次膦酸(CAS#96331-30-5)、3-甲氧基苯基(苯基)次膦酸(CAS#4552-91-4)、4-甲氧基苯基(苯基)次膦酸(CAS#13118-95-1)、1-甲基庚基(苯基)次膦酸(CAS#64308-50-5)、4-乙氧基苯基(苯基)次膦酸(CAS#96329-70-3)、双(4-甲氧基苯基)次膦酸(CAS#20434-05-3)、二辛基次膦酸、双(2,4,4-三甲基戊基)次膦酸(CAS#27661-42-3)、磷酸氢二铵、磷酸二苯酯、亚磷酸二苯酯、4-(叔戊基)苯基磷酸酯、(R)-(-)-1,1’-联二萘-2,2′-二基氢磷酸酯(CAS#39648-67-4)、磷酸二(2-乙基己酯)、亚磷酸和磷酸一锌Zn(H2PO4)2。
21.权利要求17的方法,其中所述含磷化合物包括具有结构III或IV的化合物:

其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R5和R6独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基;
其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R7和R8独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基。
22.权利要求21的方法,其中所述含磷化合物选自:二硬脂基季戊四醇二亚磷酸酯、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、2-苯基乙基二苯基次膦酸酯、1-萘基二苯基次膦酸酯、甲基二苯基次亚膦酸酯(CAS#4020-99-9)、乙基二苯基次亚膦酸酯(CAS#719-80-2)、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、甲基环己基二苯基次膦酸酯、亚磷酸三苯酯、二异癸基苯基亚磷酸酯、磷酸三对甲苯基酯、磷酸三正丙酯(CAS#513-02-0)、甲基二苯基磷酸酯(CAS#115-89-9)、磷酸三正丁酯(CAS#126-73-8)、磷酸三苯酯(CAS#115-86-6)、环己基二苯基磷酸酯(CAS#4281-67-8)、双(3,5-二甲基苯基)4-乙基苯基磷酸酯(CAS#7144-07-2)、三(3,4-二甲基苯基)磷酸酯(CAS#3862-11-1)、三(4-叔丁基苯基)磷酸酯(CAS#78-33-1)、反式-1,4-环己二醇双(二苯基磷酸酯)、三壬基苯基磷酸酯、亚磷酸三异癸酯、磷酸三(十三烷基酯)和亚磷酸三月桂酯。
23.权利要求17的方法,其中所述含磷化合物选自:五氧化二磷(P4O10,CAS#1314-56-3)、焦磷酸(H4O7P2,CAS#2466-09-3)、焦磷酸镁(CAS#13446-24-7)、酸式焦磷酸二甲酯(C2H8O7P2,CAS#26644-00-8)、酸式焦磷酸二乙酯(C4H12O7P2,CAS#1707-71-7)、焦磷酸钾(CAS#7320-34-5)、二磷酸四乙酯(C8H20O7P2,CAS#107-49-3)、丙基膦酸酐(C9H21O6P3,CAS#68957-94-8)、三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS#6415-07-2)、甲基膦酸双(二甲基酰胺)(C5H15N2OP,CAS#2511-17-3)、N,N,N′,N′-四甲基二氨基磷酸氯化物(C4H12ClN2OP,CAS#1605-65-8)、六甲基磷酰胺(C6H18N3OP,CAS#680-31-9)、1,3-二甲基-1,2,3,4-四氢-1,3,2-苯并二氮杂膦杂苯-2,4-二酮(C9H11N2O2P,CAS#68614-93-7)、二苯基1-哌啶基膦酸酯、苯基N,N,N′,N′-四甲基二酰氨基磷酸酯和N,N,N′,N′-四甲基-P-苯基膦酸二酰胺。
24.权利要求1的方法,进一步包括以下步骤:
(c)由与含磷化合物混配的聚碳酸酯形成聚碳酸酯粒料。
25.权利要求19或21的方法,其中所述芳基包括苯基。
26.权利要求19或21的方法,其中所述芳氧基包括苯氧基。
27.聚碳酸酯组合物,其特征在于所述聚碳酸酯含有醌残基、衍生自活化的碳酸二芳基酯的内部酯连接基和至少ppb含量的磷,以及L*值大于85。
28.制备稳定化的聚碳酸酯共混物的方法,所述方法包括以下步骤:
(a)使用活化的碳酸二芳基酯通过熔体酯交换法形成聚碳酸酯,和
(b)将所述聚碳酸酯与含磷化合物和具有自由的-OH基的UV稳定剂混配,从而形成共混物,
其中所述含磷化合物具有可夺取的质子或可水解的基团,和
其中与UV稳定剂和聚碳酸酯混配的含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
29.权利要求28的方法,其中所述含磷化合物是具有结构I或II的化合物:
其中R1和R2独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基、或芳氧基,

其中R3和R4独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基、或芳氧基。
30.权利要求28的方法,其中所述含磷化合物选自:二甲基次膦酸(CAS#3283-12-3)、二丁基次膦酸、二苯基次膦酸(CAS#1707-03-5)、2-甲基苯基(苯基)次膦酸、3,5-二甲基苯基(苯基)次膦酸(CAS#96331-30-5)、3-甲氧基苯基(苯基)次膦酸(CAS#4552-91-4)、4-甲氧基苯基(苯基)次膦酸(CAS#13118-95-1)、1-甲基庚基(苯基)次膦酸(CAS#64308-50-5)、4-乙氧基苯基(苯基)次膦酸(CAS#96329-70-3)、双(4-甲氧基苯基)次膦酸(CAS#20434-05-3)、二辛基次膦酸、双(2,4,4-三甲基戊基)次膦酸(CAS#27661-42-3)、磷酸氢二铵、磷酸二苯酯、亚磷酸二苯酯、4-(叔戊基)苯基磷酸酯、(R)-(-)-1,1’-联二萘-2,2′-二基氢磷酸酯、磷酸二(2-乙基己酯)、亚磷酸和磷酸一锌Zn(H2PO4)2。
31.权利要求28的方法,其中所述含磷化合物包括具有结构III或IV的化合物:

其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R5和R6独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基;
其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R7和R8独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基。
32.权利要求29或31的方法,其中所述芳基包括苯基。
33.权利要求29或31的方法,其中所述芳氧基包括苯氧基。
34.权利要求31的方法,其中所述含磷化合物选自:二硬脂基季戊四醇二亚磷酸酯、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、2-苯基乙基二苯基次膦酸酯、1-萘基二苯基次膦酸酯、甲基二苯基次亚膦酸酯(CAS#4020-99-9)、乙基二苯基次亚膦酸酯(CAS#719-80-2)、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、甲基环己基二苯基次膦酸酯、亚磷酸三苯酯、二异癸基苯基亚磷酸酯、磷酸三对甲苯基酯、磷酸三正丙酯(CAS#513-02-0)、甲基二苯基磷酸酯(CAS#115-89-9)、磷酸三正丁酯(CAS#126-73-8)、磷酸三苯酯(CAS#115-86-6)、环己基二苯基磷酸酯(CAS#4281-67-8)、双(3,5-二甲基苯基)4-乙基苯基磷酸酯(CAS#7144-07-2)、三(3,4-二甲基苯基)磷酸酯(CAS#3862-11-1)、三(4-叔丁基苯基)磷酸酯(CAS#78-33-1)、反式-1,4-环己二醇双(二苯基磷酸酯)、三壬基苯基磷酸酯、亚磷酸三异癸酯、磷酸三(十三烷基酯)和亚磷酸三月桂酯。
35.权利要求28的方法,其中所述含磷化合物选自:五氧化二磷(P4O10,CAS#1314-56-3)、焦磷酸(H4O7P2,CAS#2466-09-3)、焦磷酸镁(CAS#13446-24-7)、酸式焦磷酸二甲酯(C2H8O7P2,CAS#26644-00-8)、酸式焦磷酸二乙酯(C4H12O7P2,CAS#1707-71-7)、焦磷酸钾(CAS#7320-34-5)、二磷酸四乙酯(C8H20O7P2,CAS#107-49-3)、丙基膦酸酐(C9H21O6P3,CAS#68957-94-8)、三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS#6415-07-2)、甲基膦酸双(二甲基酰胺)(C5H15N2OP,CAS#2511-17-3)、N,N,N′,N′-四甲基二氨基磷酸氯化物(C4H12ClN2OP,CAS#1605-65-8)、六甲基磷酰胺(C6H18N3OP,CAS#680-31-9)、1,3-二甲基-1,2,3,4-四氢-1,3,2-苯并二氮杂膦杂苯-2,4-二酮(C9H11N2O2P,CAS#68614-93-7)、二苯基1-哌啶基膦酸酯、苯基N,N,N′,N′-四甲基二酰氨基磷酸酯和N,N,N′,N′-四甲基-P-苯基膦酸二酰胺。
36.权利要求28的方法,其中所述碳酸二芳基酯是活化的碳酸二芳基酯,是双甲基水杨基碳酸酯。
37.权利要求36的方法,其中所述含磷化合物是亚磷酸。
38.权利要求28的方法,其中与所述聚碳酸酯和所述UV稳定剂混配的所述含磷化合物的量使得磷原子与用于形成所述聚碳酸酯的酯交换催化剂的摩尔比为1∶1-10∶1。
39.权利要求38的方法,其中所述摩尔比为5∶1-10∶1。
40.稳定化的聚碳酸酯共混物,所述共混物包括:
(a)包括得自活化的碳酸二芳基酯的残基的熔体聚碳酸酯,
(b)具有自由的-OH基的UV稳定剂,和
(c)具有可夺取的质子或可水解的基团的含磷化合物,其中在共混物中存在的所述含磷化合物的量足以使所述共混物相比于由未添加所述含磷化合物的相同聚碳酸酯和UV稳定剂形成的共混物,熔体稳定性得到改进。
41.权利要求40的共混物,其中所述含磷化合物是具有结构I或II的化合物:

其中R1和R2独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基、或芳氧基,
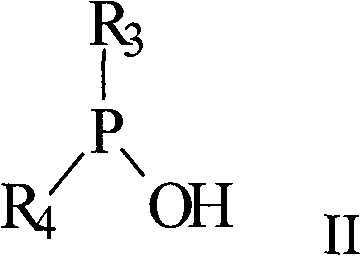
其中R3和R4独立地是氢;羟基、O-(NH4);直链、支链或环状C1-C36烷基或烷氧基;任选取代的芳基、或芳氧基。
42.权利要求40的共混物,其中所述含磷化合物选自:二甲基次膦酸(CAS#3283-12-3)、二丁基次膦酸、二苯基次膦酸(CAS#1707-03-5)、2-甲基苯基(苯基)次膦酸、3,5-二甲基苯基(苯基)次膦酸(CAS#96331-30-5)、3-甲氧基苯基(苯基)次膦酸(CAS#4552-91-4)、4-甲氧基苯基(苯基)次膦酸(CAS#13118-95-1)、1-甲基庚基(苯基)次膦酸(CAS#64308-50-5)、4-乙氧基苯基(苯基)次膦酸(CAS#96329-70-3)、双(4-甲氧基苯基)次膦酸(CAS#20434-05-3)、二辛基次膦酸、双(2,4,4-三甲基戊基)次膦酸(CAS#27661-42-3)、磷酸氢二铵、磷酸二苯酯、亚磷酸二苯酯、4-(叔戊基)苯基磷酸酯、(R)-(-)-1,1’-联二萘-2,2′-二基氢磷酸酯、磷酸二(2-乙基己酯)、亚磷酸和磷酸一锌Zn(H2PO4)2。
43.权利要求40的共混物,其中所述含磷化合物包括具有结构III或IV的化合物:

其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R5和R6独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基;

其中R’是烷氧基、芳氧基或芳烷氧基、OC(=O)Rx或OP(=O)Rx,且R7和R8独立地是氢、羟基;直链或环状C1-C36烷基或烷氧基;芳基、或芳氧基,磷酸酯或酸,以及亚磷酸酯或酸,其中Rx是H、烷基、芳基或芳烷基。
44.权利要求41或43的方法,其中所述芳基包括苯基。
45.权利要求41或43的方法,其中所述芳氧基包括苯氧基。
46.权利要求43的共混物,其中所述含磷化合物选自:二硬脂基季戊四醇二亚磷酸酯、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、2-苯基乙基二苯基次膦酸酯、1-萘基二苯基次膦酸酯、甲基二苯基次亚膦酸酯(CAS#4020-99-9)、乙基二苯基次亚膦酸酯(CAS#719-80-2)、正丁基二苯基次亚膦酸酯(CAS#13360-94-6)、甲基环己基二苯基次膦酸酯、亚磷酸三苯酯、二异癸基苯基亚磷酸酯、磷酸三对甲苯基酯、磷酸三正丙酯(CAS#513-02-0)、甲基二苯基磷酸酯(CAS#115-89-9)、磷酸三正丁酯(CAS#126-73-8)、磷酸三苯酯(CAS#115-86-6)、环己基二苯基磷酸酯(CAS#4281-67-8)、双(3,5-二甲基苯基)4-乙基苯基磷酸酯(CAS#7144-07-2)、三(3,4-二甲基苯基)磷酸酯(CAS#3862-11-1)、三(4-叔丁基苯基)磷酸酯(CAS#78-33-1)、反式-1,4-环己二醇双(二苯基磷酸酯)、三壬基苯基磷酸酯、亚磷酸三异癸酯、磷酸三(十三烷基酯)和亚磷酸三月桂酯。
47.权利要求40的共混物,其中所述含磷化合物选自:五氧化二磷(P4O10,CAS#1314-56-3)、焦磷酸(H4O7P2,CAS#2466-09-3)、焦磷酸镁(CAS#13446-24-7)、酸式焦磷酸二甲酯(C2H8O7P2,CAS#26644-00-8)、酸式焦磷酸二乙酯(C4H12O7P2,CAS#1707-71-7)、焦磷酸钾(CAS#7320-34-5)、二磷酸四乙酯(C8H20O7P2,CAS#107-49-3)、丙基膦酸酐(C9H21O6P3,CAS#68957-94-8)、三(N,N-四亚甲基)磷酸三酰胺(C12H24N3OP,CAS#6415-07-2)、甲基膦酸双(二甲基酰胺)(C5H15N2OP,CAS#2511-17-3)、N,N,N′,N′-四甲基二氨基磷酸氯化物(C4H12ClN2OP,CAS#1605-65-8)、六甲基磷酰胺(C6H18N3OP,CAS#680-31-9)、1,3-二甲基-1,2,3,4-四氢-1,3,2-苯并二氮杂膦杂苯-2,4-二酮(C9H11N2O2P,CAS#68614-93-7)、二苯基1-哌啶基膦酸酯、苯基N,N,N′,N′-四甲基二酰氨基磷酸酯和N,N,N′,N′-四甲基-P-苯基膦酸二酰胺。
48.权利要求40的共混物,其中所述含磷化合物是亚磷酸。
49.权利要求40的共混物,其中所述共混物进一步包括酯交换催化剂,且其中存在于所述共混物中的所述含磷化合物的量使得磷原子与酯交换催化剂的摩尔比为1∶1-10∶1。
50.权利要求49的共混物,其中所述摩尔比为5∶1-10∶1。
Applications Claiming Priority (5)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US80630406P | 2006-06-30 | 2006-06-30 | |
| US60/806,304 | 2006-06-30 | ||
| US11/688,551 | 2007-03-20 | ||
| US11/688,551 US7645851B2 (en) | 2006-06-30 | 2007-03-20 | Polycarbonate with reduced color |
| PCT/US2007/070850 WO2008005655A2 (en) | 2006-06-30 | 2007-06-11 | Polycarbonate with reduced color |
Related Child Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN2012104700437A Division CN102942775A (zh) | 2006-06-30 | 2007-06-11 | 颜色浅化的聚碳酸酯 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| CN101484530A CN101484530A (zh) | 2009-07-15 |
| CN101484530B true CN101484530B (zh) | 2013-01-02 |
Family
ID=38877524
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN2012104700437A Pending CN102942775A (zh) | 2006-06-30 | 2007-06-11 | 颜色浅化的聚碳酸酯 |
| CN2007800247801A Expired - Fee Related CN101484530B (zh) | 2006-06-30 | 2007-06-11 | 颜色浅化的聚碳酸酯 |
Family Applications Before (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN2012104700437A Pending CN102942775A (zh) | 2006-06-30 | 2007-06-11 | 颜色浅化的聚碳酸酯 |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US7645851B2 (zh) |
| EP (1) | EP2035500A2 (zh) |
| CN (2) | CN102942775A (zh) |
| TW (1) | TW200808868A (zh) |
| WO (1) | WO2008005655A2 (zh) |
Families Citing this family (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20080287640A1 (en) * | 2007-05-15 | 2008-11-20 | General Electric Company | Process for the production of polycarbonate using an ester substituted diaryl carbonate |
| US20080318053A1 (en) * | 2007-06-19 | 2008-12-25 | General Electric Company | Plastic Laminates and Methods for Making the Same |
| US8642176B2 (en) * | 2007-06-19 | 2014-02-04 | Sabic Innovative Plastics Ip B.V. | Plastic laminates and methods for making the same |
| US20090043069A1 (en) * | 2007-08-06 | 2009-02-12 | General Electric Company | Activated esters for synthesis of sulfonated telechelic polycarbonates |
| US8440753B2 (en) | 2008-03-20 | 2013-05-14 | Sabic Innovative Plastics Ip B.V. | Polycarbonate compositions, methods of manufacture thereof and articles comprising the same |
| US7615605B2 (en) * | 2008-03-26 | 2009-11-10 | Sabic Innovative Plastics Ip B.V. | Monomer solution for producing polycarbonate |
| US7977447B2 (en) * | 2008-11-18 | 2011-07-12 | Sabic Innovative Plastics Ip B.V. | Method for making carbonates and esters |
| US7659359B1 (en) | 2008-11-18 | 2010-02-09 | Sabic Innovative Plastics Ip B.V. | Stabilization of isosorbide-based polycarbonate |
| US8609786B2 (en) * | 2008-12-18 | 2013-12-17 | Sabic Innovative Plastics Ip B.V. | Methods for the manufacture of polycarbonate compositions, the compositions formed thereby, and articles thereof |
| US7834125B2 (en) * | 2008-12-18 | 2010-11-16 | Sabic Innovative Plastics Ip B.V. | Polycarbonates, compositions made therefrom, methods of manufacture thereof, and articles therefrom |
| US8916259B2 (en) * | 2008-12-18 | 2014-12-23 | Sabic Global Technologies B.V. | Multilayer films for insert mold decoration, methods for making the same, and articles made therefrom |
| US8343608B2 (en) | 2010-08-31 | 2013-01-01 | General Electric Company | Use of appended dyes in optical data storage media |
| US11753566B2 (en) | 2019-01-31 | 2023-09-12 | Synthomer Adhesive Technologies Llc | Low volatile tackifier compositions |
| WO2024206154A1 (en) | 2023-03-24 | 2024-10-03 | Covestro Llc | Thermal stabilization package for polycarbonate/acrylonitrile-butadiene-styrene blends |
Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2002059207A2 (en) * | 2000-12-22 | 2002-08-01 | General Electric Company | Flame retardant polycarbonate polyester composition |
| US20020115759A1 (en) * | 2000-12-08 | 2002-08-22 | Thomas Eckel | Flame-resistant polycarbonate blends |
| WO2004060962A1 (en) * | 2002-12-23 | 2004-07-22 | General Electric Company | Method of polycarbonate preparation |
| US20050171322A1 (en) * | 2004-01-29 | 2005-08-04 | Kamps Jan H. | Process for the production of copolycarbonates with reduced color |
| US20060135662A1 (en) * | 2004-12-22 | 2006-06-22 | General Electric Company | Polycarbonates with fluoroalkylene carbonate end groups |
Family Cites Families (46)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4323668A (en) | 1980-12-03 | 1982-04-06 | General Electric Company | (Ortho-alkoxycarbonyaryl)-carbonate transesterification |
| DE68928766T2 (de) | 1988-09-22 | 1999-03-25 | Ge Plastics Japan Ltd., Tokio/Tokyo | Verfahren zur Herstellung von Polycarbonaten |
| US5091591A (en) | 1990-11-13 | 1992-02-25 | General Electric Company | Process and composition |
| JPH059282A (ja) | 1991-07-04 | 1993-01-19 | Idemitsu Kosan Co Ltd | ポリカーボネートの製造方法 |
| US5525701A (en) | 1993-12-14 | 1996-06-11 | General Electric Company | Method for the manufacture of aromatic polycarbonate |
| EP0764673B1 (en) | 1995-09-19 | 1999-11-17 | Teijin Limited | Process for the production of polycarbonate |
| JPH10101786A (ja) | 1996-09-30 | 1998-04-21 | Teijin Ltd | ポリカーボネート共重合体およびその製造方法 |
| JPH10101787A (ja) | 1996-09-30 | 1998-04-21 | Teijin Ltd | ポリカーボネートおよびその製造方法 |
| US6410777B1 (en) | 1997-04-04 | 2002-06-25 | Teijin Limited | Salicylic acid ester derivative and its production |
| CN1131259C (zh) | 1997-04-18 | 2003-12-17 | 帝人株式会社 | 聚碳酸酯树脂的制造方法 |
| US6300459B1 (en) | 1998-03-17 | 2001-10-09 | Teijin Limited | Process for producing aromatic polycarbonate |
| US6303734B1 (en) | 1998-03-27 | 2001-10-16 | Teijin Limited | Stabilized aromatic polycarbonate |
| JPH11302228A (ja) | 1998-04-20 | 1999-11-02 | Teijin Ltd | サリチル酸エステル誘導体およびその製造方法 |
| JP2000129112A (ja) | 1998-10-28 | 2000-05-09 | Teijin Ltd | 安定化ポリカーボネート樹脂組成物および成形品 |
| US6177536B1 (en) | 1999-02-22 | 2001-01-23 | General Electric Company | Method for quenching of catalyst in the production of low molecular weight polycarbonates |
| WO2000063274A1 (fr) | 1999-04-20 | 2000-10-26 | Teijin Limited | Procede de production d'un polyarylate |
| JP4112981B2 (ja) | 2000-12-28 | 2008-07-02 | ゼネラル・エレクトリック・カンパニイ | ポリカーボネートの製造方法 |
| US6653434B2 (en) | 2000-12-29 | 2003-11-25 | General Electric Company | Process for the production of polycarbonate |
| US6403754B1 (en) | 2001-01-29 | 2002-06-11 | General Electric Company | Optimization of polycarbonate preparation by transesterification |
| JP4739571B2 (ja) | 2001-04-18 | 2011-08-03 | 帝人化成株式会社 | 延伸フィルム |
| US6518391B1 (en) | 2001-07-24 | 2003-02-11 | General Electric Company | Method of polycarbonate preparation by solid state polymerization |
| US6420588B1 (en) | 2001-07-24 | 2002-07-16 | General Electric Company | Interfacial method of preparing ester-substituted diaryl carbonates |
| US6506871B1 (en) | 2001-07-24 | 2003-01-14 | General Electric Company | Extrusion method for making polycarbonate |
| US6420512B1 (en) | 2001-07-24 | 2002-07-16 | General Electric Company | Extrusion method for making polycarbonate |
| US6469192B1 (en) | 2001-07-24 | 2002-10-22 | General Electric Company | Solventless preparation of ester-substituted diaryl carbonates |
| US6723823B2 (en) | 2001-07-24 | 2004-04-20 | General Electric Company | Method of polycarbonate preparation |
| US6548623B2 (en) | 2001-07-24 | 2003-04-15 | General Electric Company | Method of polycarbonate preparation |
| US6399739B1 (en) | 2001-08-22 | 2002-06-04 | General Electric Company | Preparation of polycarbonate having a predetermined molecular weight and level of endcapping |
| US6525163B1 (en) | 2001-09-07 | 2003-02-25 | General Electric Company | Process for the production of polycarbonate |
| US6500914B1 (en) | 2001-10-10 | 2002-12-31 | General Electric Company | Method for end-capping polycarbonate resins and composition for use in same |
| US6706846B2 (en) | 2001-10-10 | 2004-03-16 | General Electric Company | Method for end-capping polycarbonate resins and composition for use in same |
| US20030139529A1 (en) | 2001-11-02 | 2003-07-24 | General Electric Company | Method of making block copolymers by solid state polymerization |
| US6590068B2 (en) | 2001-11-14 | 2003-07-08 | General Electric Company | Reduction of reaction by-products in polycarbonate resins |
| US6747119B2 (en) * | 2002-03-28 | 2004-06-08 | General Electric Company | Method and system for preparing a polycarbonate, copolymerization reagent and polycarbonate |
| US6600004B1 (en) | 2002-04-10 | 2003-07-29 | General Electric Company | Method of preparing polyestercarbonates |
| US6734277B2 (en) | 2002-05-09 | 2004-05-11 | General Electric Company | Method of enhancing pit replication in optical disks |
| US6790929B2 (en) * | 2002-06-12 | 2004-09-14 | General Electric Company | Method for making an aromatic polycarbonate |
| US6887969B2 (en) | 2002-10-04 | 2005-05-03 | General Electric Company | Method and apparatus to make high molecular weight melt polycarbonate |
| US6900283B2 (en) | 2002-11-04 | 2005-05-31 | General Electric Company | Method for making stable, homogeneous melt solutions |
| DE60333218D1 (de) * | 2002-11-14 | 2010-08-12 | Teijin Chemicals Ltd | Polycarbonatcopolymer, harzzusammensetzung und formkörper |
| US7034099B2 (en) | 2004-01-29 | 2006-04-25 | General Electric Company | Process for the production of copolycarbonates with reduced color |
| US7041775B2 (en) | 2004-04-20 | 2006-05-09 | General Electric Company | Method for preparing a polycarbonate oligomer mixture at low temperature for manufacturing polycarbonate |
| US7312352B2 (en) | 2004-08-02 | 2007-12-25 | Paul William Buckley | Method of preparing ester-substituted diaryl carbonates |
| US7132498B2 (en) | 2004-09-27 | 2006-11-07 | General Electric Company | Process to make polycarbonate from bismethylsalicylcarbonate (BMSC) |
| US7498400B2 (en) | 2006-06-30 | 2009-03-03 | Sabic Innovative Plastics Ip B.V. | Method of preparing polycarbonate |
| US7482423B2 (en) | 2006-06-30 | 2009-01-27 | Sabic Innovative Plastics Ip B.V. | Polycarbonates and method of preparing same |
-
2007
- 2007-03-20 US US11/688,551 patent/US7645851B2/en not_active Expired - Fee Related
- 2007-06-11 EP EP07784383A patent/EP2035500A2/en not_active Withdrawn
- 2007-06-11 CN CN2012104700437A patent/CN102942775A/zh active Pending
- 2007-06-11 CN CN2007800247801A patent/CN101484530B/zh not_active Expired - Fee Related
- 2007-06-11 WO PCT/US2007/070850 patent/WO2008005655A2/en not_active Ceased
- 2007-06-22 TW TW096122514A patent/TW200808868A/zh unknown
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20020115759A1 (en) * | 2000-12-08 | 2002-08-22 | Thomas Eckel | Flame-resistant polycarbonate blends |
| WO2002059207A2 (en) * | 2000-12-22 | 2002-08-01 | General Electric Company | Flame retardant polycarbonate polyester composition |
| WO2004060962A1 (en) * | 2002-12-23 | 2004-07-22 | General Electric Company | Method of polycarbonate preparation |
| US20050171322A1 (en) * | 2004-01-29 | 2005-08-04 | Kamps Jan H. | Process for the production of copolycarbonates with reduced color |
| US20060135662A1 (en) * | 2004-12-22 | 2006-06-22 | General Electric Company | Polycarbonates with fluoroalkylene carbonate end groups |
Also Published As
| Publication number | Publication date |
|---|---|
| US20080004379A1 (en) | 2008-01-03 |
| CN101484530A (zh) | 2009-07-15 |
| TW200808868A (en) | 2008-02-16 |
| WO2008005655A3 (en) | 2008-10-23 |
| US7645851B2 (en) | 2010-01-12 |
| EP2035500A2 (en) | 2009-03-18 |
| WO2008005655A2 (en) | 2008-01-10 |
| CN102942775A (zh) | 2013-02-27 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CN101484530A (zh) | 颜色浅化的聚碳酸酯 | |
| CN106883575B (zh) | 聚碳酸酯树脂组合物和成型品 | |
| CN105713366B (zh) | 聚碳酸酯树脂组合物和成型品 | |
| KR20120115234A (ko) | 폴리카보네이트 수지 조성물 및 성형품 | |
| JP6010919B2 (ja) | ポリカーボネート樹脂組成物 | |
| CN102558810B (zh) | 聚碳酸酯树脂组合物和由其形成的模制产品 | |
| CN102712804A (zh) | 聚碳酸酯树脂组合物和成型品 | |
| WO2011071165A1 (ja) | ポリカーボネート樹脂組成物及び成形品 | |
| KR101762441B1 (ko) | 열 안정성이 개선된 폴리카보네이트 조성물 | |
| KR20110112786A (ko) | 결함있는 구조의 함량이 낮은 분지된 용융 폴리카르보네이트 | |
| JP6282792B2 (ja) | ポリカーボネート樹脂組成物及び成形品 | |
| TW200808867A (en) | Method for making molded polycarbonate articles with improved color | |
| WO2004000940A1 (ja) | 金型離型性に優れたポリカーボネート組成物 | |
| KR102907312B1 (ko) | 폴리카보네이트 및 이로부터 형성된 성형품 | |
| JP2005113119A (ja) | 芳香族ポリカーボネート、その製造法、芳香族ポリカーボネート組成物、それを用いた中空容器、及びそれを用いた押出成型品 | |
| JP3228639B2 (ja) | 難燃性ポリカーボネート樹脂組成物 | |
| JP6079843B2 (ja) | ポリカーボネート樹脂組成物及び成形品 | |
| JPH09165505A (ja) | ポリカーボネート樹脂混合物の製造法 | |
| JP4073633B2 (ja) | 芳香族ポリカーボネート | |
| CN101511910A (zh) | 制备具有改进颜色的模塑聚碳酸酯制品的方法 | |
| JPH09278876A (ja) | ポリカーボネート樹脂混合物の製造法 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| C06 | Publication | ||
| PB01 | Publication | ||
| C10 | Entry into substantive examination | ||
| SE01 | Entry into force of request for substantive examination | ||
| C14 | Grant of patent or utility model | ||
| GR01 | Patent grant | ||
| C56 | Change in the name or address of the patentee | ||
| CP01 | Change in the name or title of a patent holder |
Address after: Bergen Op Zoom Holland Patentee after: Sabic Innovative Plastics IP Address before: Bergen Op Zoom Holland Patentee before: Sabic Innovative Plastics Ip |
|
| CF01 | Termination of patent right due to non-payment of annual fee |
Granted publication date: 20130102 Termination date: 20170611 |
|
| CF01 | Termination of patent right due to non-payment of annual fee |