WO2011091968A1 - Verfahren zur herstellung von nebivolol - Google Patents
Verfahren zur herstellung von nebivolol Download PDFInfo
- Publication number
- WO2011091968A1 WO2011091968A1 PCT/EP2011/000246 EP2011000246W WO2011091968A1 WO 2011091968 A1 WO2011091968 A1 WO 2011091968A1 EP 2011000246 W EP2011000246 W EP 2011000246W WO 2011091968 A1 WO2011091968 A1 WO 2011091968A1
- Authority
- WO
- WIPO (PCT)
- Prior art keywords
- formula
- precursors
- nebivolol
- iiia
- iva
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Ceased
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D311/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings
- C07D311/02—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D311/04—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring
- C07D311/58—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring other than with oxygen or sulphur atoms in position 2 or 4
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/12—Antihypertensives
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12P—FERMENTATION OR ENZYME-USING PROCESSES TO SYNTHESISE A DESIRED CHEMICAL COMPOUND OR COMPOSITION OR TO SEPARATE OPTICAL ISOMERS FROM A RACEMIC MIXTURE
- C12P17/00—Preparation of heterocyclic carbon compounds with only O, N, S, Se or Te as ring hetero atoms
- C12P17/02—Oxygen as only ring hetero atoms
- C12P17/06—Oxygen as only ring hetero atoms containing a six-membered hetero ring, e.g. fluorescein
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Definitions
- the present invention describes a new method for
- Nebivolol belongs as active ingredient to the group of selective beta adrenoceptor blockers (beta-blockers) and is used for the treatment of hypertension. Nebivolol is applied as a racemate and consists of the two enantiomers [2S [2R [R [R]]]]] a, a '- [imino-bis [methylene]] to [6-fluoro-chroman-2-methanol] ( hereinafter called d-nebivolol) having the structural formula (Ia) and the [2R [2S [S [S]]]] enantiomer having the structural formula (Ib) (hereinafter called I-nebivolol).
- nebivolol Due to its basic properties, nebivolol can be converted into pharmaceutically active acid addition salts, the hydrochloride being the salt available on the market and approved for the treatment.
- the skilled person immediately apparent challenge in the synthesis of nebivolol consists in the 4 asymmetric centers of the target compound, which theoretically give rise to 16 conceivable enantiomers. However, their number is reduced due to the symmetry properties of the compound to only 10 possible enantiomers.
- This mixture of stereoisomers is separated by chromatography into a mixture of the anti-configured (R, S) -, (SR) epoxides and syn-configured (S, S) -, (RR) epoxides, which are the central intermediates for the other Synthesis.
- the further synthesis provides for the use of lithium aluminum hydride LiALH 4 as a reducing agent for the preparation of the amines from the nitriles, and sodium cyanoborohydride in a reductive amination. Both reagents are not among the preferred reagents in industrial production.
- ZACH SYSTEM SPA describes a process for the preparation of nebivolol which utilizes a haloketone of formula (E) by means of (+) or (-) B-chlorodiisopinacampheylborane (DIP chloride ) is stereoselectively reduced to diastereomeric alcohols of formula (F), which act as intermediates for the preparation of nebivolol.
- WO 2004/041805 (EGIS GYOGYSZERGYAR) describes the synthesis of 4 enantiomerically pure intermediates, which are converted by suitable couplings into two enantiomerically pure precursors of d- and / nebivolol. Further chemical manipulation of a racemic mixture of these precursors yields racemic nebivolol.
- PG in (IIa-d) denotes in each case a hydrogen atom or an amine protective group.
- the group X in (IIIa-d) represents a halogen atom, a hydroxyl function, an acyl group, an alkylsulfonyloxy group or a
- the group Z in (IVa, b) also represents a halogen atom, a hydroxyl function, an acyl group, an alkylsulfonyloxy group or an arylsulfonyloxy group.
- the compounds (IIa-d) and (IIIa-d) represent the key intermediates for the synthesis of racemic nebivolol.
- Another object of the present invention is, for the preparation of the intermediates (IIa-d) and their precursors ( llla-d) to provide methods that allow the selective synthesis of these individual isomers with high chemical purities and especially high optical purities (> 98%). Under this condition, intermediate purification steps can be dispensed with. If necessary, only a recrystallization of the compounds of the formula (Ia) or (Ib) is necessary, whereby an extremely efficient and economical process for the preparation of nebivolol is given.
- the stereoselective reduction of these ketones yields the corresponding diastereomeric alcohols (IIIa-d), which are precursors to nebivolol.
- the diastereomeric alcohols can be obtained selectively in very high purity.
- the alcohols (IIIa-d) are obtained without purification from the compounds of the formula (IVa, b) with diastereomeric excesses of> 98%, preferably with a diastereomeric excess> 99%, particularly preferably with a diastereomeric excess> 99.5% ,
- Suitable reducing agents are chiral complex hydrides, chiral boron compounds (e.g., Corey's chiral borane CBS), chiral transfer hydrogenation and catalytic hydrogenation catalysts, and enzymes.
- halohydrins can be coupled either directly or via the detour via the corresponding epoxides with amines. Applied to nebivolol, this means that the target substance can be clearly represented on the basis of the enantiomerically pure intermediates.
- alcohol dehydrogenases In an enzymatic screening of commercially available or available from the applicant alcohol dehydrogenases has been found that the precursor alcohols (IIIa-d) can be formed enzymatically in many ways in high selectivity. Many alcohol dehydrogenases have a proven R or S selectivity with respect to the newly formed center of asymmetry.
- the chromium ketones of the formula (IVa, b) and in quantitative yield with a diastereomeric or enantiomeric purity of> 99% in each case can be specifically converted into the alcohols of the formulas IIIa-d.
- X is chlorine.
- Halogen atom hydroxyl group or derived alkyl or
- Z represents either a halogen atom, a hydroxyl group or alkyl or arylsulfonyloxy groups derived therefrom.
- Compounds of general formula (IV) can be readily prepared in racemic or enantiomerically pure form according to the prior art.
- the enzymatic reactions can be carried out in aqueous buffer solutions at room temperature.
- enzymes alcoholic dehydrogenases or ketoreductases are used, wherein the reduction can optionally be carried out with cofactor generation.
- the enzymes can be used in isolated or immobilized form or can be made available via recombinant whole-cell systems.
- the aqueous solution is extracted with organic solvents. Preference is given here to water-immiscible solvents such as methyl tert-butyl ether or ethyl acetate. After drying the organic phases distilling off the solvent gives the enantiomerically pure alcohols as a crude product in such high purity that can be dispensed with further purification and the products can be further reacted directly.
- organic solvents Preference is given here to water-immiscible solvents such as methyl tert-butyl ether or ethyl acetate.
- the present invention further relates to the provision of a process for direct conversion of the chiral alcohols (III) to the enantiomerically pure compounds of the formula (II)
- the present invention relates to the conversion of the compounds of formula (II) into d- and I-nebivolol.
- the amino alcohols (II ad) are cross-coupled with the alcohols (III ad) under the influence of an inorganic base such as potassium carbonate in an aprotic solvent such as THF or dioxane, namely (IIa) with (IIIb) or (IIb) with (IIIa ) as well as (IIc) with (Illd) or (Illd) with (IIIc).
- Protecting group for example a benzyl group by hydrogenation with 5% Pd / C in a solvent mixture e.g. from ethanol / glacial acetic acid typically at about 50 ° C and a pressure of about 3bar.
- D-nebivolol (Ia) and I-nebivolol (Ib) are obtained without previous purification in enantiomeric excesses of> 98%, preferably with an enantiomeric excess> 99%, particularly preferably with an enantiomeric excess> 99.5%.
- Racemic nebivolol is obtained by mixing d-nebivolol (Ia) and I-nebivolol (Ib).
- Triethanolamine (4g; 26.5mmol) is dissolved in water (215ml). While stirring, the solution is adjusted to pH 6.99 with 36% HCl (2.3 g). Add ZnCl 2 (0.057 g) and make up to 270 ml. Dressing is added glycerol (37.5 g) and mixed well.
- Isopropanol (20 g) is introduced into a flask and cooled to 0-5 ° C. while cooling with ice. Add ß-NAD (10 mg) and add pre-cooled buffer solution (10 ml). Subsequently, at 0 ° C., 50 mmol of the chloroketone are added to the reaction mixture and finally 6000 units of (S) - or (R) -selective alcohol dehydrogenase are added. It is warmed to 20-25 ° C and allowed to stir for 24 h. After completion of the reaction, the reaction solution is centrifuged and after phase separation with ethyl acetate (2x 10ml extracted). The organic phases are washed with sat. NaCl solution (20 ml) and then dried over Na 2 SO 4 . Distilling off the solvent in vacuo yields the crude product.
Landscapes
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Engineering & Computer Science (AREA)
- Health & Medical Sciences (AREA)
- Wood Science & Technology (AREA)
- Zoology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Health & Medical Sciences (AREA)
- Microbiology (AREA)
- Biochemistry (AREA)
- Biotechnology (AREA)
- General Engineering & Computer Science (AREA)
- Genetics & Genomics (AREA)
- Cardiology (AREA)
- Heart & Thoracic Surgery (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Die vorliegende Erfindung betrifft ein Verfahren zur Herstellung von racemischem Nebivolol der Formel (I) aus den enantiomerenreinen Verbindungen der Formel (IVa) und (IVb) wobei racemisches Nebivolol durch Mischen von enantiomerenreinen d-Nebivolol und I-Nebivolol erhalten wird, die unabhängig voneinander durch individuelle Kopplungen der 4 enantiomerenreinen Schlüsselintermediate der Formel (lla-d) mit den korrespondierenden Vorläufern der Formel (Illa-d) als enantiomerenreine Verbindungen synthetisiert werden, wobei durch Kopplung von (IIa) mit (IIIb) oder (IIb) mit (IIla) d-Nebivolol (Ia) und durch Kopplung von (IIc) mit (IIId) oder (IId) mit (IIIc) /-Nebivolol (Ib) gewonnen wird und PG in den Intermediaten der Formel (lla-d) ein Wasserstoffatom oder eine Aminschutzgruppe bedeutet und X in den Vorläufern der Formel (Illa-d) ein Halogenatom, eine Hydroxylgruppe, eine Acylgruppe, eine Alkylsulfonyloxygruppe oder eine Arylsulfonyloxygruppe bedeutet, wobei Intermediat (IIa) aus (IIla), Intermediat (IIb) aus (IIIb), Intermediat (IIc) aus (IIIc) und Intermediat (IId) aus (IIId) gebildet wird, wobei die Vorläufer der Formel (IIla) und (IIId) aus der Ketonvorstufe der Formel (IVa), und die Vorläufer der Formel (IIIb) und (IIIc) aus der Ketonvorstufe der Formel (IVb) hervorgehen und Z in den Ketonvorstufen (IVa, b) ein Halogenatom, eine Hydroxylfunktion, eine Acylgruppe, eine Alkylsulfonyloxygruppe oder eine Arylsulfonyloxygruppe bedeutet.
Description
Verfahren zur Herstellung von Nebivolol
[0001] Die vorliegende Erfindung beschreibt ein neues Verfahren zur
Herstellung von racemischen Nebivolol der allgemeinen Formel (I).

[0002] Nebivolol gehört als Wirkstoff zur Gruppe der selektiven ß Adreno- rezeptorenblocker (ß-Blocker) und wird zur Behandlung des Bluthochdrucks eingesetzt. Nebivolol wird als Racemat appliziert und setzt sich aus den beiden Enantiomeren [2S [2R [R [R ]]]] a, a'-[imino-bis[methylen]] bis [6-fluoro-chroman-2- methanol] (im Folgenden d-Nebivolol genannt) mit der Strukturformel (la) sowie dem [2R [2S [S [S]]]]-Enantiomer mit der Strukturformel (Ib) (im Folgenden I- Nebivolol genannt) zusammen.

SRRR-configuration RSSS-configuration (d-Nebivolol) (/-Nebivolol)
(la) (Ib)
[0003] Auf Grund seiner basischen Eigenschaften kann Nebivolol in pharmazeutisch wirksame Säureadditions-Salze überführt werden, wobei das Hydro- chlorid das auf dem Markt erhältliche und für die Behandlung zugelassene Salz darstellt.
[0004] Die dem Fachmann sofort ersichtliche Herausforderung in der Synthese von Nebivolol besteht in den 4 Asymmetriezentren der Zielverbindung, die theoretisch zu 16 denkbaren Enantiomeren Anlass geben. Deren Zahl wird aber auf Grund der Symmetrieeigenschaften der Verbindung auf nur 10 mögliche Enantiomere reduziert.
[0005] Es überrascht nicht, dass die Komplexität der Struktur zu einer Vielzahl von Verfahren geführt hat, die eine handhabbare Lösung propagieren. Die meisten Verfahren sind auf Grund mangelnder stereochemischer Selektion und den daraus resultierenden aufwändigen Trennungs- und Reinigungsvorgängen der zwischenzeitlich anfallenden Diastereomerengemische allerdings unpraktikabel und/oder zu teuer.
[0006] Eine nicht-stereoselektive Synthese von Nebivolol wurde erstmals von Janssen Pharmaceutica N.V. in der Anmeldung EP 0145067 (US 4,654,362) ausgehend von 6-Fluor-4-oxo-4H-1-benzopyran-2-carbonsäure beschrieben. Startpunkt ist racemischer 6-Fluor-chromancarbonsäureethylester, der über eine Reduktions-Oxidations-Sequenz in den korrespondierenden Aldehyd überführt wird. Dieser Aldehyd wird nach bekannten Verfahren in ein Gemisch von 4 stereoisomeren Epoxiden [(R,S)-, (S,R)-, (R,R)- und (S,S)-Konfiguration] überführt (Schema 1). Dieses Stereoisomerengemisch wird mittels Chromatographie in ein Gemisch der anti-konfigurierten (R,S)-, (S.R)-Epoxide bzw. syn-konfiguherten (S,S)-, (R.R)-Epoxide aufgetrennt, die die zentralen Intermediate für die weitere Synthese darstellen.

RS/SR-Konfiguration: anti RR/SS-Konfiguration: syn
Schema 1
[0007] In einer Fortführung dieses Ansatzes ist in der Anmeldung EP 0334429 (US 6,545,040) eine stereoselektive Synthese von Nebivolol über die selektive Darstellung von d- bzw. /-Nebivol beschrieben. Ausgangspunkt ist die Racemat- spaltung der 6-Fluor-chromancarbonsäure mittels (+) Dehydroabiethylamin in die beiden Enantiomere, die dann über Standardschritte in die Epoxide überführt werden (Schema 2).

Schema 2
[0008] Cimex Pharma AG und Universität Zürich beschreiben in den Anmeldungen EP 1803715 und EP 1803716 Alternativverfahren zur Darstellung von racemischen Nebivolol und seiner Enantiomere. Ausgangspunkt dieser Verfahren ist die racemische Verbindung der Formel (A) mit LG = Br oder Cl, die nach einem neuartigen Verfahren hergestellt wird. Die Verbindung (A) wird durch
stereoselektive Reduktion in die Alkohole der Formel (B) transformiert, aus denen ein Gemisch der Epoxide (C) generiert wird.

d e. - 90%
Schema 3
[00010] Obwohl alle Reduktionsschritte innerhalb dieses Verfahrens sehr eingehend untersucht und optimiert wurden, leidet die Gesamtsynthese unter den nur moderaten Selektivitäten, die aufwändige Kristallisations- und Rückgewinnungsschritte nötig machen.
[00011] US 2008/0221340 (Pharmacon Forschung und Beratung GmbH) und die korrespondierenden Anmeldungen EP 1919888 bzw. WO 2007/009143 beschreiben zur Darstellung von racemischen Nebivolol einen Prozess, der die Nutzung von diastereomeren Cyanhydrinen der Formel (D), die aus racemischem 6-Fluor- 3,4-dihydro-2H-[1]benzopyran-2-carbaldehyd hergestellt werden, vorsieht.
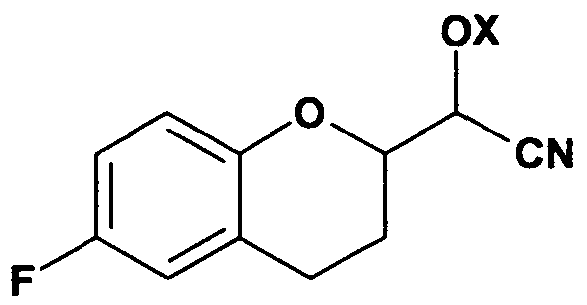
(D)
Die weitere Synthese sieht jedoch die Verwendung von Lithiumaluminiumhydrid LiALH4 als Reduktionsmittel zur Darstellung der Amine aus den Nitrilen vor, sowie Natriumcyanoborhydrid bei einer reduktiven Aminierung. Beide Reagenzien gehören nicht zu den bevorzugten Reagenzien in der industriellen Produktion.
Außerdem ist eine Reihe von fraktionierten Kristallisationsschritten mit nachfolgender Umkristallisation erforderlich, um die Diastereomere innerhalb der Synthese so aufzutrennen, dass geeignete Kupplungsvorläufer für racemisches Nebivolol zur Verfügung stehen. Es ist fraglich, ob dies zu einem kommerziell attraktiven Verfahren entwickelt werden kann.
[00012] Die kürzlich offengelegte Anmeldung WO 2009/121710 (ZACH SYSTEM S.P.A.) beschreibt einen Prozess zur Darstellung von Nebivolol, der ein Haloketon der Formel (E) nutzt, dass mittels (+) oder (-) B-Chlordiisopinacampheylboran (DIP-Chlorid) stereoselektiv zu diastereomeren Alkoholen der Formel (F) reduziert wird, die als Intermediate für die Herstellung von Nebivolol fungieren.

(E) (F)
X = Hai, OH, OS02R mit R = Alkyl oder Aryl
[00013] Es wird berichtet, dass die Reduktion mittels DIP-CI mit sehr guter Diastereoselektivität (ca. 99%) erfolgt. Allerdings führt auch dieses Konzept zur Ausbildung von Diastereomerengemischen bei (F), die eine spätere Auftrennung erfordern wie z.B. über eine hydrolytische kinetische Racematspaltung, wie sie in der Anmeldung WO 2008/040528 beschrieben ist.
[00014] Weitere Verfahren zur Darstellung von Nebivolol werden beansprucht in den Anmeldungen WO 2006/025070 (Torrent Pharmaceuticals), WO 2006/016376 und WO 2007/083318 (Hetero Drugs). Auch in diesen Anmeldungen sind aber lediglich Diastereomerengemische von Intermediaten beschrieben, die letztlich chromatographischen Trennungen erfordern.
[00015] WO 2004/041805 (EGIS GYOGYSZERGYAR) beschreibt die Synthese von 4 enantiomerenreinen Intermediaten, die durch geeignete Kopplungen in zwei enantiomerenreine Vorstufen von d- bzw- /-Nebivolol überführt werden. Weitere chemische Manipulation einer racemischen Mischung dieser Vorstufen erbringt abschließend racemisches Nebivolol. Durch die Verwendung von Derivaten des D- bzw. L-Glycerinaldehyds aus dem chiral pool wird mit der separaten Darstellung der diasteromeren Intermediate (G a,b) die Basis gelegt für die spätere Darstellung der 4 enantiomerenreinen Epoxide (H a-d) über Standardmanipulationen wie Hydrolyse des Acetals gefolgt von Tosylierung der primären
Hydroxylfunktion sowie abschließender Zyklisierung zu den erwähnten Epoxiden (Schema 4). Die dabei erforderliche Auftrennung der anfänglich erhaltenen
Diastereomerengemische behaupten die Anwender allein durch selektive
Kristallisationsverfahren zu erreichen.

Schema 4
[00016] In der Literatur finden sich einige Vorschläge (z.B. S. Chandrasekhar, V. Reddy: Tetrahedron 56 (2000), 6339-6344; C.W: Johannes, M.S: Visser, G.S: Weatherhead, A.J. Hoveyda: J. Am. Chem. Soc. 120 (1988), 8340-8347), die sich mit der Synthese von reinen Enantiomeren des Nebivolols beschäftigen. Eine Übertragung dieser Synthesen auf den industriellen Maßstab ist jedoch aus Kostengründen kaum möglich.
[00017] Aufgabe der vorliegenden Erfindung ist daher eine einfachere und/oder kostengünstigere Herstellung von racemischem Nebivolol.
[00018] Überraschend wird diese Aufgabe durch die unabhängige Synthese von d- bzw. /-Nebivolol (la) bzw. (Ib) wie in Schema 5 skizziert gelöst. Enantiomeren- reines Nebivolol (la) bzw. (Ib) wird dabei über die individuelle Kupplung der 4 separaten, enantiomerenreinen Intermediate (lla-d) mit den enantiomerenreinen Vorläufern der Formel (llla-d) erhalten. Die Herstellung dieser Voräufer (llla-d) erfolgt über die beiden enantiomerenreinen Ketonderivate (IVa) und (IVb).

SRRR-configuration RSSS-configuration (d-Nebivolol) (/-Nebivolol)
(la) (Ib) individuelle
lllb lila Kopplung mit Illd nie
(llla-d)

(lila) (lllb) (lllc) (Illd) selektive
Reduktion

(IVa) (IVb) (IVb) (IVa)
Schema 5
[00019] Mit PG ist in (lla-d) jeweils ein Wasserstoffatom oder eine Aminschutz- gruppe bezeichnet. Die Gruppe X in (llla-d) steht für ein Halogenatom, eine Hydroxylfunktion, eine Acylgruppe, eine Alkylsulfonyloxygruppe oder eine
Arylsulfonyloxygruppe. Die Gruppe Z in (IVa,b) steht ebenfalls für ein Halogenatom, eine Hydroxylfunktion, eine Acylgruppe, eine Alkylsulfonyloxygruppe oder eine Arylsulfonyloxygruppe.
[00020] Die Verbindungen (lla-d) und (llla-d) stellen die Schlüsselintermediate für die Synthese von racemischem Nebivolol dar. Ein weiteres Ziel der vorliegenden Erfindung ist es, für die Herstellung der Intermediate (lla-d) und deren Vorläufer (llla-d) Verfahren bereitzustellen, die die selektive Synthese dieser individuellen Isomeren mit hohen chemischen Reinheiten und vor allem hohen optischen Reinheiten (>98%) erlauben. Unter dieser Voraussetzung kann auf zwischenzeitliche Aufreinigungsschritte verzichtet werden. Notwendig ist ggfs nur eine Umkristallisation der Verbindungen der Formel (la) bzw. (Ib), wodurch ein äußerst effizienter und ökonomischer Prozess für die Herstellung von Nebivolol gegeben ist.
[00021 ] Entsprechend der Struktur des Targetmoleküls kann Nebivolol sehr effizient und selektiv aus enantiomerenreinen Chromanketonen IV mit geeigneter Abgangsgruppe, z.B. Z = Hydroxy, Chlor, Brom, lod, Mesylat oder Tosylat , dargestellt wer en.

(IVa) (IVb)
[00022] Die stereoselektive Reduktion dieser Ketone erbringt die korrespondierenden diastereomeren Alkohole (llla-d), die Vorläufer für Nebivolol sind. Vor-
aussetzung ist, dass die diastereomeren Alkohole selektiv in sehr hoher Reinheit gewonnen werden können. Die Alkohole (llla-d) werden erfindungsgemäß ohne Aufreinigung aus den Verbindungen der Formel (IVa,b) mit Diastereomerenüber- schüssen von > 98%, bevorzugt mit einem Diastereomerenüberschuss > 99%, besonders bevorzugt mit einem Diastereomerenüberschuss > 99,5%, erhalten.

(lila) (Illb) (Illc) (iiid)
[00023] Als Reduktionsmittel kommen chirale komplexe Hydride, chirale Borverbindungen (z.B. das von Corey entwickelte chirale Boran CBS), chirale Katalysatoren für Transferhydrierungen und katalytische Hydrierungen sowie Enzyme in Betracht.
[00024] Überraschend wurde gefunden, dass eine sehr stereoselektive Reduktion der Chromanketone (IVa) und (IVb) mit Enzymen möglich ist. Enzymatische Prozesse zur Darstellung der enantiomerenreinen Alkohole (III a-d) sind bislang nicht beschrieben. Die selektive, enzymatische Reduktion von Ketonen zu chiralen sekundären Alkoholen bei der Synthese von chiralen Bausteinen ist an sich bekannt und kann mittels Alkoholdehydrogenasen und Ketoreduktasen (jeweils mit und ohne Cofaktor-Regenierung) durchgeführt werden. Diese enzymatischen Verfahren eignen sich sehr gut auch für industrielle Synthesen, da in der Regel sehr hohe Umsätze erreicht werden können bei gleichzeitig sehr hoher Selektivität. Insbesondere ist die enzymatische Reduktion von α-Chlorketonen eingehend untersucht worden. Die resultierenden Halohydrine können entweder direkt oder über den Umweg über die korrespondierenden Epoxide mit Aminen gekuppelt werden. Angewendet auf Nebivolol bedeutet dies, dass die Zielsubstanz eindeutig auf Basis der enantiomerenreinen Intermediate dargestellt werden kann.
[00025] Bei einem enzymatischen Screening von kommerziell erhältlichen oder bei der Anmelderin verfügbaren Alkoholdehydrogenasen wurde gefunden, dass die Vorläuferalkohole (llla-d) enzymatisch auf mehreren Wegen in hoher Selektivität gebildet werden können. Viele Alkoholdehydrogenasen verfügen über eine ausgewiesene R- oder S-Seöektivität hinsichtlich des neu gebildeten Asymmetriezentrums.
[00026] Mittels enzymatischer Reduktion lassen sich erfindungsgemäß die Chromanketone der Formel (IV a, b) und in quantitativer Ausbeute mit einer Diastereomeren- bzw. Enantiomerenreinheit von jeweils > 99 % gezielt in die Alkohole der Formeln III a-d überführen. Vorzugsweise steht X für Chlor.
[00027] Die vorliegende Erfindung betrifft daher auch ein Verfahren zur enzymatischen Reduktion von Chromanketonen der Formel (IV), mit X =
Halogenatom, Hydroxylgruppe oder daraus gewonnene Alkyl- oder
Arylsulfonyloxy-Gruppen, zu den enantiomerenreinen Verbindungen der allgemeinen Formel (III),

wobei Z entweder ein Halogenatom darstellt, eine Hydroxylgruppe oder daraus gewonnene Alkyl- oder Arylsulfonyloxy-Gruppen. Verbindungen der allgemeinen Formel (IV) können in racemischer oder enantiomerenreiner Form leicht nach dem Stand der Technik hergestellt werden.
[00028] Generell können die enzymatischen Reaktionen in wässrigen Pufferlösungen bei Raumtemperatur durchgeführt werden. Als Enzyme können Alkohol-
dehydrogenasen oder Ketoreduktasen eingesetzt werden, wobei die Reduktion optional mit Cofaktoregenerierung durchgeführt werden kann. Die Enzyme können dabei in isolierter oder immobilisierter Form eingesetzt werden oder aber über rekombinante Ganzzellsysteme zur Verfügung gestellt werden.
[00029] Die enzymatischen Reduktionen werden mittels in-process-Kontrollen so gefahren, dass die Stereoselektivitäten möglichst hoch sind, ggfs. durch vorzeitigen Abbruch der Reaktion bei unvollständigem Umsatz. Zielgröße und erfindungsgemäß erreichbar ist dabei ein ee-Wert von > 99% des gewünschten
Enantiomeren.
[00030] Nach Abtrennung des Enzyms bzw. der Zellen durch Filtration oder Zentrifugation wird die wässrige Lösung mit organischen Lösungsmitteln extrahiert. Bevorzugt sind dabei mit Wasser nicht mischbare Lösungsmittel wie Methyltertiärbutylether oder Ethylacetat. Nach Trocknen der organischen Phasen erbringt das Abdestillieren des Lösungsmittels die enantiomerenreinen Alkohole als Rohprodukt in so hoher Reinheit, dass auf weitere Aufreinigung verzichtet werden kann und die Produkte direkt weiter umgesetzt werden können.
[00031] Weiter betrifft die vorliegende Erfindung die Bereitstellung eines Verfahrens zu direkten Umwandlung der chiralen Alkohole (III) zu den enantiomerenreinen Verbindungen der Formel (II)

(II)
wobei PG entweder ein H-Atom oder eine Schutzgruppe (bevorzugt Benzyl) bedeutet. Die Intermediate der Formel (lla-d) werden ohne Aufreinigung aus den
Verbindungen der Formel (llla-d) mit Enantiomerenüberschüssen von > 98%, bevorzugt mit einem Enantiomerenüberschuss > 99%, besonders bevorzugt mit einem Enantiomerenüberschuss > 99,5%, erhalten. Die Umsetzung erfolgt z.B. entweder durch direkte Kupplung mit dem Amin oder über den Umweg der korrespondierenden Epoxide in aprotischen organischen Lösungsmitteln wie z.B. THF oder Dioxan unter Rückflussbedingungen. Bevorzugt erfolgt eine direkte Umsetzung mit Benzylamin, die Ausbeuten liegen dabei um 85-90 % ohne Verlust an Diastereomeren- oder Enantiomerenreinheit. Nicht umgesetzte Edukte lassen sich durch übliche Extraktionsproszesse wie Waschen der kristallinen
Rohprodukte aus dem Rohprodukt entfernen. Eine Aufreinigung der Rohprodukte erwies sich als nicht erforderlich.
[00032] Weiter betrifft die vorliegende Erfindung die Überführung der Verbindungen der Formel (II) in d- bzw. I-Nebivolol. Dazu werden die Aminoalkohole (II a-d) mit den Alkoholen (III a-d) unter Einwirkung einer anorganischen Base wie Kaliumcarbonat in einem aprotischen Lösungsmittel wie THF oder Dioxan über Kreuz gekuppelt, und zwar (IIa) mit (lllb) oder (IIb) mit (lila) sowie (llc) mit (llld) oder (lld) mit (lllc). Gegebenenfalls wird eine am Stickstoff vorhandene
Schutzgruppe entfernt, beispielsweise eine Benzylgruppe durch Hydrierung mittels 5 % Pd/C in einem Solvensgemsiche z.B. aus Ethanol/Eisessig typischerweise bei ca. 50°C und einem Druck von ca. 3bar. D-Nebivolol (la) und I-Nebivolol (Ib) werden ohne vorherige Aufreinigung in Enantiomerenüberschüssen von > 98%, bevorzugt mit einem Enantiomerenüberschuss > 99%, besonders bevorzugt mit einem Enantiomerenüberschuss > 99,5%, erhalten. Racemisches Nebivolol wird durch Mischen von d-Nebivolol (la) und I-Nebivolol (Ib) erhalten.
[00033] Beispiele
Die folgenden Beispiele veranschaulichen die Erfindung, ohne sie jedoch auf die speziell beschriebenen Bedingungen und Substanzen zu beschränken.
[00034] Herstellung der Pufferlösung für die enzymatische Reduktion:
Triethanolamin (4g; 26,5mmol) wird in Wasser (215ml) gelöst. Unter Rühren wird die Lösung mit 36% HCl (2,3g) auf pH6,99 eingestellt. Man gibt ZnCI2 (0,057g) und füllt auf 270ml auf. Anschleißend wird Glycerin (37,5g) dazugegeben und gut durchmischt.
[00035] Durchführung der enzymatischen Reduktion:
In einem Kolben wird Isopropanol (20g) vorgelegt und unter Eiskühlung auf 0-5°C gekühlt. Man versetzt mit ß-NAD (10mg) und gibt vorgekühlte Pufferlösung (10ml) hinzu. Anschließend werden bei 0°C 50mmol des Chlorketons in die Reaktionsmischung gegegeben und abschließend mit 6000 Einheiten (S)- oder (R)-selek- tiver Alkoholdehydrogenase versetzt. Man erwärmt auf 20-25°C und lässt 24h rühren. Nach vollständiger Umsetzung wird die Reaktionslösung zentrifugiert und nach Phasentrennung mit Ethylacetat (2x 10ml extrahiert). Die organischen Phasen werden mit ges. NaCI-Lösung (20ml) gewaschen und anschließend über Na2SÜ4 getrockent. Abdestillieren des Lösungsmittels im Vakuum erbringt das Rohprodukt.
[00036] Beispiel 1:
Herstellung von (S)-2-chloro-1 -((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol

Entsprechend der obigen Angaben erhielt man aus 1-(2S)-6-fluorchroman-2-yl-2- chlorethan-1-οη und (R)-selektiver Alkoholdehydrogenase 11 ,42 g (99%.d.Th.) (S)-2-chloro-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (d.e. 99,7%). LC-MS: m/z = 230,232 (ΜΗ+· 100%)
[00037] Beispiel 2:
Herstellung von ( ?)-2-chloro-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol

In analoger Weise zu Beispiel 1 erhält man aus 1-(2R)-6-fluorchroman-2-yl-2- chlorethan-1-οη und (R)-selektiver Alkoholdehydrogenase 11 ,07 g (96%.d.Th.) (f?)-2-chloro-1-((f?)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (d.e. 99,4%). LC-MS: m/z = 230,232 (ΜΗ+· 100%)
[00038] Beispiel 3:
Herstellung von (R)-2-chloro-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol

In analoger Weise zu Beispiel 1 erhielt man aus 1-(2R)-6-fluorchroman-2-yl-2- chlorethan-1-οη unter Verwendung (S)-selektiver Alkoholdehydrogenase 11 ,42 g (99%.d.Th.) (R)-2-chloro-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (d.e. 99,8%).
LC-MS: m/z = 230,232 (ΜΗ+' 100%) [00039] Beispiel 4:
Herstellung von (S)-2-chloro-1 -((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol

In analoger Weise zu Beispiel 1 erhielt man aus 1-(2S)-6-fluorchroman-2-yl-2- chlorethan-1-οη unter Verwendung (S)-selektiver Alkoholdehydrogenase 10,72 g (93%.d.Th.) (f?)-2-chloro-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (d.e. 99,5%).
LC-MS: m/z = 230,232 (ΜΗ+' 100%) [00040] Beispiel 5:
Herstellung von (S)-2-benzylamino-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol

Zu einer Lösung von (S)-2-chloro-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol (10 mMol, 2,307g) in THF (100ml) wurde Benzylamin (22 mmol, 2,14g) gegeben und die resultierende Mischung 20h unter Rückfluss erhitzt. Anschließend wurde das Lösungsmittel im Vakuum abdestilliert. Der verbleibende Rückstand wurde mit tert. Butylmethylether (40ml) disperiert und der resultierende Feststoff anschließend abgesaugt. Nach Waschen mit MTBE (20ml) und
Trocknung im Vakuum erhielt man (S)-2-benzylamino-1-((R)-6-fluor-3,4-dihydro- 2H-chromen-2-yl)-ethanol (2,74g, 91% d.Th.) als schwach gelbes Pulver in einer HPLC-Reinheit von 98,5% und einem e.e -Wert von 99,6%.
LC-MS: m/z = 302 (ΜΗ+· 100%)
[00041] Beispiel 6:
Herstellung von ( ?)-2-benzylamino-1 -((ft)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol

Entsprechend der Vorschrift in Beipiel 5 erhielt man aus (f?)-2-chloro-1-((f?)-6- fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (10 mMol, 2,307g) durch Reaktion mit Benzylamin (R)-2-benzylamino-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol (2,56g, 85% d.Th.) mit einer HPLC-Reinheit von 99,2% und einem e.e- Wert von 99,4%.
LC-MS: m/z = 302 (ΜΗ+· 100%)
[00042] Beispiel 7:
Herstellung von (R)-2-benzylamino-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol

Entsprechend der Vorschrift in Beipiel 5 erhielt man aus (R)-2-chloro-1-((S)-6- fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (10 mMol, 2,307g) durch Reaktion mit Benzylamin (R)-2-benzylamino-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol (2,47g, 82% d.Th.) mit einer HPLC-Reinheit von 98,8% und einem e.e- Wert von 99,7%.
LC-MS: m/z = 302 (ΜΗ+' 100%)
[00043] Beispiel 8:
Herstellung von (S)-2-benzylamino-1 -((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol

Entsprechend der Vorschrift in Beipiel 5 erhielt man aus (S)-2-chloro-1-((S)-6- fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (10 mMol, 2,307g) durch Reaktion mit Benzylamin (S)-2-benzylamino-1-((S)-6-fluor-3,4-dihydro-2H-chromen-2-yl)- ethanol (2,80g, 93% d.Th.) mit einer HPLC-Reinheit von 98,6% und einem e.e- Wert von 99,5%.
LC-MS: m/z = 302 (ΜΗ+' 100%)
[00044] Beispiel

Zu einer Lösung von (S)-2-benzylamino-1-((R)-6-fluor-3,4-dihydro-2H-chromen-2- yl)-ethanol (10 mMol, 3,014g) in Dioxan (50ml) gab man (R)-2-chloro-1-((R)-6- fluor-3,4-dihydro-2H-chromen-2-yl)-ethanol (10mMol, 2,31g) und K2C03 (10mMol). Die Mischung wurde 24h unter Rückfluss erhitzt. Nach Heißfiltration wurde das Lösungsmittel im Vakuum abdestilliert und der Rückstand mit Ethylacetat (20ml) digeriert. Der Feststoff wurde abfiltriert und gründlich mit Ethylacetat gewaschen. Nach dem Trocknen im Vakuum erhielt man 3,62g Produkt (73% d.Th.) in einer HPLC-Reinheit von 98,6% und einem e.e.-Wert von 99,6%.
LC-MS: m/z = 496 (ΜΗ+· 100%)
[00045] Beispiel 10: Herstellung von benzyliertem /-Nebivolol

In analoger Weise zu Beispiel 9 erhielt man (R)-2-benzylamino-1-((S)-6-fluor-3,4- dihydro-2H-chromen-2-yl)-ethanol (10mMol, 3,014g) und )-2-chloro-1-((S)-6-fluor- 3,4-dihydro-2H-chromen-2-yl)-ethanol (10 mMol, 2,307g) das Produkt (3,42g, 73% d.Th.) in einer HPLC-Reinheit von 99,1% und einem e.e.-Wert von 99,5%.
LC-MS: m/z = 496 (ΜΗ+' 100%)
Beispiel 11: He

Benzyliertes d-Nebivolol aus Beispiel 9 (4,96g; 10mmol) wurde in Ethanol (50ml) und Eisessig (5ml) mit 5% Pd/C bei einem Druck von 2-3 bar und einer
Temperatur von 40-50°C debenzyliert. Die Reaktionsmischung wurde über Celite filtriert und das Filtrat im Vakuum eingeengt. Spuren an Eisessig wurden durch nachfolgende Evaporation mit 2x 25ml Ethanol beseitigt. Das erhaltene
Rohmaterial wurde mit Ethylacetat (50ml) versetzt, filtriert und anschließend zum Rückfluss erhitzt. Nach Abkühlen und Abfiltrieren erhielt man d-Nebivolol (3,98g; 98%d.Th.) in einer chemischen Reinheit von 99,5% und einem
Enantiomerenüberschuss von 99,6%
LC-MS: m/z = 406 (MH+, 100%)
Beispiel 12: Herstellung von /-Nebivolol

In analoger Weise zu Beispiel 11 erhielt man aus 4,96g (10mmol) benzyliertem /- Nebivolol aus Beispiel 10 I-Nebivolol (3,86g; 95% d.Th.) in einer chemischen Reinheit von 99,4% und einem Enantiomerenüberschuss von 99,5%.
LC-MS: m/z = 406 (MH+, 100%)
Claims
Patentansprüche
1. Verfahren zur Synthese von racemischem Nebivolol der Formel (I)

(I)
aus den enantiomerenreinen Verbindungen der Formel IVa und IVb

(IVa) (IVb)
wobei racemisches Nebivolol durch Mischen der enantiomerenreinen Verbindungen d-Nebivolol (la) und I-Nebivolol (Ib) erhalten wird,
die Verbindungen d-Nebivolol (la) und I-Nebivolol (Ib) unabhängig voneinander als enantiomerenreine Verbindungen synthetisiert werden, indem (la) und (Ib) jeweils durch individuelle Kopplungen der 4 enantiomerenreinen Intermediate der Formel (lla-d) mit den korrespondierenden Vorläufern der Formel (llla-d) hergestellt werden,

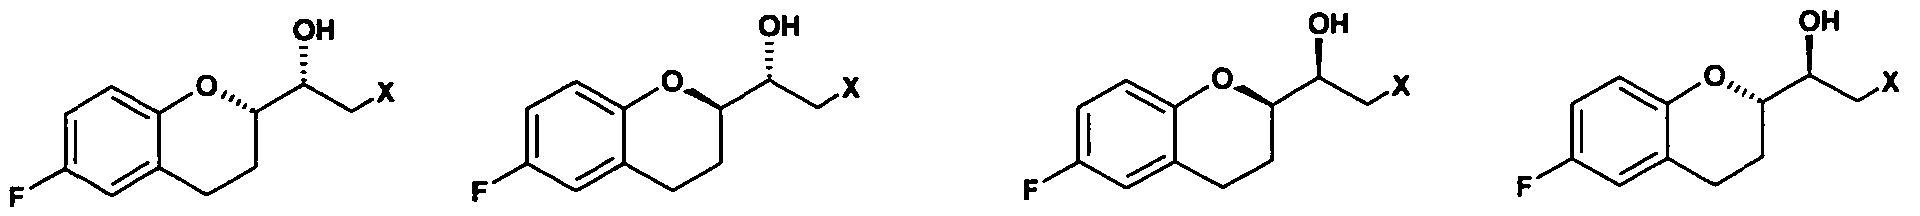
(lila) (Illb) (Illc) (llld) wobei durch Kopplung von (IIa) mit (Illb) oder (IIb) mit (lila) d-Nebivolol (la) und durch Kopplung von (Ilc) mit (llld) oder (Ild) mit (Illc) I-Nebivolol (Ib) gewonnen wird und PG in den Intermediaten der Formel (lla-d) ein Wasserstoffatom oder eine Aminschutzgruppe bedeutet und X in den Vorläufern der Formel (llla-d) ein Halogenatom, eine Hydroxylgruppe, eine Acylgruppe, eine Alkylsulfonyloxygrupe oder eine Arylsulfonyloxygruppe bedeutet, die Intermediate der Formel (lla-d) individuell aus den jeweiligen direkten Vorläufern der Formel (llla-d) gebildet werden, wobei Intermediat (IIa) aus (lila), Intermediat (IIb) aus (Illb), Intermediat (Ilc) aus (Illc) und Intermediat (Ild) aus (llld) gebildet wird, die Vorläufer der Formel (llla-d) spezifisch durch Reduktion der enatiomeren- reinen Ketonvorstufen der Formel (IVa,b) gebildet werden, wobei die Vorläufer der Formel (lila) und (llld) aus der Ketonvorstufe der Formel (IVa), und die Vorläufer der Formel (Illb) und (Illc) aus der Ketonvorstufe der Formel (IVb) hervorgehen und Z in den Ketonvorstufen (IVa,b) ein Halogenatom, eine Hydroxylfunktion, eine Acylgruppe, eine Alkylsulfonyloxygruppe oder eine Arylsulfonyloxygruppe bedeutet.
Verfahren gemäß Anspruch 1 , dadurch gekennzeichnet, dass die
Intermediate (lla-d) durch diastereoselektive Reduktion mit einem
hochselektiven, chiralen Reduktionsmittel aus den enantiomerenreinen Vorläufern (llla-d) gebildet werden.
Verfahren gemäß Anspruch 1 oder 2, dadurch gekennzeichnet, dass für die Reduktion der Verbindungen (IVa,b) ein Reduktionsmittel ausgewählt unter chiralen komplexen Hydriden, chiralen Borverbindungen, chiralen Katalysatoren für Transferhydrierungen und katalytische Hydrierungen und Enzymen eingesetzt wird.
Verfahren gemäß Anspruch 3, dadurch gekennzeichnet, dass für die Reduktion der Verbindungen (IVa.b) Enzyme eingesetzt werden.
Verfahren gemäß Anspruch 4, dadurch gekennzeichnet, dass für die Reduktionen der Verbindungen (IVa,b) Alkoholdehydrogenasen und
Ketoreduktasen mit oder ohne Co-Faktorregenerierung eingesetzt werden
Verfahren gemäß mindestens einem der Ansprüche 1 bis 5, dadurch gekennzeichnet, dass die Intermediate der Formel (lla-d) aus den
Vorläufern der Formel (llla-d) durch Umsetzung mit Ammoniak oder einem Arylamin, vorzugsweise Benzylamin, gebildet werden.
7. Verfahren zur Reduktion von Chromanketonen der Formel (IV), mit X = Halogenatom, Hydroxylgruppe oder daraus gewonnene Alkyl- oder Arylsulfonyloxy-Gruppen, zu den enantiomerenreinen Verbindungen der allgemeinen Formel (III)

dadurch gekennzeichnet, dass die Reduktion enzymatisch mittels Alkoholdehydrogenasen und/oder Ketoreduktasen mit oder ohne Co- Faktorregenerierung erfolgt.
8. Verfahre zur Synthese von Enantiomeren des Nebivolol der Formel (I)

(l)
aus den enan und IVb

(IVa) (IVb)
wobei die Enantiomere des Nebivolol durch individuelle Kopplungen der 4 enantiomerenreinen Intermediate der Formel (lla-d) mit den korrespondierenden Vorläufern der Formel (llla-d) synthetisiert werden,


(lila) (■IIb) (lllc) (llld) wobei PG in den Intermediaten der Formel (lla-d) ein Wasserstoffatom oder eine Aminschutzgruppe bedeutet und X in den Vorläufern der Formel (llla-d) ein Halogenatom, eine Hydroxylgruppe, eine Acylgruppe, eine Alkylsulfonyl- oxygrupe oder eine Arylsulfonyloxygruppe bedeutet, die Intermediate der Formel (lla-d) individuell aus den jeweiligen direkten Vorläufern der Formel (llla-d) gebildet werden, wobei Intermediat (IIa) aus (lila), Intermediat (IIb) aus (lllb), Intermediat (llc) aus (lllc) und Intermediat (lld) aus (llld) gebildet wird, die Vorläufer der Formel (llla-d) spezifisch durch Reduktion der enantio- merenreinen Ketonvorstufen der Formel (IVa.b) gebildet werden, wobei die Vorläufer der Formel (lila) und (llld) aus der Ketonvorstufe der Formel (IVa), und die Vorläufer der Formel (lllb) und (lllc) aus der Ketonvorstufe der Formel (IVb) hervorgehen und Z in den Ketonvorstufen (IVa,b) ein
Halogenatom, eine Hydroxylfunktion, eine Acylgruppe, eine
Alkylsulfonyloxygruppe oder eine Arylsulfonyloxygruppe bedeutet.
Priority Applications (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP11701454.8A EP2528905B1 (de) | 2010-01-27 | 2011-01-21 | Verfahren zur herstellung von nebivolol |
| US13/574,348 US20130005001A1 (en) | 2010-01-27 | 2011-01-21 | Method for producing nebivolol |
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE102010005953.6 | 2010-01-27 | ||
| DE102010005953A DE102010005953A1 (de) | 2010-01-27 | 2010-01-27 | Verfahren zur Herstellung von Nebivolol |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| WO2011091968A1 true WO2011091968A1 (de) | 2011-08-04 |
Family
ID=43617918
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| PCT/EP2011/000246 Ceased WO2011091968A1 (de) | 2010-01-27 | 2011-01-21 | Verfahren zur herstellung von nebivolol |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US20130005001A1 (de) |
| EP (1) | EP2528905B1 (de) |
| AR (1) | AR079932A1 (de) |
| DE (1) | DE102010005953A1 (de) |
| WO (1) | WO2011091968A1 (de) |
Cited By (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN104610215A (zh) * | 2015-01-19 | 2015-05-13 | 浙江海翔药业股份有限公司 | 一种奈必洛尔中间体的制备方法及奈必洛尔的制备方法 |
| EP2907810A1 (de) | 2014-02-14 | 2015-08-19 | Corden Pharma International GmbH | Neues Verfahren zur Herstellung von hochreinem Nebivolol-Hydrochlorid |
| EP2907809A1 (de) | 2014-02-14 | 2015-08-19 | Corden Pharma International GmbH | Verfahren zur basenlosen Herstellung von Ketonzwischenprodukten zur Herstellung von Nebivolol |
| DE102014107132A1 (de) | 2014-05-20 | 2015-11-26 | Corden Pharma International Gmbh | Verfahren zur Herstellung von Epoxiden die in der Herstellung von Nebivolol und dessen Derivaten einsetzbar sind |
| WO2017125900A1 (en) | 2016-01-21 | 2017-07-27 | Menarini International Operations Luxembourg S.A. | Process for the synthesis of intermediates of nebivolol |
| CN108913729A (zh) * | 2018-06-26 | 2018-11-30 | 浙江车头制药股份有限公司 | 一种奈必洛尔中间体的酶还原制备方法 |
Families Citing this family (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN105503842A (zh) * | 2015-12-24 | 2016-04-20 | 广安凯特医药化工有限公司 | 盐酸奈必洛尔环氧中间体6-氟-2-环氧乙基色满的制备方法 |
| CN108300743B (zh) * | 2018-02-06 | 2021-05-14 | 江苏八巨药业有限公司 | 一种(r)-2-氯-1-(6-氟-苯并二氢吡喃-2-基)-1-乙醇的生物催化方法 |
| CN108314670B (zh) * | 2018-02-06 | 2020-04-07 | 江苏八巨药业有限公司 | 一种(s)-2-氯-1-(6-氟-1-苯并二氢吡喃-2-基)-乙醇的制备方法 |
| CN110218718A (zh) * | 2019-06-19 | 2019-09-10 | 南京趣酶生物科技有限公司 | 固定化酮还原酶突变体及其在制备奈必洛尔手性醇中间体及其类似物中的应用 |
| CN110373420A (zh) * | 2019-06-19 | 2019-10-25 | 南京趣酶生物科技有限公司 | 一种新酶菌株和酶催化剂的制备方法和应用 |
| CN117567422A (zh) * | 2023-11-24 | 2024-02-20 | 江苏威奇达药业有限公司 | 一种连续流反应合成盐酸奈必洛尔的方法 |
Citations (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0145067A2 (de) | 1983-12-05 | 1985-06-19 | Janssen Pharmaceutica N.V. | 2,2'-Iminobisäthanol-Derivate |
| US4654362A (en) | 1983-12-05 | 1987-03-31 | Janssen Pharmaceutica, N.V. | Derivatives of 2,2'-iminobisethanol |
| EP0334429A1 (de) | 1988-03-23 | 1989-09-27 | Janssen Pharmaceutica N.V. | Mittel zur Senkung des Blutdrucks |
| US6545040B1 (en) | 1988-03-23 | 2003-04-08 | Janssen Pharmaceutica N.V. | Method of lowering the blood pressure |
| WO2004041805A1 (en) | 2002-11-06 | 2004-05-21 | EGIS Gyógyszergyár Rt. | NEW PROCESS FOR THE PREPARATION OF RACEMIC ([2S[2R*[R[R*]]]] and ([2R[2S*[S[S*]]]]-(±)- α,α' -[imino-bis(methylene)]bis[6-fluorochroman-2-methanol] AND ITS PURE [2S[2R*[R[R*]& |
| WO2005108590A2 (de) * | 2004-05-05 | 2005-11-17 | Basf Aktiengesellschaft | Verfahren zur herstellung optisch aktiver alkohole aus alkanonen unter verwendung einer dehydrogenase aus azoarcus |
| WO2006016376A1 (en) | 2004-08-11 | 2006-02-16 | Hetero Drugs Limited | A novel process for preparation of nebivolol intermediates |
| WO2006025070A2 (en) | 2004-07-30 | 2006-03-09 | Torrent Pharmaceuticals Limited | Nebivolol and its pharmaceutically acceptable salts, process for preparation and pharmaceutical compositions of nebivolol |
| WO2007009143A2 (de) | 2005-07-19 | 2007-01-25 | Pharmacon - Forschung Und Beratung Gmbh | Verfahren zur herstellung nebivolol |
| EP1803715A1 (de) | 2005-12-28 | 2007-07-04 | Cimex Pharma AG | Ein Verfahren zur Herstellung von racemischem Nebivolol |
| EP1803716A1 (de) | 2005-12-28 | 2007-07-04 | Cimex Pharma AG | Ein Verfahren zur Herstellung von racemischem Nebivolol |
| WO2007083318A1 (en) | 2006-01-18 | 2007-07-26 | Hetero Drugs Limited | Process for isolation of desired isomers of nebivolol intermediates |
| WO2008040528A2 (en) | 2006-10-03 | 2008-04-10 | Zach System S.P.A. | Process for preparing nebivolol |
| WO2008064827A2 (en) * | 2006-11-27 | 2008-06-05 | Zach System S.P.A. | Process for preparing nebivolol |
| WO2009121710A2 (en) | 2008-03-31 | 2009-10-08 | Zach System S.P.A. | Process for preparing nebivolol |
-
2010
- 2010-01-27 DE DE102010005953A patent/DE102010005953A1/de not_active Ceased
-
2011
- 2011-01-19 AR ARP110100167A patent/AR079932A1/es unknown
- 2011-01-21 EP EP11701454.8A patent/EP2528905B1/de not_active Not-in-force
- 2011-01-21 WO PCT/EP2011/000246 patent/WO2011091968A1/de not_active Ceased
- 2011-01-21 US US13/574,348 patent/US20130005001A1/en not_active Abandoned
Patent Citations (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0145067A2 (de) | 1983-12-05 | 1985-06-19 | Janssen Pharmaceutica N.V. | 2,2'-Iminobisäthanol-Derivate |
| US4654362A (en) | 1983-12-05 | 1987-03-31 | Janssen Pharmaceutica, N.V. | Derivatives of 2,2'-iminobisethanol |
| EP0334429A1 (de) | 1988-03-23 | 1989-09-27 | Janssen Pharmaceutica N.V. | Mittel zur Senkung des Blutdrucks |
| US6545040B1 (en) | 1988-03-23 | 2003-04-08 | Janssen Pharmaceutica N.V. | Method of lowering the blood pressure |
| WO2004041805A1 (en) | 2002-11-06 | 2004-05-21 | EGIS Gyógyszergyár Rt. | NEW PROCESS FOR THE PREPARATION OF RACEMIC ([2S[2R*[R[R*]]]] and ([2R[2S*[S[S*]]]]-(±)- α,α' -[imino-bis(methylene)]bis[6-fluorochroman-2-methanol] AND ITS PURE [2S[2R*[R[R*]& |
| WO2005108590A2 (de) * | 2004-05-05 | 2005-11-17 | Basf Aktiengesellschaft | Verfahren zur herstellung optisch aktiver alkohole aus alkanonen unter verwendung einer dehydrogenase aus azoarcus |
| WO2006025070A2 (en) | 2004-07-30 | 2006-03-09 | Torrent Pharmaceuticals Limited | Nebivolol and its pharmaceutically acceptable salts, process for preparation and pharmaceutical compositions of nebivolol |
| WO2006016376A1 (en) | 2004-08-11 | 2006-02-16 | Hetero Drugs Limited | A novel process for preparation of nebivolol intermediates |
| WO2007009143A2 (de) | 2005-07-19 | 2007-01-25 | Pharmacon - Forschung Und Beratung Gmbh | Verfahren zur herstellung nebivolol |
| EP1919888A2 (de) | 2005-07-19 | 2008-05-14 | PharmaCon Forschung und Beratung GmbH | Verfahren zur herstellung nebivolol |
| US20080221340A1 (en) | 2005-07-19 | 2008-09-11 | Pharmacon Forschung Und Bearatung Gmbh | Process for the Production of Nebivolol |
| EP1803715A1 (de) | 2005-12-28 | 2007-07-04 | Cimex Pharma AG | Ein Verfahren zur Herstellung von racemischem Nebivolol |
| EP1803716A1 (de) | 2005-12-28 | 2007-07-04 | Cimex Pharma AG | Ein Verfahren zur Herstellung von racemischem Nebivolol |
| WO2007083318A1 (en) | 2006-01-18 | 2007-07-26 | Hetero Drugs Limited | Process for isolation of desired isomers of nebivolol intermediates |
| WO2008040528A2 (en) | 2006-10-03 | 2008-04-10 | Zach System S.P.A. | Process for preparing nebivolol |
| WO2008064827A2 (en) * | 2006-11-27 | 2008-06-05 | Zach System S.P.A. | Process for preparing nebivolol |
| WO2009121710A2 (en) | 2008-03-31 | 2009-10-08 | Zach System S.P.A. | Process for preparing nebivolol |
Non-Patent Citations (2)
| Title |
|---|
| C.W: JOHANNES; M.S: VISSER; G.S: WEATHERHEAD; A.J. HOVEYDA, J. AM. CHEM. SOC., vol. 120, 1988, pages 8340 - 8347 |
| CHANDRASEKHAR, V. REDDY, TETRAHEDRON, vol. 56, 2000, pages 6339 - 6344 |
Cited By (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP2907810A1 (de) | 2014-02-14 | 2015-08-19 | Corden Pharma International GmbH | Neues Verfahren zur Herstellung von hochreinem Nebivolol-Hydrochlorid |
| EP2907809A1 (de) | 2014-02-14 | 2015-08-19 | Corden Pharma International GmbH | Verfahren zur basenlosen Herstellung von Ketonzwischenprodukten zur Herstellung von Nebivolol |
| DE102014107132A1 (de) | 2014-05-20 | 2015-11-26 | Corden Pharma International Gmbh | Verfahren zur Herstellung von Epoxiden die in der Herstellung von Nebivolol und dessen Derivaten einsetzbar sind |
| CN104610215A (zh) * | 2015-01-19 | 2015-05-13 | 浙江海翔药业股份有限公司 | 一种奈必洛尔中间体的制备方法及奈必洛尔的制备方法 |
| WO2017125900A1 (en) | 2016-01-21 | 2017-07-27 | Menarini International Operations Luxembourg S.A. | Process for the synthesis of intermediates of nebivolol |
| CN108913729A (zh) * | 2018-06-26 | 2018-11-30 | 浙江车头制药股份有限公司 | 一种奈必洛尔中间体的酶还原制备方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| US20130005001A1 (en) | 2013-01-03 |
| DE102010005953A1 (de) | 2011-07-28 |
| EP2528905A1 (de) | 2012-12-05 |
| AR079932A1 (es) | 2012-02-29 |
| EP2528905B1 (de) | 2015-10-07 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP2528905B1 (de) | Verfahren zur herstellung von nebivolol | |
| US9139859B2 (en) | Method for preparing (R)-praziquantel | |
| Nie et al. | A novel asymmetric synthesis of oseltamivir phosphate (Tamiflu) from (−)-shikimic acid | |
| CN104557572B (zh) | 左旋沙丁胺醇中间体及左旋沙丁胺醇盐酸盐的合成方法 | |
| EP2225219B1 (de) | Verfahren zur herstellung von cis-rosenoxid | |
| EP4349995A1 (de) | Verfahren zur verwendung von reduktion zur herstellung von (s)-nikotin | |
| US7189847B2 (en) | Process for producing benzoxazine derivative and production intermediate thereof | |
| JP5744738B2 (ja) | ネビボロールの調製方法 | |
| CN113480471A (zh) | 一种多手性的氮取代哌啶醇衍生物及其制备方法 | |
| RU2702355C1 (ru) | Способ получения пиримидинилциклопентановых соединений | |
| EP1860103B1 (de) | Verbindung gegen krebs, zwischenprodukt dafür und verfahren zur herstellung beider | |
| DE60213874T2 (de) | Verfahren zur herstellung von protease hemmenden zwischenprodukten | |
| EP2921473A1 (de) | 1-cyan-1-(7-methoxyl-1-naphtyl)-methanolesterverbindung sowie herstellungsverfahren und verwendung davon | |
| KR101379383B1 (ko) | 고순도 ⒮―메토프롤롤의 제조방법 | |
| CN116730849B (zh) | 光学活性[1-(1-氨基乙基)环丙基]甲醇的制备方法 | |
| CN115976130B (zh) | 一种瑞美吉泮中间体的合成工艺 | |
| EP1464638A1 (de) | Verfahren zur Herstellung von Erythro 3-Amino-2-Hydroxybuttersäurederivaten | |
| Faigl et al. | Synthesis and enantioselective rearrangement of (Z)‐4‐triphenylmethoxy‐2, 3‐epoxybutan‐1‐ol enantiomers | |
| US20040077098A1 (en) | Optical resolver and method of optically resolving alcohol with the same | |
| CN113943240A (zh) | 一种布瓦西坦的新制备方法 | |
| EP2831054B1 (de) | Verbessertes verfahren zur herstellung von (s)-equol | |
| CN113754715B (zh) | (5r)-5-羟基雷公藤内酯醇的光学选择性工艺合成方法 | |
| JP2012158523A (ja) | 新規カルバ糖前駆体とそれらの製造方法、およびそれらを用いた生理活性カルバ糖アミン誘導体の製造方法 | |
| JPH02295970A (ja) | 光学活性なプロパン―2―オール誘導体の製造法 | |
| CN120682228A (zh) | 9-苯基-10-环丙甲氧基吴茱萸碱喹唑啉酮类衍生物的合成及其抗肿瘤应用 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 121 | Ep: the epo has been informed by wipo that ep was designated in this application |
Ref document number: 11701454 Country of ref document: EP Kind code of ref document: A1 |
|
| NENP | Non-entry into the national phase |
Ref country code: DE |
|
| WWE | Wipo information: entry into national phase |
Ref document number: 2011701454 Country of ref document: EP |
|
| WWE | Wipo information: entry into national phase |
Ref document number: 13574348 Country of ref document: US |