JP2019014653A - がん免疫を介したがん治療方法 - Google Patents
がん免疫を介したがん治療方法 Download PDFInfo
- Publication number
- JP2019014653A JP2019014653A JP2015231643A JP2015231643A JP2019014653A JP 2019014653 A JP2019014653 A JP 2019014653A JP 2015231643 A JP2015231643 A JP 2015231643A JP 2015231643 A JP2015231643 A JP 2015231643A JP 2019014653 A JP2019014653 A JP 2019014653A
- Authority
- JP
- Japan
- Prior art keywords
- cancer
- cells
- compound
- mouse
- antibody
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Images

Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/4965—Non-condensed pyrazines
- A61K31/497—Non-condensed pyrazines containing further heterocyclic rings
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N15/00—Mutation or genetic engineering; DNA or RNA concerning genetic engineering, vectors, e.g. plasmids, or their isolation, preparation or purification; Use of hosts therefor
- C12N15/09—Recombinant DNA-technology
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Genetics & Genomics (AREA)
- Engineering & Computer Science (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Wood Science & Technology (AREA)
- General Engineering & Computer Science (AREA)
- General Health & Medical Sciences (AREA)
- Biotechnology (AREA)
- Biomedical Technology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Zoology (AREA)
- Biochemistry (AREA)
- Microbiology (AREA)
- Plant Pathology (AREA)
- Molecular Biology (AREA)
- Biophysics (AREA)
- Physics & Mathematics (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
【課題】現状のがん免疫療法は、有効性を示すがん種が限られており、また有効性を示すがん種においても奏効率は必ずしも高くない。そのため、がん免疫療法による最適な治療方法が今なお求められている。【解決手段】本発明者らは、がん免疫治療用医薬組成物の創製を目的に鋭意検討した結果、5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミド又はその製薬学的に許容される塩に優れたBTK及び/又はITK阻害作用を有し、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を抑制することから、該化合物又はその製薬学的に許容される塩を有効成分として含有する医薬組成物が、がん免疫治療用医薬組成物としての使用が期待されることを知見して本発明を完成した。【選択図】なし
Description
本発明は、ピラジンカルボキサミド化合物又はその製薬学的に許容される塩を有効成分とする、がん免疫治療用医薬組成物に関する。
免疫細胞であるヘルパーT細胞(Th細胞)は、その産生するサイトカインの種類の違いから、Th1型(Th1)とTh2型(Th2)に分けられる(J. Immunol.1986;136:2348-2357)。Th1細胞はインターフェロンガンマ(IFN-γ)や インターロイキン-2(IL-2)等のTh1サイトカインを分泌して、食細胞、細胞傷害性T細胞 (CTL;Cytotoxic T Lymphocytes)、及びナチュラルキラー細胞を活性化し、体内の異物を排除する細胞性免疫を増強する。一方、Th2細胞はIL-4、IL-5、IL-6、及びIL-10等のTh2サイトカインを分泌してB細胞を活性化して液性免疫を増強する。Th1サイトカイン、例えば、IFN-γはTh2細胞の免疫活性を抑制する。また、Th2サイトカイン、例えば、IL-4はTh1細胞の免疫活性を抑制する。つまり、Th1及びTh2はそれぞれ互いの免疫応答機能を牽制しあうことで平衡関係を保っている。この平衡関係はTh1/Th2バランスと称され、このバランスがどちらかに傾くことによりそれぞれに特有の疾患が生じると考えられている。例えば、癌では胃癌、乳癌、肺癌においてTh1サイトカインの低下及びTh2サイトカインの上昇が報告されている(Breast Cancer Res Treat. 2013;139:477-488、Oncol Rep. 2003;10:1507-1512. Asian Pac J Cancer Prev. 2011;12:1803-1806、Oncol Lett. 2014;8:1682-1686)。そのため、癌治療においてはTh1細胞による細胞性免疫機能の活性化が重要であると考えられている。
Bruton's tyrosine kinase(BTK)及びIL-2 inducible T cell kinase(ITK)はTecファミリーキナーゼに属する非受容体型チロシンキナーゼであり、プレクストリン相同ドメイン、Tec相同ドメイン、サーク相同2ドメイン、サーク相同3ドメイン、およびキナーゼドメインを有するタンパク質である。BTKはT細胞と形質細胞を除く大部分の造血細胞に発現し、B細胞産生に必須な分子である(Exp. Hematol. Oncol. 2014;3:4、J. Hematol. Oncol. 2013;6:59)。B細胞においてBTKはB細胞受容体シグナルを下流のホスフォリパーゼCガンマに伝達し、さらにカルシウムイオン動員、分裂促進因子活性化タンパク質キナーゼ経路や核内因子κB(NFκB)の活性化を引き起こす(Proc Natl Acad Sci U S A. 2010;107:13075-13080)。また、ITKは主にT細胞に発現するほか、マスト細胞に発現し、T細胞受容体シグナル伝達の調節を担っている(Curr. Top. Med. Chem. 2009;9(8):690-703、Mol. Pharmacol. 2012;82:938-947)。
最近になって、イブルチニブ投与により慢性リンパ球性白血病 (CLL)患者の血液中のTh2サイトカインが減少し、Th1サイトカインが上昇することが報告された(Blood. 2013;122:2539-2549)。イブルチニブは、BTK及びITK阻害作用を有することが知られており、当該作用機序によりイブルチニブがヒトTh2細胞の活性化を選択的に抑制したためと考えられる。
最近になって、イブルチニブ投与により慢性リンパ球性白血病 (CLL)患者の血液中のTh2サイトカインが減少し、Th1サイトカインが上昇することが報告された(Blood. 2013;122:2539-2549)。イブルチニブは、BTK及びITK阻害作用を有することが知られており、当該作用機序によりイブルチニブがヒトTh2細胞の活性化を選択的に抑制したためと考えられる。
5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミド(以下、「化合物A」と言うことがある。)又はその製薬学的に許容される塩は、EGFR T790M変異陽性癌治療用医薬組成物の有効成分として有用であることが知られている(特許文献1)。
化合物A又はその製薬学的に許容される塩は、特許文献1において、実施例54としてそのフリーベースが、実施例261としてそのモノメタンスルホン酸塩が開示されており、EGFR変異キナーゼに対する阻害作用が確認されている。
化合物A又はその製薬学的に許容される塩は、特許文献1において、実施例54としてそのフリーベースが、実施例261としてそのモノメタンスルホン酸塩が開示されており、EGFR変異キナーゼに対する阻害作用が確認されている。
現状のがん免疫療法は、有効性を示すがん種が限られており、また有効性を示すがん種においても奏効率は必ずしも高くない。そのため、がん免疫療法による最適な治療方法が今なお求められている。
本発明者らは、がん免疫治療用医薬組成物の創製を目的に鋭意検討した結果、化合物A、即ち5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミド又はその製薬学的に許容される塩を有効成分とする医薬組成物が、BTK及び/又はITK阻害作用を有し、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を抑制することを見出し、当該医薬組成物が、Th1細胞による細胞性免疫機能の活性化作用に基づくがん免疫治療用医薬組成物としての使用が期待されることを知見して本発明を完成した。
すなわち、本発明は、化合物A又はその製薬学的に許容される塩を有効成分として含有するがん免疫治療用医薬組成物に関する。
すなわち、本発明は、化合物A又はその製薬学的に許容される塩を有効成分として含有するがん免疫治療用医薬組成物に関する。
本発明のある態様を以下に示す。
(1)化合物A又はその製薬学的に許容される塩を有効成分として含有するがん免疫治療用医薬組成物。ある態様としては、化合物A又はその製薬学的に許容される塩を有効成分として含有するTh2サイトカインの上昇により生じるがんに対するがん免疫治療用医薬組成物。
(2)がん免疫治療用医薬組成物の製造のための化合物A又はその製薬学的に許容される塩の使用。ある態様としては、Th2サイトカインの上昇により生じるがんのがん免疫治療用医薬組成物の製造のための化合物A又はその製薬学的に許容される塩の使用。
(3)がん免疫治療のための化合物A又はその製薬学的に許容される塩の使用。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療のための化合物A又はその製薬学的に許容される塩の使用。
(4)がん免疫治療のための化合物A又はその製薬学的に許容される塩。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療のための化合物A又はその製薬学的に許容される塩。
(5)化合物A又はその製薬学的に許容される塩の有効量を対象に投与することからなるがん免疫治療方法。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療方法。
(6)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(1)記載の医薬組成物。
(7)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(2)の使用。
(8)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(3)の使用。
(9)(4)において、Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(4)の化合物A又はその製薬学的に許容される塩。
(10)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(5)の治療方法。
(11)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(1)又は(6)記載の医薬組成物。
(12)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(2)又は(7)の使用。
(13)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(3)又は(8)の使用。
(14)(4)において、化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(4)又は(9)の化合物A又はその製薬学的に許容される塩。
(15)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(5)又は(10)の治療方法。
(2)がん免疫治療用医薬組成物の製造のための化合物A又はその製薬学的に許容される塩の使用。ある態様としては、Th2サイトカインの上昇により生じるがんのがん免疫治療用医薬組成物の製造のための化合物A又はその製薬学的に許容される塩の使用。
(3)がん免疫治療のための化合物A又はその製薬学的に許容される塩の使用。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療のための化合物A又はその製薬学的に許容される塩の使用。
(4)がん免疫治療のための化合物A又はその製薬学的に許容される塩。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療のための化合物A又はその製薬学的に許容される塩。
(5)化合物A又はその製薬学的に許容される塩の有効量を対象に投与することからなるがん免疫治療方法。ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療方法。
(6)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(1)記載の医薬組成物。
(7)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(2)の使用。
(8)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(3)の使用。
(9)(4)において、Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(4)の化合物A又はその製薬学的に許容される塩。
(10)Th2サイトカインの上昇により生じるがんが、胃癌、乳癌、及び/又は肺癌である(5)の治療方法。
(11)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(1)又は(6)記載の医薬組成物。
(12)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(2)又は(7)の使用。
(13)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(3)又は(8)の使用。
(14)(4)において、化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(4)又は(9)の化合物A又はその製薬学的に許容される塩。
(15)化合物A又はその製薬学的に許容される塩が化合物A モノメタンスルホン酸塩である(5)又は(10)の治療方法。
なお、本発明は化合物A又はその製薬学的に許容される塩を有効成分として含有する免疫活性化によるがん治療剤、ある態様としては、化合物A又はその製薬学的に許容される塩を有効成分として含有するTh2サイトカインの上昇により生じるがんに対するがん治療剤を包含する。
「対象」とは、その予防若しくは治療を必要とするヒト又はその他の動物であり、ある態様としては、その予防若しくは治療を必要とするヒトである。
本発明の医薬組成物の有効成分である化合物A又はその製薬学的に許容される塩は、BTK及び/又はITK阻害作用を有し、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を抑制することから、Th1細胞の活性化T細胞(CD8陽性T細胞)を含む細胞性免疫機能の活性化作用により各種がんに対する治療剤としての使用が期待できる。
また、本発明のがん治療用組成物は、例えば、PD-1とPD-L1との結合を阻害するモノクローナル抗体と併用する各種がんに対するがん免疫治療剤としての使用も期待できる。PD-1とPD-L1との結合を阻害するモノクローナル抗体には、ヒトPD-1に結合する抗ヒトPD-1抗体とヒトPD-L1に結合する抗ヒトPD-L1抗体が含まれる。抗ヒトPD-1抗体とは、例えば、ヒト化抗ヒトPD-1抗体およびヒト型抗ヒトPD-1抗体であって、ヒトPD-1の免疫抑制シグナルを阻害し得る、いわゆるヒトPD-1アンタゴニスト抗体あるいはヒトPD-1中和抗体である。例えば、ヒトIgG4モノクローナル抗体であるニボルマブ(nivolumab)、ヒト型IgG1モノクローナル抗体であるペンブロリツマブ(pembrolizumab)、ヒト型IgG1モノクローナル抗体であるピディリズマブ(pidilizumab)が挙げられる。各々、国際公開第2006/121168号、国際公開第2008/156712号、国際公開第2003/99196号に開示される製造方法又はそれらの変法によって容易に入手可能である。また、抗ヒトPD-L1抗体とは、例えば、ヒト化抗ヒトPD-L1抗体およびヒト型抗ヒトPD-L1抗体であって、ヒトPD-L1の免疫抑制シグナルを阻害し得る、いわゆるヒトPD-L1アンタゴニスト抗体あるいはヒトPD-L1中和抗体である。例えば、改変型ヒトIgG1モノクローナル抗体であるMDPL3280A(RG7446)、ヒトIgG1モノクローナル抗体であるアヴェルマブ(avelumab)、ヒトIgG1モノクローナル抗体であるデュルバルマブ(durvalumab)が挙げられる。各々、国際公開第2010/77634号、国際公開第2013/079174号、国際公開第2011/66389号に開示される製造方法又はそれらの変法によって容易に入手可能である。
以下、本発明を詳細に説明する。
上述の通り、化合物Aの化学名は5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミドであり、その化学構造は以下に示すとおりである。
上述の通り、化合物Aの化学名は5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミドであり、その化学構造は以下に示すとおりである。
化合物A又はその製薬学的に許容される塩は、特許文献1(国際公開第2013/108754号)に記載の方法に従って、あるいはその変法によって入手することができる。
また、「化合物Aの製薬学的に許容される塩」とは、化合物Aの酸付加塩を意味し、具体的には、塩酸、臭化水素酸、ヨウ化水素酸、硫酸、硝酸、リン酸等の無機酸や、ギ酸、酢酸、プロピオン酸、シュウ酸、マロン酸、コハク酸、フマル酸、マレイン酸、乳酸、リンゴ酸、マンデル酸、酒石酸、ジベンゾイル酒石酸、ジトルオイル酒石酸、クエン酸、メタンスルホン酸、エタンスルホン酸、ベンゼンスルホン酸、p-トルエンスルホン酸、アスパラギン酸、グルタミン酸等の有機酸との酸付加塩が挙げられる。
なお、「化合物Aの製薬学的に許容される塩」には、化合物Aの溶媒和物、具体的には、例えば水和物やエタノール和物を含み、さらに、化合物Aの酸付加塩の溶媒和物を含む。
なお、「化合物A又はその製薬学的に許容される塩」のある態様としては、化合物Aが挙げられ、別の態様としては、化合物Aのメタンスルホン酸との酸付加塩が挙げられ、例えば、化合物A モノメタンスルホン酸塩が挙げられる。
なお、「化合物Aの製薬学的に許容される塩」には、化合物Aの溶媒和物、具体的には、例えば水和物やエタノール和物を含み、さらに、化合物Aの酸付加塩の溶媒和物を含む。
なお、「化合物A又はその製薬学的に許容される塩」のある態様としては、化合物Aが挙げられ、別の態様としては、化合物Aのメタンスルホン酸との酸付加塩が挙げられ、例えば、化合物A モノメタンスルホン酸塩が挙げられる。
がん免疫治療とは、がん細胞の増殖を抑制する能力又はがん細胞の縮小若しくは消滅させる能力(以下、抗腫瘍活性)が低下した免疫細胞、特に活性化T細胞を再度活性化させること、及び/又は、免疫細胞の数、特に活性化T細胞数を増加させることで、抗がん治療を行うことを意味する。
Th2サイトカインの上昇とは、Th2サイトカインによりTh1サイトカインが負に制御された状態を指す。またTh2サイトカインの上昇により生じるがんとしてこれに起因するがんであれば特に限定はされないが、例えば、胃癌、乳癌、及び肺癌を挙げることができる。
Th1細胞の活性化とは、Th1サイトカイン(例えばIFN-γ)の産生を亢進させ、Th2サイトカイン(例えば、IL-4)の産生を抑制し、Th1細胞とTh2細胞の割合をTh1優位へとシフトさせることを意味する。Th2細胞の活性化とは、Th2サイトカイン(例えば、IL-4)の産生を亢進させ、Th1サイトカイン(例えばIFN-γ)の産生を抑制し、Th1細胞とTh2細胞の割合をTh2優位へとシフトさせることを意味する。
本発明のある態様としては、PD-1とPD-L1との結合を阻害するモノクローナル抗体と併用するものであり、当該PD-1とPD-L1との結合を阻害するモノクローナル抗体が効果を奏するがんに対しても併用効果を奏することが期待される。当該PD-1とPD-L1との結合を阻害するモノクローナル抗体が効果を奏するがんとして、例えば、固形癌を挙げることができる。そのような固形癌としては、例えば、悪性黒色腫(例えば、転移性悪性メラノーマ)、腎癌(例えば、腎細胞癌、透明細胞カルシノーマ)、前立腺癌(例えば、ホルモン難治性前立腺アデノカルシノーマ)、乳癌、肺癌(例えば、非小細胞肺癌)、膵癌、大腸癌、肝細胞癌、胆道癌、胃癌、卵巣癌、食道癌、尿路上皮癌、結腸癌、骨癌、皮膚癌、頭頚部癌、皮膚若しくは眼窩内悪性メラノーマ、子宮癌、直腸癌、肛門部癌、精巣癌、子宮癌、卵管のカルシノーマ、子宮内膜カルシノーマ、子宮頚部カルシノーマ、膣カルシノーマ、外陰部カルシノーマ、小腸癌、内分泌系癌、甲状腺癌、副甲状腺癌、副腎癌、柔組織肉腫、尿道癌、陰茎癌、小児固形癌、膀胱癌、腎臓若しくは尿管の癌、腎盂カルシノーマ、中枢神経系(CNS)腫瘍、腫瘍新脈管形成、脊椎腫瘍、脳幹グリオーマ、下垂体アデノーマ、カポシ肉腫、扁平上皮癌、扁平細胞癌、アスベスト誘発癌を含む環境誘発癌が挙げられる。より適用が期待できる固形癌としては、悪性黒色腫(例えば、転移性悪性メラノーマ)、腎癌(例えば、腎細胞癌、透明細胞カルシノーマ)、前立腺癌(例えば、ホルモン難治性前立腺アデノカルシノーマ)、乳癌、肺癌(例えば、非小細胞肺癌)、膵癌、大腸癌、肝細胞癌、胆道癌、胃癌、卵巣癌、食道癌、尿路上皮癌であり、さらに期待できるのは、悪性黒色腫(例えば、転移性悪性メラノーマ)、腎癌(例えば、腎細胞癌、透明細胞カルシノーマ)、前立腺癌、肺癌(例えば、非小細胞肺癌)、大腸癌、肝細胞癌、胆道癌である。また、固形癌の患者以外にも血液がんの患者に対しても効果が期待できる。そのような血液がんとしては、濾胞性リンパ腫、慢性リンパ球性白血病、小リンパ球性リンパ腫、多発性骨髄腫、マントル細胞リンパ腫、びまん性大細胞型B細胞性リンパ腫、B細胞前リンパ球性白血病、急性リンパ球性白血病、組織球性リンパ腫、急性骨髄性白血病、急性巨核芽球性白血病、未分化大細胞リンパ腫、急性T細胞性リンパ腫、リンパ芽球性白血病、慢性骨髄性白血病である。
化合物A又はその製薬学的に許容される塩を含有する医薬組成物は、任意の添加剤として賦形剤を含んでいても良く、また当分野において通常用いられている賦形剤、即ち、薬剤用賦形剤や薬剤用担体等を用いて、通常使用されている方法によって調製することができる。
投与は錠剤、丸剤、カプセル剤、顆粒剤、散剤、液剤等による経口投与、又は、関節内、静脈内、筋肉内等の注射剤、坐剤、経皮用液剤、軟膏剤、経皮用貼付剤、経粘膜液剤、経粘膜貼付剤、吸入剤等による非経口投与のいずれの形態であってもよい。
投与は錠剤、丸剤、カプセル剤、顆粒剤、散剤、液剤等による経口投与、又は、関節内、静脈内、筋肉内等の注射剤、坐剤、経皮用液剤、軟膏剤、経皮用貼付剤、経粘膜液剤、経粘膜貼付剤、吸入剤等による非経口投与のいずれの形態であってもよい。
経口投与のための固体組成物としては、錠剤、散剤、顆粒剤等が用いられる。このような固体組成物においては、1種又は2種以上の有効成分が、少なくとも1種の不活性な賦形剤と混合される。組成物は、常法に従って、不活性な添加剤、例えば滑沢剤や崩壊剤、安定化剤、溶解補助剤を含有していてもよい。錠剤又は丸剤は必要により糖衣又は胃溶性若しくは腸溶性物質のフィルムで被膜してもよい。
経口投与のための液体組成物は、薬剤的に許容される乳濁剤、溶液剤、懸濁剤、シロップ剤又はエリキシル剤等を含み、一般的に用いられる不活性な希釈剤、例えば精製水又はエタノールを含む。当該液体組成物は不活性な希釈剤以外に可溶化剤、湿潤剤、懸濁剤のような補助剤、甘味剤、風味剤、芳香剤、防腐剤を含有していてもよい。
経口投与のための液体組成物は、薬剤的に許容される乳濁剤、溶液剤、懸濁剤、シロップ剤又はエリキシル剤等を含み、一般的に用いられる不活性な希釈剤、例えば精製水又はエタノールを含む。当該液体組成物は不活性な希釈剤以外に可溶化剤、湿潤剤、懸濁剤のような補助剤、甘味剤、風味剤、芳香剤、防腐剤を含有していてもよい。
非経口投与のための注射剤は、無菌の水性又は非水性の溶液剤、懸濁剤又は乳濁剤を含有する。水性の溶剤としては、例えば注射用蒸留水又は生理食塩液が含まれる。非水性の溶剤としては、例えばエタノールのようなアルコール類がある。このような組成物は、さらに等張化剤、防腐剤、湿潤剤、乳化剤、分散剤、安定化剤、又は溶解補助剤を含んでもよい。これらは例えばバクテリア保留フィルターを通す濾過、殺菌剤の配合又は照射によって無菌化される。また、これらは無菌の固体組成物を製造し、使用前に無菌水又は無菌の注射用溶媒に溶解又は懸濁して使用することもできる。
通常経口投与の場合、1日の投与量は、体重当たり約0.001〜100 mg/kg、好ましくは0.01〜30 mg/kg、更に好ましくは0.1〜10 mg/kgが適当であり、これを1回であるいは2回〜4回に分けて投与する。静脈内投与される場合は、1日の投与量は、体重当たり約0.0001〜10 mg/kgが適当で、1日1回〜複数回に分けて投与する。また、経粘膜剤としては、体重当たり約0.001〜100 mg/kgを1日1回〜複数回に分けて投与する。投与量は症状、年令、性別等を考慮して個々の場合に応じて適宜決定される。
投与経路、剤形、投与部位、賦形剤や添加剤の種類によって異なるが、本発明の医薬組成物は0.01〜99重量%、ある態様としては0.01〜50重量%の化合物A又はその製薬学的に許容される塩を有効成分として含有する。
本発明の医薬組成物のある態様としては、種々の治療剤と併用することができる。当該併用は、同時投与、あるいは別個に連続して、若しくは所望の時間間隔をおいて投与してもよい。同時投与の場合には、配合剤であっても別個に製剤化されていてもよい。特に併用することができる薬剤として、シスプラチン、カルボプラチンなどのプラチナ製剤、ゲムシタビン、ペメトレキセド、5-フルオロウラシル、カペシタビン、ベンダムスチンなどの代謝拮抗剤、パクリタキセル、ビノレルビンなどの微小管重合阻害剤、ベバシズマブなどの血管新生阻害剤、イリノテカン、エトポシドなどのトポイソメラーゼ阻害剤、インターフェロンのようなサイトカイン製剤、スニチニブ、パゾパニブ、ソラフェニブ、アキシチニブなどのキナーゼ阻害剤、エンザルタミドなどの抗アンドロゲン剤、テモゾロミド、ダカルバジン、シクロホスファミドやイホスファミドなどのアルキル化剤が挙げられる。
本発明の医薬組成物の薬理的効果は、以下の実施例により確認した。
実施例1 BTKキナーゼ阻害活性評価
BTKキナーゼ阻害活性についてはQSS Assist BTK_MSA kit(カルナバイオサイエンス)を用いて評価した。
化合物A モノメタンスルホン酸塩(以下、被験化合物A)をジメチルスルホキシド(DMSO)に溶解し、試験濃度の100倍濃度の溶液を調製した。その溶液をさらに付属のアッセイバッファーにて25倍希釈して4倍濃度被験化合物A溶液とした。なお、反応にはキットに付属しているBTKキナーゼを用いた。
上記のアッセイバッファーにて調製した5μLの4倍濃度被験化合物A溶液及び10μLの2倍濃度BTKキナーゼ溶液を384ウェルプレートのウェル内で混合し、室温にて30分間放置した。続いて、5μLの4倍濃度基質ペプチド/ATP/MgCl2溶液を添加し、室温にて1時間反応させた。基質ペプチドは終濃度1000nM、ATPは終濃度1mM、MgCl2は終濃度5mMにて使用した。その後、付属のターミネーションバッファー60μLを添加して反応を停止させた。BTKキナーゼ活性は基質ペプチドのピーク高さと生産物(リン酸化基質ペプチド)のピーク高さから求められる生成物の変換率をLabChip EZ Reader II(PerkinElmer)で定量して算出した。
データ解析は、全ての反応コンポーネントを含むコントロールウェルの平均変換率を0%阻害、BTKキナーゼ以外の全ての反応コンポーネントを含むバックグランドウェルの平均変換率を100%阻害とし、各濃度の被験化合物Aを添加したウェルの平均変換率から阻害率を計算した。IC50値は被験化合物A濃度と阻害率によるプロットを基に非線形回帰から求めた。
その結果、被験化合物AはBTKキナーゼ活性を阻害し、IC50値は0.17nMであった。
BTKキナーゼ阻害活性についてはQSS Assist BTK_MSA kit(カルナバイオサイエンス)を用いて評価した。
化合物A モノメタンスルホン酸塩(以下、被験化合物A)をジメチルスルホキシド(DMSO)に溶解し、試験濃度の100倍濃度の溶液を調製した。その溶液をさらに付属のアッセイバッファーにて25倍希釈して4倍濃度被験化合物A溶液とした。なお、反応にはキットに付属しているBTKキナーゼを用いた。
上記のアッセイバッファーにて調製した5μLの4倍濃度被験化合物A溶液及び10μLの2倍濃度BTKキナーゼ溶液を384ウェルプレートのウェル内で混合し、室温にて30分間放置した。続いて、5μLの4倍濃度基質ペプチド/ATP/MgCl2溶液を添加し、室温にて1時間反応させた。基質ペプチドは終濃度1000nM、ATPは終濃度1mM、MgCl2は終濃度5mMにて使用した。その後、付属のターミネーションバッファー60μLを添加して反応を停止させた。BTKキナーゼ活性は基質ペプチドのピーク高さと生産物(リン酸化基質ペプチド)のピーク高さから求められる生成物の変換率をLabChip EZ Reader II(PerkinElmer)で定量して算出した。
データ解析は、全ての反応コンポーネントを含むコントロールウェルの平均変換率を0%阻害、BTKキナーゼ以外の全ての反応コンポーネントを含むバックグランドウェルの平均変換率を100%阻害とし、各濃度の被験化合物Aを添加したウェルの平均変換率から阻害率を計算した。IC50値は被験化合物A濃度と阻害率によるプロットを基に非線形回帰から求めた。
その結果、被験化合物AはBTKキナーゼ活性を阻害し、IC50値は0.17nMであった。
実施例2 ITKキナーゼ阻害活性評価
ITKキナーゼ阻害活性についてはMobility Shift Assay系を用いて評価した。
被験化合物Aをジメチルスルホキシド(DMSO)に溶解し、試験濃度の100倍濃度の溶液を調製した。その溶液をさらにアッセイバッファー(20mM HEPES, 0.01% Triton X-100, 1mM DTT, pH 7.5)にて25倍希釈して4倍濃度被験化合物A溶液とした。
上記のアッセイバッファーにて調製した5μLの4倍濃度被験化合物A溶液及び10μLの2倍濃度のITKキナーゼ溶液を384ウェルプレートのウェル内で混合し、室温にて30分間放置した。続いて、5μLの4倍濃度基質ペプチド(Srctide, ペプチド研究所 #AD-995)/ATP/MgCl2溶液を添加し、室温にて1時間反応させた。基質ペプチドは終濃度1000nM、ATPは終濃度1000μM、MgCl2は終濃度5mMにて使用した。その後、ターミネーションバッファー(127mM HEPES, 0.01% Triton X-100, 26.7mM EDTA, 1% DMSO, pH 7.5)60μLを添加して反応を停止させた。ITKキナーゼ活性は基質ペプチドのピーク高さと生産物(リン酸化基質ペプチド)のピーク高さから求められる生成物の変換率をLabChip3000(PerkinElmer)で定量して算出した。
データ解析は、全ての反応コンポーネントを含むコントロールウェルの平均変換率を0%阻害、ITKキナーゼ以外の全ての反応コンポーネントを含むバックグランドウェルの平均変換率を100%阻害とし、各濃度の被験化合物Aを添加したウェルの平均変換率から阻害率を計算した。
その結果、被験化合物AはITKキナーゼ活性を阻害し、1nM、10nMにおける阻害率はそれぞれ29.5%、92.6%であった。
ITKキナーゼ阻害活性についてはMobility Shift Assay系を用いて評価した。
被験化合物Aをジメチルスルホキシド(DMSO)に溶解し、試験濃度の100倍濃度の溶液を調製した。その溶液をさらにアッセイバッファー(20mM HEPES, 0.01% Triton X-100, 1mM DTT, pH 7.5)にて25倍希釈して4倍濃度被験化合物A溶液とした。
上記のアッセイバッファーにて調製した5μLの4倍濃度被験化合物A溶液及び10μLの2倍濃度のITKキナーゼ溶液を384ウェルプレートのウェル内で混合し、室温にて30分間放置した。続いて、5μLの4倍濃度基質ペプチド(Srctide, ペプチド研究所 #AD-995)/ATP/MgCl2溶液を添加し、室温にて1時間反応させた。基質ペプチドは終濃度1000nM、ATPは終濃度1000μM、MgCl2は終濃度5mMにて使用した。その後、ターミネーションバッファー(127mM HEPES, 0.01% Triton X-100, 26.7mM EDTA, 1% DMSO, pH 7.5)60μLを添加して反応を停止させた。ITKキナーゼ活性は基質ペプチドのピーク高さと生産物(リン酸化基質ペプチド)のピーク高さから求められる生成物の変換率をLabChip3000(PerkinElmer)で定量して算出した。
データ解析は、全ての反応コンポーネントを含むコントロールウェルの平均変換率を0%阻害、ITKキナーゼ以外の全ての反応コンポーネントを含むバックグランドウェルの平均変換率を100%阻害とし、各濃度の被験化合物Aを添加したウェルの平均変換率から阻害率を計算した。
その結果、被験化合物AはITKキナーゼ活性を阻害し、1nM、10nMにおける阻害率はそれぞれ29.5%、92.6%であった。
実施例3 ヒト及びマウスITKに対する細胞内阻害活性
HEK293細胞にヒトまたはマウスITKを一過的に発現させ、96ウェルプレートに播種した。被験化合物Aを最高濃度10μMから3倍公比で8濃度、DMSO終濃度0.5%で37℃、2時間処理した。その後細胞を溶解し、サンドイッチELISAにより、リン酸化ITKレベルを測定した。%阻害率はそれぞれのサンプルの450nmの吸光度の値を基に以下の式によって算出し、GraphPad Prismソフトを用いてIC50値を算出した。
(([positive control] − [sample])/([positive control] − [negative control])) × 100
なお、positive controlとは、 ヒトまたはマウスITK発現のDMSO処理サンプル、negative controlとは、ヒトまたはマウスITK kinasedead発現細胞のDMSO処理サンプルを意味する。
その結果、被験化合物Aはヒト及びマウスITKキナーゼ活性を細胞内で阻害し、IC50値はそれぞれ73nM、89nMであった。本検討により、被験化合物Aはヒト及びマウスITKに対して同等の阻害活性を有することが明らかとなった。
HEK293細胞にヒトまたはマウスITKを一過的に発現させ、96ウェルプレートに播種した。被験化合物Aを最高濃度10μMから3倍公比で8濃度、DMSO終濃度0.5%で37℃、2時間処理した。その後細胞を溶解し、サンドイッチELISAにより、リン酸化ITKレベルを測定した。%阻害率はそれぞれのサンプルの450nmの吸光度の値を基に以下の式によって算出し、GraphPad Prismソフトを用いてIC50値を算出した。
(([positive control] − [sample])/([positive control] − [negative control])) × 100
なお、positive controlとは、 ヒトまたはマウスITK発現のDMSO処理サンプル、negative controlとは、ヒトまたはマウスITK kinasedead発現細胞のDMSO処理サンプルを意味する。
その結果、被験化合物Aはヒト及びマウスITKキナーゼ活性を細胞内で阻害し、IC50値はそれぞれ73nM、89nMであった。本検討により、被験化合物Aはヒト及びマウスITKに対して同等の阻害活性を有することが明らかとなった。
実施例4 Th1細胞、Th2細胞に対する作用
1)CD4陽性細胞の分離とTh1細胞、Th2細胞分化誘導
11週令の雌性C57BL/6Jマウス(日本チャールス・リバー)の脾臓から、CD4 (L3T4) MicroBeads mouse (Miltenyi Biotec:130-049-201)を用いてCD4陽性細胞を分離し、3μg/mL抗マウスCD3e抗体(eBioscience:16-0031-85)/phosphate-buffered saline(PBS, WAKO: 045-29795)で室温にて1時間コートした24ウェルプレートに下記の培地1又は2で縣濁し播種した。
培地1:T-cell培地にマウスIL-2(6.25ng/mL (R&D Systems:402-ML-020))、マウスIL-12(10ng/mL(PEPROTECH:210-12))及び抗マウスIL-4抗体(10μg/mL(eBioscience:14-7041-85))を添加した培地。
培地2:T-cell培地にマウスIL-2(6.25ng/mL)、マウスIL-4(100ng/mL(R&D Systems:404-ML-010))、及び抗マウスIFN-γ抗体(10μg/mL(eBioscience:14-7312-85))を添加した培地
なお、抗マウスIL-4抗体、抗マウスIFN-γ抗体は播種時のみ添加した。継代時には抗マウスIL-4抗体、抗マウスIFN-γ抗体を除いた培地で培養した。
T-cell培地: 10% Fetal Bovine Serum (FBS、SIGMA:172012-500ML)、並びにペニシリン・ストレプトマイシン(Gibco:15070-063、原液を1/100となるように添加)、モノチオグリセロール(WAKO:195-15791、原液を1/100となるように添加)、非必須アミノ酸(SIGMA:M7145、 原液を1/100となるように添加)、ピルビン酸(SIGMA:S8636、原液を1/200となるように添加)、及びGlutaMAX (GIBCO:35050-061、原液を1/100となるように添加)を含有するRPMI1640培地(SIGMA:R8758)。
2)Th1細胞及びTh2細胞に対する被験化合物Aの作用
CD4陽性細胞を培地1及び培地2でそれぞれ6日間培養後、T-cell培地でTh1細胞、Th2細胞をそれぞれ4×10⁵cells/90μL/wellで懸濁し、96ウェル丸底プレート(Greiner: 650185)に播種した。DMSOもしくは被験化合物A(10、30、100、300、又は1000nM)でそれぞれ37℃にて30分間処理した(DMSO終濃度は全て0.1%となるように調製)。その後薬剤を除去し、T-cell培地で縣濁し、3 μg/mL抗マウスCD3e抗体/PBSで室温にて1時間コートした96ウェル丸底プレート(Greiner #650185)にそれぞれ播種し、37℃で60分間培養した。その後ゴルジストップ(BD Biosciences:554715、キット中の1試薬)を加えさらに37℃で60分間培養した。その後、pacific blue標識抗マウスCD4抗体(BD Biosciences:558107)、Allophycocyanin(APC)標識抗マウスIFN-γ抗体(BD Biosciences:554413)、Phycoerythrin(PE)標識抗マウスIL-4抗体(eBioscience:12-7041-82)を用いて染色し、フローサイトメーター(BD FACSVerse)を用いて解析した。
3)解析方法
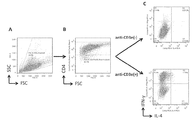
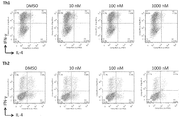
FSC及びSSCの分布(図1A、図2A)を基に生細胞を、さらにCD4陽性細胞をゲーティングし(図1B及び図2B)、解析に使用した。
IFN-γ産生細胞の割合をTh1細胞活性化の指標とし、抗マウスCD3e抗体による刺激を行わないとき(anti-CD3e(-))のIFN-γ陽性でかつIL-4陰性の細胞の割合を0%と、抗マウスCD3e抗体による刺激を行ったとき(anti-CD3e(+))のIFN-γ陽性でかつIL-4陰性の細胞の割合を100%とし、被験化合物A の各濃度処理後におけるIFN-γ陽性でかつIL-4陰性の細胞の割合(%)を評価した。また、IL-4産生細胞の割合をTh2細胞活性化の指標として、抗マウスCD3e抗体による刺激を行わないとき(anti-CD3e(-))のIFN-γ陰性でかつIL-4陽性の細胞の割合を0%と、抗マウスCD3e抗体による刺激を行ったとき(anti-CD3e(+))のIFN-γ陰性でかつIL-4陽性の細胞の割合を100%とし、被験化合物A の各濃度処理後のIFN-γ陰性でかつIL-4陽性の細胞の割合(%)について評価した。試験はtriplicateで実施し、平均±標準偏差で示した。
4)結果
Th1細胞について、IFN-γ陽性でかつIL-4陰性の細胞の割合は、抗マウスCD3e抗体による刺激で2.6%から61%に増加した(図1C)。Th2細胞については、IFN-γ陰性でかつIL-4陽性の細胞の割合は、抗マウスCD3e抗体による刺激(anti-CD3e(+))で0.79%から7.9%に増加した(図2C)。以上の結果から、抗マウスCD3e抗体による刺激(anti-CD3e(+))でTh1細胞群及びTh2細胞群でそれぞれIFN-γ産生細胞数及びIL-4産生細胞数が増加することが確認された。
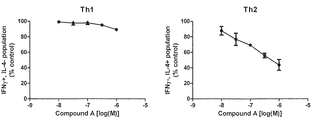
被験化合物AのDMSO溶液(10、30、100、300、又は1000nM)で処理した後のIFN-γ陰性でかつIL-4陽性の細胞の割合の平均値は、controlであるDMSOのみで処理したときのIFN-γ陰性でかつIL-4陽性の細胞の割合のそれぞれ87.8%、76.8%、69.3%、55.8%、又は43.6%であった(図4右)。一方、被験化合物AのDMSO溶液(10、30、100、300、又は1000nM)で処理した後のIFN-γ陽性でかつIL-4陰性の細胞の割合の平均値は、controlであるDMSOのみで処理したときのIFN-γ陰性でかつIL-4陽性の細胞の割合のそれぞれ99.1%、97.6%、97.8%、95.1%、又は89.3%であった(図4左)。
以上から、被験化合物A は、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を選択的に抑制することが本検討から明らかとなった。
1)CD4陽性細胞の分離とTh1細胞、Th2細胞分化誘導
11週令の雌性C57BL/6Jマウス(日本チャールス・リバー)の脾臓から、CD4 (L3T4) MicroBeads mouse (Miltenyi Biotec:130-049-201)を用いてCD4陽性細胞を分離し、3μg/mL抗マウスCD3e抗体(eBioscience:16-0031-85)/phosphate-buffered saline(PBS, WAKO: 045-29795)で室温にて1時間コートした24ウェルプレートに下記の培地1又は2で縣濁し播種した。
培地1:T-cell培地にマウスIL-2(6.25ng/mL (R&D Systems:402-ML-020))、マウスIL-12(10ng/mL(PEPROTECH:210-12))及び抗マウスIL-4抗体(10μg/mL(eBioscience:14-7041-85))を添加した培地。
培地2:T-cell培地にマウスIL-2(6.25ng/mL)、マウスIL-4(100ng/mL(R&D Systems:404-ML-010))、及び抗マウスIFN-γ抗体(10μg/mL(eBioscience:14-7312-85))を添加した培地
なお、抗マウスIL-4抗体、抗マウスIFN-γ抗体は播種時のみ添加した。継代時には抗マウスIL-4抗体、抗マウスIFN-γ抗体を除いた培地で培養した。
T-cell培地: 10% Fetal Bovine Serum (FBS、SIGMA:172012-500ML)、並びにペニシリン・ストレプトマイシン(Gibco:15070-063、原液を1/100となるように添加)、モノチオグリセロール(WAKO:195-15791、原液を1/100となるように添加)、非必須アミノ酸(SIGMA:M7145、 原液を1/100となるように添加)、ピルビン酸(SIGMA:S8636、原液を1/200となるように添加)、及びGlutaMAX (GIBCO:35050-061、原液を1/100となるように添加)を含有するRPMI1640培地(SIGMA:R8758)。
2)Th1細胞及びTh2細胞に対する被験化合物Aの作用
CD4陽性細胞を培地1及び培地2でそれぞれ6日間培養後、T-cell培地でTh1細胞、Th2細胞をそれぞれ4×10⁵cells/90μL/wellで懸濁し、96ウェル丸底プレート(Greiner: 650185)に播種した。DMSOもしくは被験化合物A(10、30、100、300、又は1000nM)でそれぞれ37℃にて30分間処理した(DMSO終濃度は全て0.1%となるように調製)。その後薬剤を除去し、T-cell培地で縣濁し、3 μg/mL抗マウスCD3e抗体/PBSで室温にて1時間コートした96ウェル丸底プレート(Greiner #650185)にそれぞれ播種し、37℃で60分間培養した。その後ゴルジストップ(BD Biosciences:554715、キット中の1試薬)を加えさらに37℃で60分間培養した。その後、pacific blue標識抗マウスCD4抗体(BD Biosciences:558107)、Allophycocyanin(APC)標識抗マウスIFN-γ抗体(BD Biosciences:554413)、Phycoerythrin(PE)標識抗マウスIL-4抗体(eBioscience:12-7041-82)を用いて染色し、フローサイトメーター(BD FACSVerse)を用いて解析した。
3)解析方法
FSC及びSSCの分布(図1A、図2A)を基に生細胞を、さらにCD4陽性細胞をゲーティングし(図1B及び図2B)、解析に使用した。
IFN-γ産生細胞の割合をTh1細胞活性化の指標とし、抗マウスCD3e抗体による刺激を行わないとき(anti-CD3e(-))のIFN-γ陽性でかつIL-4陰性の細胞の割合を0%と、抗マウスCD3e抗体による刺激を行ったとき(anti-CD3e(+))のIFN-γ陽性でかつIL-4陰性の細胞の割合を100%とし、被験化合物A の各濃度処理後におけるIFN-γ陽性でかつIL-4陰性の細胞の割合(%)を評価した。また、IL-4産生細胞の割合をTh2細胞活性化の指標として、抗マウスCD3e抗体による刺激を行わないとき(anti-CD3e(-))のIFN-γ陰性でかつIL-4陽性の細胞の割合を0%と、抗マウスCD3e抗体による刺激を行ったとき(anti-CD3e(+))のIFN-γ陰性でかつIL-4陽性の細胞の割合を100%とし、被験化合物A の各濃度処理後のIFN-γ陰性でかつIL-4陽性の細胞の割合(%)について評価した。試験はtriplicateで実施し、平均±標準偏差で示した。
4)結果
Th1細胞について、IFN-γ陽性でかつIL-4陰性の細胞の割合は、抗マウスCD3e抗体による刺激で2.6%から61%に増加した(図1C)。Th2細胞については、IFN-γ陰性でかつIL-4陽性の細胞の割合は、抗マウスCD3e抗体による刺激(anti-CD3e(+))で0.79%から7.9%に増加した(図2C)。以上の結果から、抗マウスCD3e抗体による刺激(anti-CD3e(+))でTh1細胞群及びTh2細胞群でそれぞれIFN-γ産生細胞数及びIL-4産生細胞数が増加することが確認された。
被験化合物AのDMSO溶液(10、30、100、300、又は1000nM)で処理した後のIFN-γ陰性でかつIL-4陽性の細胞の割合の平均値は、controlであるDMSOのみで処理したときのIFN-γ陰性でかつIL-4陽性の細胞の割合のそれぞれ87.8%、76.8%、69.3%、55.8%、又は43.6%であった(図4右)。一方、被験化合物AのDMSO溶液(10、30、100、300、又は1000nM)で処理した後のIFN-γ陽性でかつIL-4陰性の細胞の割合の平均値は、controlであるDMSOのみで処理したときのIFN-γ陰性でかつIL-4陽性の細胞の割合のそれぞれ99.1%、97.6%、97.8%、95.1%、又は89.3%であった(図4左)。
以上から、被験化合物A は、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を選択的に抑制することが本検討から明らかとなった。
実施例5 4T1-OVA細胞をマウス乳腺脂肪へ移植したモデルにおける抗腫瘍活性試験
1)4T1-OVA細胞の作製
マウス乳癌細胞である4T1細胞は、ATCCから購入し(CRL-2539)、10%ウシ血清(CCB)、ペニシリン・ストレプトマイシン(Invitrogen)含有RPMI1640培地(Gibco)で5% CO2、37℃で培養した。グリコシルホスファチジルイノシトール(glycosylphosphatidylinositol、GPI)アンカー配列を付加した卵白アルブミン(OVA、アクセッション番号NM_205152.2)(配列番号1)をEcoRI及びXho1制限酵素サイトに組み込んだpcDNATM3.1/Zeo (+)ベクター(Invitrogen)を作製した。そのベクターを4T1細胞にLipofectamine(登録商標)2000(Invitrogen)を用いて製品説明書のプロトコールに従ってトランスフェクションした。その後、Zeocin(Invitrogen)800μg/mL存在下で培養し、約2か月かけて4T1-OVA細胞を樹立した。
2)抗腫瘍試験
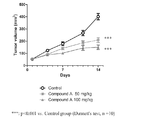
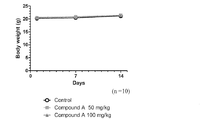
4T1-OVA細胞は、6週令の雌性BALB/cマウス(日本チャールス・リバー)の乳腺脂肪に、1匹あたり1.5×104 個の細胞を20μLのPBSに懸濁して移植した。腫瘍細胞が生着し、平均腫瘍体積が約50mm3になった時点で腫瘍体積を指標に群分けを行った(各群10匹)。被験化合物Aを0.5%メチルセルロース(信越化学工業株式会社)に溶解し、フリー体換算で50mg/kgまたは100mg/kgの用量で1日1回、14日間経口投与した(図5及び図6中のCompound A 50mg/kg、Compound A 100mg/kg)。被験化合物Aの対照として0.5%メチルセルロースを同様に投与した(Control)。また、全てのマウスにRat IgG2a抗体(Bio X Cell:BE0089)を1匹あたり100μgの用量で1週間に2回の頻度で合計4回静脈内投与した。腫瘍体積を週2回、体重を週1回の頻度で測定した。
結果を図5及び図6に示す。被験化合物A投与群では対照群と比較して有意に腫瘍増殖が抑制された(Dunnett's test)(図5)。一方、体重への影響は無かった(図6)。
以上のことから、被験化合物Aは、OVA(配列番号2)を発現させたマウス乳癌細胞株4T1を正常な免疫機能を有するBALB/cマウス乳腺脂肪に移植した同種モデルにおいて、抗腫瘍効果を発揮することが確認された。
1)4T1-OVA細胞の作製
マウス乳癌細胞である4T1細胞は、ATCCから購入し(CRL-2539)、10%ウシ血清(CCB)、ペニシリン・ストレプトマイシン(Invitrogen)含有RPMI1640培地(Gibco)で5% CO2、37℃で培養した。グリコシルホスファチジルイノシトール(glycosylphosphatidylinositol、GPI)アンカー配列を付加した卵白アルブミン(OVA、アクセッション番号NM_205152.2)(配列番号1)をEcoRI及びXho1制限酵素サイトに組み込んだpcDNATM3.1/Zeo (+)ベクター(Invitrogen)を作製した。そのベクターを4T1細胞にLipofectamine(登録商標)2000(Invitrogen)を用いて製品説明書のプロトコールに従ってトランスフェクションした。その後、Zeocin(Invitrogen)800μg/mL存在下で培養し、約2か月かけて4T1-OVA細胞を樹立した。
2)抗腫瘍試験
4T1-OVA細胞は、6週令の雌性BALB/cマウス(日本チャールス・リバー)の乳腺脂肪に、1匹あたり1.5×104 個の細胞を20μLのPBSに懸濁して移植した。腫瘍細胞が生着し、平均腫瘍体積が約50mm3になった時点で腫瘍体積を指標に群分けを行った(各群10匹)。被験化合物Aを0.5%メチルセルロース(信越化学工業株式会社)に溶解し、フリー体換算で50mg/kgまたは100mg/kgの用量で1日1回、14日間経口投与した(図5及び図6中のCompound A 50mg/kg、Compound A 100mg/kg)。被験化合物Aの対照として0.5%メチルセルロースを同様に投与した(Control)。また、全てのマウスにRat IgG2a抗体(Bio X Cell:BE0089)を1匹あたり100μgの用量で1週間に2回の頻度で合計4回静脈内投与した。腫瘍体積を週2回、体重を週1回の頻度で測定した。
結果を図5及び図6に示す。被験化合物A投与群では対照群と比較して有意に腫瘍増殖が抑制された(Dunnett's test)(図5)。一方、体重への影響は無かった(図6)。
以上のことから、被験化合物Aは、OVA(配列番号2)を発現させたマウス乳癌細胞株4T1を正常な免疫機能を有するBALB/cマウス乳腺脂肪に移植した同種モデルにおいて、抗腫瘍効果を発揮することが確認された。
本発明の医薬組成物の有効成分である、化合物A又はその製薬学的に許容される塩はBTK及び/又はITK阻害作用を有し、Th1細胞の活性化に影響を与えることなく、Th2細胞の活性化を抑制することから、化合物A又はその製薬学的に許容される塩を有効成分とする医薬組成物は、がん免疫治療用医薬組成物、ある態様としては、Th2サイトカインの上昇により生じるがんに対するがん免疫治療用医薬組成物の有効成分としての使用が期待できる。
以下の配列表の数字見出し<223>には、「Artificial Sequence」の説明を記載する。具体的には配列表の配列番号1で表される塩基配列は、GPIアンカー配列を付加したOVA(GPI-OVAと称する)の塩基配列であり、配列番号2で表されるアミノ酸配列は、配列番号1によりコードされるGPI-OVAのアミノ酸配列である。
Claims (1)
- 5-{[(3R)-1-アクリロイルピロリジン-3-イル]オキシ}-6-エチル-3-({4-[4-(4-メチルピペラジン-1-イル)ピペリジン-1-イル]フェニル}アミノ)ピラジン-2-カルボキサミド又はその製薬学的に許容される塩を有効成分として含有するがん免疫治療用医薬組成物。
Priority Applications (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2015231643A JP2019014653A (ja) | 2015-11-27 | 2015-11-27 | がん免疫を介したがん治療方法 |
| PCT/JP2016/084885 WO2017090699A1 (ja) | 2015-11-27 | 2016-11-25 | ピラジンカルボキサミド化合物を有効成分とするがん免疫治療用医薬組成物、及び/又は、免疫活性化用医薬組成物 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2015231643A JP2019014653A (ja) | 2015-11-27 | 2015-11-27 | がん免疫を介したがん治療方法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2019014653A true JP2019014653A (ja) | 2019-01-31 |
Family
ID=58764275
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2015231643A Pending JP2019014653A (ja) | 2015-11-27 | 2015-11-27 | がん免疫を介したがん治療方法 |
Country Status (2)
| Country | Link |
|---|---|
| JP (1) | JP2019014653A (ja) |
| WO (1) | WO2017090699A1 (ja) |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPWO2018079570A1 (ja) | 2016-10-26 | 2019-09-19 | アステラス製薬株式会社 | 安定な医薬組成物 |
| WO2023129667A1 (en) | 2021-12-30 | 2023-07-06 | Biomea Fusion, Inc. | Pyrazine compounds as inhibitors of flt3 |
Family Cites Families (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| HUE033177T2 (en) * | 2012-01-17 | 2017-11-28 | Astellas Pharma Inc | Pyrazine carboxamide compound |
| WO2015182628A1 (ja) * | 2014-05-28 | 2015-12-03 | アステラス製薬株式会社 | ピラジンカルボキサミド化合物を有効成分とする医薬組成物 |
| JP2018104290A (ja) * | 2015-04-28 | 2018-07-05 | アステラス製薬株式会社 | ピラジンカルボキサミド化合物を有効成分とする医薬組成物 |
-
2015
- 2015-11-27 JP JP2015231643A patent/JP2019014653A/ja active Pending
-
2016
- 2016-11-25 WO PCT/JP2016/084885 patent/WO2017090699A1/ja not_active Ceased
Also Published As
| Publication number | Publication date |
|---|---|
| WO2017090699A1 (ja) | 2017-06-01 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7476380B2 (ja) | 血液学的障害を治療するための化合物および組成物 | |
| CN114761012B (zh) | 组合疗法 | |
| US20240277707A1 (en) | Combination Therapy with AXL Inhibitor and Immune Checkpoint Modulator or Oncolytic Virus | |
| US20250122204A1 (en) | [1,3]DIAZINO[5,4-d]PYRIMIDINES AS HER2 INHIBITORS | |
| JP5993742B2 (ja) | キナーゼ阻害剤 | |
| JP2021176819A (ja) | キナゾリン化合物を有効成分とする医薬組成物 | |
| BR112021011874A2 (pt) | Regime de dosagem e combinação farmacêutica compreendendo derivados de 3-(1-oxoisoindolin-2-il)piperidina-2,6-diona | |
| US20200289505A1 (en) | Pharmaceutical composition for cancer immunotherapy and/or immunological activation containing diamino heterocyclic carboxamide compound as active ingredient | |
| TW201806600A (zh) | Bcl-2抑制劑及mcl1抑制劑之組合、其用途及醫藥組合物 | |
| US11878958B2 (en) | MEK inhibitors and uses thereof | |
| WO2020211847A1 (zh) | 替加色罗在制备抗肿瘤药物中的应用 | |
| KR20200021464A (ko) | 아자 2 고리형 화합물을 사용한 암 화학 요법 | |
| WO2017090699A1 (ja) | ピラジンカルボキサミド化合物を有効成分とするがん免疫治療用医薬組成物、及び/又は、免疫活性化用医薬組成物 | |
| JPWO2015182628A1 (ja) | ピラジンカルボキサミド化合物を有効成分とする医薬組成物 | |
| CN109789130A (zh) | Bcl-2抑制剂与mcl-1抑制剂的组合、其用途和药物组合物 | |
| JP2019142963A (ja) | 慢性骨髄性白血病の予防用または治療用の薬学的組成物、及びそれを利用した方法 | |
| US20230100235A1 (en) | Anticancer agent composition | |
| WO2023242098A1 (en) | Novel ras inhibitors | |
| CN103387535B (zh) | 取代的炔基吡啶化合物及其使用方法和用途 | |
| KR20070083705A (ko) | 티로신 키나제 수용체 cfms를 억제하기 위한4-(4-메틸피페라진-1-일메틸)-n-[4-메틸-3-(4-(피리딘-3-일)피리미딘-2-일아미노)페닐]-벤즈아미드의 용도 | |
| EA051654B1 (ru) | Соединения и композиции для лечения гематологических нарушений | |
| HK40007956A (en) | Combination of a bcl-2 inhibitor and a mcl-1 inhibitor, uses and pharmaceutical compositions thereof |