CN112979679B - 具有大环结构的含氟并杂环衍生物及其用途 - Google Patents
具有大环结构的含氟并杂环衍生物及其用途 Download PDFInfo
- Publication number
- CN112979679B CN112979679B CN202011453107.3A CN202011453107A CN112979679B CN 112979679 B CN112979679 B CN 112979679B CN 202011453107 A CN202011453107 A CN 202011453107A CN 112979679 B CN112979679 B CN 112979679B
- Authority
- CN
- China
- Prior art keywords
- compound
- reaction
- alkyl
- formula
- substituted
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Images

Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/07—Optical isomers
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Neurosurgery (AREA)
- Neurology (AREA)
- Biomedical Technology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Hospice & Palliative Care (AREA)
- Psychiatry (AREA)
- Pain & Pain Management (AREA)
- Rheumatology (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Abstract
本申请涉及一种式(I)的大环类含氟并杂环衍生物、其制备方法以及其在治疗TRK激酶介导的疾病中的用途。
Description
本申请是以CN申请号为201911285488.6,申请日为2019年12月13日的申请,CN申请号为202010040378.X,申请日为2020年1月15日的申请,以及CN申请号为202011200880.9,申请日为2020年11月2日的申请为基础,并主张它们的优先权,这些CN申请的公开内容在此作为整体引入本申请中。
技术领域
本申请涉及一种大环类含氟并杂环衍生物、其制备方法以及其在治疗TRK激酶介导的疾病中的用途,属于医药化学领域。
背景技术
NTRK/TRK(Tropomyosin receptor kinase),为神经营养因子酪氨酸激酶受体,隶属于受体酪氨酸激酶家族。酪氨酸激酶NTRK基因包含NTRK1、NTRK2和NTRK3,分别负责编码原肌凝蛋白受体激酶(TRK)家族蛋白TRKA、TRKB和TRKC的合成。神经营养因子与TRK蛋白质结合后可诱导受体二聚体化、磷酸化并激活下游PI3K、RAS/MAPK/ERK和PLC-γ的信号级联通路。TRK激酶在神经的发育过程中发挥重要的生理功能,包括神经元轴突的生长与功能维持、记忆的发生发展以及保护神经元免受伤害等。但是,TRK信号通路的改变,包括基因融合、蛋白过度表达或单核苷酸改变,已经被发现是许多肿瘤的致病原因,特别是NTRK基因的融合,是目前其中最明确的致癌原因。NTRK在肺癌、头颈癌、乳腺癌、甲状腺癌、神经胶质瘤等多种肿瘤中都有发现,如CD74-NTRK1、MPRIP-NTRK1、QKINTRK2、ETV6-NTRK3、BTB1-NTRK3等。虽然在常见肺癌、结直肠癌中的发病率低于5%,但该通路在各癌种致病中共享,目前的临床试验药物可以覆盖NTRK+的泛癌种治疗。因此,近几年来,TRK融合蛋白已经成为一个有效的抗癌靶点和研究热点。
LOXO Oncology公司的Larotrectinib作为第一代TRK抑制剂被FDA授予孤儿药资格、突破性疗法和罕见病治疗药物,已提交FDA,该申请于2018年3月完成,已于2018年年底上市。在美国临床肿瘤协会(American Society for Clinical Oncology,AMSO)上展示的数据表明,Larotrectinib是治疗TRK基因突变癌症患者的第一选择,是第一个上市的“广谱靶向药物”。除此之外,相关靶点的研究分别还有Ignyta公司的Entrectinib、Ono Pharma-ceutical公司的ONO-7579以及TP Therapeutics公司的TPX-0005等,目前所有的药物均处于临床研究阶段。但在接受TRK抑制剂治疗后,癌症患者的TRK基因可能产生一些突变(如NTRK1 G595R、NTRK3 G623R等位点的突变),导致耐药性产生,这个时期的病人需要新的治疗药物。寻找新的TRK激酶抑制剂有望解决NTRK突变引起的肿瘤耐药性问题。目前针对突变问题的有拜耳和LOXO Oncology公司合作开发的第二代TRK抑制剂LOXO-195,该药正在进行二期临床试验。目前LOXO-195的研究在临床上使用一天两次用药。
目前关于TRK抑制剂的文献相继被报道,如WO2011/146336公开作为TRK激酶抑制剂的大环化合物,不认为WO2011/146336专利中的具体描述是本申请的一部分。
申请内容
本申请提供的化合物在生物活性特别是在NTRK1 G595R、NTRK3 G623R等位点的突变的体外药效,人、大鼠和小鼠肝微粒体中的稳定性,药物代谢和口服生物利用度等方面具有预料不到的技术效果。
本申请提供式(I)所示的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐:

本申请的实施方式还提供以式(Ia)所示的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐:

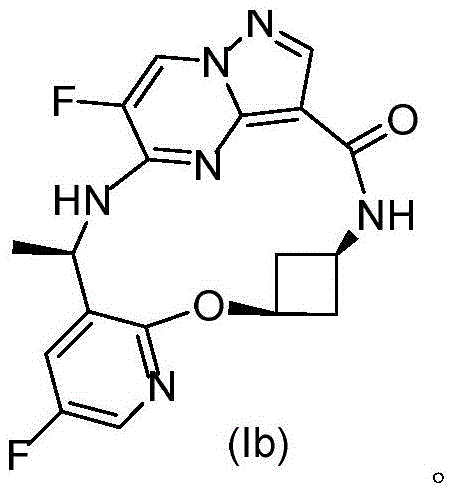
本申请的实施方式还提供以式(Ib)所示的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐:

本申请的实施方式还提供药物组合物,其包含本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,以及可药用的稀释剂或载体。
在某些实施方式中,本申请所述的药物组合物中,本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐以治疗疾病或病症的有效量存在。
本申请的实施方式还提供本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者上述药物组合物在制备用于治疗疾病或病症的药物中的用途,所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
本申请的实施方式提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物在制备作为TRK激酶抑制剂的药物中的用途。
本申请的实施方式提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物用于抑制TRK激酶活性的用途。
本申请的实施方式提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物用于治疗疾病或病症的用途,所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
本申请的实施方式还提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物,其用于抑制TRK激酶活性。
本申请的实施方式还提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物,其用于治疗疾病或病症,所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
本申请的实施方式还提供了本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物,其用作TRK激酶抑制剂。
本申请的一个或多个实施方式提供了治疗疾病或病症的方法,其包括将本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物施用于由此需要的对象。在某些实施方式中,所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。在某些实施方式中,该方法将有效量的本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或者包含本申请化合物的药物组合物施用于由此需要的对象。
本申请的实施方式还提供了一种用于治疗疾病或病症的组合物,其包含本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,其中所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
本申请的实施方式还提供了一种用于抑制TRK激酶活性的组合物,其包含本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐。
本申请的实施方式还提供了用于治疗疾病或病症的药物,其包含本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物作为活性成分,其中所述的疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
本申请的实施方式提供了用作药物的本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐。
本申请的一个或多个实施方式提供了用于治疗和/或抑制疾病或病症的本申请的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐。
在一个或多个实施方式中,上述疾病或病症为癌症。
在一个或多个实施方式中,上述癌症选自神经细胞瘤、卵巢癌、结肠直肠癌、黑素瘤、头和颈部的癌症、胃癌、肺癌、乳腺癌、成胶质细胞瘤、成神经管细胞瘤、分泌性乳腺癌、唾液腺癌、甲状腺乳头状癌、成人髓细胞白血病、胰腺癌、前列腺癌、阑尾癌、胆管癌、胃肠道间质瘤和婴儿纤维肉瘤。
本申请提供一种式Ib-a或Ib-b所示化合物或其盐,

其中R1选自C1~C3烷基,作为优选R1选自甲基或者乙基。
本申请还提供一种式Ib-c或Ib-d所示化合物或其盐,

其中R1为C1~C3烷基,X为卤素或 其中R选自取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中R1为甲基、乙基、正丙基或异丙基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中R1为甲基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中R1为乙基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为卤素。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中R1为正丙基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为氟、氯、溴或碘。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为 其中R为C1~4烷基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为 其中R为甲基、乙基、正丙基、异丙基、正丁基、仲丁基、异丁基或叔丁基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为 其中R为甲基或者对甲苯基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为 其中R为甲基。
在某些实施方案中,式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物中X为 其中R为对甲苯基。
作为优选本申请提供的式Ib-c、式Ib-d、式Ib-c或式Ib-d所示化合物具有以下结构:

本身申请提供一种化合物Ib-a的制备方法,包括:使化合物A和化合物B进行亲核取代获得化合物Ib-a:

其中R1选自C1~C3烷基;作为优选R1选自甲基或者乙基。
进一步地本申请中化合物Ib-a的制备方法,其特征在于:所述反应条件包括碱;作为优选所述碱选自:TEA、DIPEA、DMAP的一种或几种;进一步地所述反应条件还包括使用溶剂为乙腈。
进一步地本申请所述的化合物Ib-a的制备方法,其特征在于:所属反应在大于30℃进行,作为优选所述反应为50~60℃,更为优选所述温度为60℃。
在某些实施方案中,本申请提供的化合物Ib-a的制备方法,其中所述亲核取代反应在碱的存在下进行;作为优选所述碱选自:TEA、DIPEA、DMAP的一种或几种;进一步地优选地,所述亲核取代反应在溶剂中进行,优选地,所述溶剂为乙腈。
在某些实施方案中,本申请提供的化合物Ib-a的制备方法其中所述亲核取代反应在大于30℃的温度条件下进行,作为优选所述亲核取代反应在50~60℃的温度条件下进行,更为优选地在60℃的温度条件下进行。
本申请提供一种化合物Ib-b的制备方法,其特征在于将化合物Ib-a水解得到化合物Ib-b

其中R1选自C1~C3烷基;作为优选R1选自甲基或者乙基。
作为优选本申请中化合物Ib-b的制备方法,其特征在于所述反应条件包括碱,作为优选所述碱选自:NaOH;进一步地所述反应条件的溶剂为EtOH/H2O,V(EtOH)/V(H2O)=1/3。
在某些实施方案中,本申请提供的制备所述的化合物Ib-b的方法,其中所述水解反应在碱的存在下进行,作为优选所述碱为NaOH;进一步地优选地,所述水解反应在溶剂中进行,优选地,所述溶剂为EtOH/H2O混合液,其中V(EtOH)/V(H2O)=1/3。
本申请提供一种化合物Ib-c或其盐的制备方法,其特征在于,通过化合物Ib-b与化合物C进行酸胺缩合反应得到,所述化合物C为 或其形成的盐酸盐:

其中R1为C1~C3烷基,X为卤素或 其中R为取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
进一步地本申请化合物Ib-c的制备方法,其特征在于,所述化合物Ib-b与化合物C的摩尔质量比为1:(1~2);进一步为1:(1~1.5);更进一步为1:1.1。
进一步地本申请化合物Ib-c的制备方法,其特征在于,反应条件包括碱和缩合剂;
进一步地本申请化合物Ib-c的制备方法,其中所述酸胺缩合反应在碱和缩合剂的存在下进行;
进一步地,所述碱为选自DIPEA、DMAP、TEA、N-甲基吗啉、吡啶中的一种或几种;
进一步地,所述缩合剂为选自CDI、HBTU、BOP、PyBOP、DCC、HOBT、EDCI、HATU中的一种或几种。
进一步地本申请化合物Ib-c的制备方法,其特征在于,所述化合物Ib-b与碱的摩尔质量比为1:(2~5);进一步为1:(2~3)。
进一步地本申请化合物Ib-c的制备方法,其特征在于,所述化合物Ib-b与缩合剂的摩尔质量比为1:(1~3);进一步为1:(1~2)。
进一步地本申请化合物Ib-c的制备方法,其中所述酸胺缩合反应在溶剂中进行;
进一步地本申请化合物Ib-c的制备方法,其特征在于,所述反应的溶剂为选自DCM、DMF、甲苯、THF、乙腈中的一种或几种。
本申请提供一种化合物Ib-d的制备方法,其特征在于具有以下路线:

其中R1为C1~C3烷基,X选自卤素或 其中R为取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
进一步地本申请化合物Ib-d的制备方法,其特征在于反应条件:
将化合物Ib-c、溶剂、HCl的二氧六环或HCl的乙酸乙酯溶液混合后反应;进一步地,所述HCl的二氧六环或乙酸乙酯溶液浓度为3~5mol/L,优选4mol/L;进一步地,溶剂:HCl的二氧六环溶液体积比为1:(0.8~1.2),优选1:1;更进一步地,反应温度为50~55℃;进一步地,所述溶剂为乙腈。
进一步地本申请化合物Ib-d的制备方法,包括:脱去式Ib-c所示化合物中的R1取代基,得到式Ib-d所示化合物,

其中R1为C1~C3烷基,X为卤素或 其中R选自取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选R1为甲基或者乙基,X选自卤素或 其中R为甲基或者对甲苯基。
进一步地本申请化合物Ib-d的制备方法,包括:
将式Ib-c所示化合物、溶剂、HCl的二氧六环或HCl的乙酸乙酯溶液混合后反应;进一步地优选,所述HCl的二氧六环或乙酸乙酯溶液浓度为3~5mol/L,优选4mol/L;进一步地优选,溶剂与HCl的二氧六环溶液体积比为1:(0.8~1.2),优选1:1;更进一步地优选,反应温度为50~55℃;进一步地优选,所述溶剂为乙腈。
本申请提供一种化合物Ib的制备方法,其特征在于具有以下路线:

其中X为卤素或 其中R为取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选X为卤素或 其中R为甲基或者对甲苯基。
进一步地本申请化合物Ib的制备方法,其特征在于,反应条件包括碱;进一步地,所述碱选自有机碱和/或无机碱;更进一步地,所述有机碱选自DBU、叔丁醇钠、叔丁醇钾、甲醇钠、乙醇钠,所述无机碱选自碳酸钾、碳酸钠、碳酸氢钠或碳酸铯。
进一步地本申请化合物Ib的制备方法,其特征在于,反应温度为20~50℃;进一步地,反应温度为30℃。
进一步地本申请化合物Ib的制备方法,其特征在于,反应条件包括溶剂,所述溶剂选自DMF、DCM、THF、乙腈、甲苯中的一种或几种。
进一步地本申请化合物Ib的制备方法,其特征在于,是将化合物Ib-d、溶剂混合后,将碱分批次加入反应体系中反应。
进一步地本申请化合物Ib的制备方法,其特征在于,所述碱为无机碱,所述无机碱加入反应体系中时温度为5~10℃;进一步地,所述无机碱为碳酸钾时,碳酸钾加入完全后,将反应体系升温至30~35℃反应;所述无机碱为碳酸氢钠时,碳酸氢钠加入完全后,将反应体系升温至30~35℃反应。
进一步地本申请化合物Ib的制备方法,其特征在于,还包括化合物Ib-d的制备,所述化合物Ib-d的制备是通过本申请中描述的方法制备。
进一步地本申请化合物Ib的制备方法,包括:使式Ib-d所示化合物发生闭环反应,得到式(Ib)所示化合物,

其中X为卤素或 其中R选自取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个(例如1~5个)取代基取代;
作为优选X为卤素或 其中R为甲基或者对甲苯基。
进一步地本申请化合物Ib的制备方法,其中所述闭环反应在碱的存在下进行;进一步地优选地,所述碱选自有机碱和/或无机碱;更进一步优选地,所述有机碱为选自DBU、叔丁醇钠、叔丁醇钾、甲醇钠、乙醇钠中的一种或多种,所述无机碱为选自碳酸钾、碳酸钠、碳酸氢钠或碳酸铯中的一种或多种。
进一步地本申请化合物Ib的制备方法,其中所述闭环反应的反应温度为20~50℃;例如,反应温度为30℃。
进一步地本申请化合物Ib的制备方法,其中所述闭环反应在溶剂中进行,所述溶剂为选自DMF、DCM、THF、乙腈、甲苯中的一种或几种。
进一步地本申请化合物Ib的制备方法,其中所述闭环反应包括:将式Ib-d所示化合物、溶剂混合后,将碱分批次加入反应体系中反应。
进一步地本申请化合物Ib的制备方法,所述闭环反应中所述碱为无机碱,所述无机碱在温度为5~10℃的条件下加入到反应体系中;进一步优选地,所述无机碱为碳酸钾,碳酸钾加入完全后,将反应体系升温至30~35℃反应;或者所述无机碱为碳酸氢钠,碳酸氢钠加入完全后,将反应体系升温至30~35℃反应。
本申请所用术语“可药用的”是指物质或组合物必须与构成制剂的其他组分和/或用其治疗的哺乳动物在化学和/或毒理学上相容。
本申请所用术语“可药用的盐”包括与药学上可以接受的无机酸或者有机酸、或者无机碱或有机碱形成的常规盐。用于制备本申请的化合物的可药用的盐的方法为本领域技术人员已知的。
本申请中涉及到本申请化合物时,包括式(I)所示化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐。
本申请所用术语“药物组合物”包括包含治疗有效量的本申的化合物的产品,以及直接地或间接地由本申请化合物的组合产生的任何产品。该药物组合物可通过例如口服或非肠道等途径给药。本申请的药物组合物可按本领域常规方法制备成各种剂型,包括但不限于片剂、胶囊、溶液、悬浮液、颗粒剂或注射剂等,经例如口服或非肠道等途径给药。
本申请所用术语“有效量”是指足以实现所需治疗效果的量,例如,实现减轻与待治疗疾病相关的症状的量。
本申请所用的术语“治疗”目的是减轻或消除所针对的疾病状态或病症。如果受试者按照本申请所述方法接受了治疗有效量的化合物,其互变异构体、内消旋体、外消旋体、对映异构体、非对映异构体或其混合物,或其可药用的盐,或其药物组合物,该受试者一种或多种指征和症状表现出可观察到的和/或可检测出的降低或改善,则受试者被成功地“治疗”了。还应当理解,所述的疾病状态或病症的治疗的不仅包括完全地治疗,还包括未达到完全地治疗,但实现了一些生物学或医学相关的结果。
另外需要指出,本申请化合物的使用剂量和使用方法取决于诸多因素,包括患者的年龄、体重、性别、自然健康状况、营养状况、化合物的活性强度、服用时间、代谢速率、病症的严重程度以及诊治医师的主观判断。优选的使用剂量介于0.001-1000mg/kg体重/天。
本申请中所述的化合物,对于同一化合物而言,若名称与结构式不一致,以化合物结构式为准。
附图说明:
图1:化合物(Ib)1H NMR数据。
具体实施方式
为了进一步说明本申请,下面结合实施例对本申请提供的用作TRK抑制剂的化合物及其制备方法和应用进行详细描述。
下面的缩写具有如下所示的意义:
HATU表示2-(7-氧化苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸盐;
HBTU表示O-苯并三氮唑-四甲基脲六氟磷酸酯;
DBU表示1,8-二氮杂二环十一碳-7-烯
PyBOP表示六氟磷酸苯并三唑-1-基-氧基三吡咯烷基磷;
EDCI表示1-乙基-3-(3-二甲基丙胺)碳二亚胺;
Cs2CO3表示碳酸铯;
THF表示四氢呋喃;
TEA表示三乙胺;
POCl3表示三氯氧磷;
DMAP表示4-二甲氨基吡啶;
NMP表示N-甲基吡咯烷酮;
BOP表示卡特缩合剂,苯并三氮唑-1-基氧基三(二甲基氨基)磷鎓六氟磷酸盐;
DCC表示二环己基碳二亚胺;
HOBT表示1-羟基苯并三唑;
SOCl2表示氯化亚砜;
(COCl)2表示草酰氯;
DCM表示二氯甲烷;
CDI表示N,N'-羰基二咪唑;
DMF表示N,N-二甲基甲酰胺;
NaOH表示氢氧化钠;
DIPEA或DIEA表示N,N-二异丙基乙胺;
H2O表示水;
TMSI表示三甲基碘硅烷;
HCl/Dioxane表示氯化氢二氧六环溶液;
rt表示反应温度为室温;
DIAD表示偶氮二甲酸二异丙酯;
N,N-Diethylaniline表示N,N-二乙基苯胺;
CH3CN或ACN表示乙腈;
Zn表示锌粉;
NH4Cl表示氯化铵;
CH3MgBr表示甲基溴化镁;
LiOH表示氢氧化锂;
PPh3表示三苯基膦;
K2CO3表示碳酸钾;
EtOH表示乙醇;
V:V表示体积比体积;
Pd/C表示钯炭;
H2表示氢气;
Pd(dppf)Cl2表示[1,1'-双(二苯基膦基)二茂铁]二氯化钯;
XPhos表示2-二环己基磷-2,4,6-三异丙基联苯;
OTs表示对甲基苯磺酰基氧基,
ee表示对映异构体过量。
具体实施例
制备例1:5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

步骤1:2-氟丙二酸的制备

室温下,称取2-氟丙二酸二乙酯(5.0g)及氢氧化钠(17.3g)溶于乙醇/水(100mL/100mL)混合溶液中,反应过夜,LCMS显示反应完全。将反应液浓缩除去乙醇,加水(50mL),浓盐酸调节pH约为1,甲基叔丁基醚萃取四次,合并有机相,无水硫酸钠干燥,过滤,浓缩,得标题化合物3.7g,无需纯化即可用于下一步反应。
MS(ESI)m/z(M-H)+=121.1.
步骤2:5,7-二氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

室温下,称取2-氟丙二酸(2.0g)及5-氨基-1H-吡唑-4-羧酸乙酯(1.7g)溶于三氯氧磷(20mL)中,再将N,N-二甲基甲酰胺(2mL)和N,N-二乙基苯胺(4.9g)加入,升温至110℃下反应3小时,LCMS显示反应完全。将反应液浓缩除去三氯氧磷,再倒入饱和碳酸氢钠溶液(100mL)中,使溶液保持为碱性,乙酸乙酯萃取三次,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化,得到的固体再用石油醚洗涤,干燥后得标题化合物1.7g。
MS(ESI)m/z(M+H)+=278.0.
1H NMR(400MHz,DMSO-d6)δ8.80(s,1H),4.33(q,J=7.2Hz,2H),1.32(t,J=7.0Hz,3H).
步骤3:5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

称取5,7-二氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯(1.14g)及氯化铵(800mg)溶于乙醇/四氢呋喃/水(30mL/10mL/20mL)的混合溶液中,搅拌过程中加入锌粉(1.3g),反应5分钟后将锌粉过滤去除,乙酸乙酯洗涤滤饼,收集滤液,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物800mg。
MS(ESI)m/z(M+H)+=244.0.
1H NMR(400MHz,DMSO-d6)δ9.93(d,J=4.4Hz,1H),8.68(s,1H),4.31(q,J=7.2Hz,2H),1.31(t,J=7.2Hz,3H).
制备例2:(R)-1-(5-氟-2-甲氧基吡啶-3-基)乙-1-胺盐酸盐的制备

步骤1:(R)-N-(((5-氟-2-甲氧基吡啶-3-基)亚甲基)-2-甲基丙烷-2-亚磺酰胺的制备

将(R)-2-甲基丙烷-2-亚磺酰胺(12.9g)溶于四氢呋喃(100mL)中,依次加入5-氟-2-甲氧基烟碱醛(15.0g)和碳酸铯(40.9g)。所得混合物于室温反应2小时,TLC显示原料消耗完毕。抽滤,滤饼用四氢呋喃洗涤三次,所得滤液用饱和氯化钠溶液洗涤一次,无水硫酸钠干燥,过滤,浓缩。所得粗品经柱层析纯化得标题化合物23.0g。
MS(ESI)m/z(M+H)+=259.1.
1H NMR(400MHz,DMSO-d6)δ8.67(d,J=2.4Hz,1H),8.42(d,J=3.2Hz,1H),8.14(dd,J=8.4,3.2Hz,1H),3.98(s,3H),1.18(s,9H).
步骤2:(R)-N-((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)-2-甲基丙烷-2-亚磺酰胺的制备

称取(R)-N-(((5-氟-2-甲氧基吡啶-3-基)亚甲基)-2-甲基丙烷-2-亚磺酰胺(5.0g)溶于四氢呋喃(40mL)中,所得混合物冷却至-78℃后缓慢滴加甲基溴化镁(7.8mL,3M),维持温度低于-65℃。滴毕,自然回温至室温,继续反应1小时,TLC显示反应完全。将反应液倒入饱和氯化铵水溶液(1L)中,乙酸乙酯萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩。所得粗品经柱层析纯化得标题化合物4.5g。
MS(ESI)m/z(M+H)+=275.2.
1H NMR(400MHz,DMSO-d6)δ8.04(d,J=2.8Hz,1H),7.74(dd,J=9.2,3.2Hz,1H),5.80(d,J=8.8Hz,1H),4.57-4.50(m,1H),3.88(s,3H),1.33(d,J=6.8Hz,3H),1.11(s,9H).
步骤3:(R)-1-(5-氟-2-甲氧基吡啶-3-基)乙-1-胺盐酸盐的制备

室温下,将(R)-N-((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)-2-甲基丙烷-2-亚磺酰胺(4.5g)溶于氯化氢的1,4-二氧六环溶液(4M,30mL)中,反应过夜,LCMS显示原料消耗完全。将反应液浓缩得粗品3.1g,大于95%ee,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=171.2.
1H NMR(400MHz,DMSO-d6)δ8.80-8.66(m,3H),8.18(d,J=2.8Hz,1H),8.04-8.00(m,1H),7.09–6.60(m,1H),4.51–4.45(m,1H),3.90(s,3H),1.49(d,J=6.4Hz,3H).
制备例3:(R)-5-氟-3-(1-(2,2,2-三氟乙酰基)吡咯烷-2-基)吡啶-2-基三氟甲磺酸盐的制备

步骤A:(R)-2,2,2-三氟-1-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)乙-1-酮的制备

称取(R)-5-氟-2-甲氧基-3-(吡咯烷-2-基)吡啶(2.6g)溶于甲醇(25mL),加入三乙胺(2.0g),0℃下加入三氟乙酸乙酯(2.8g),加毕后所得混合物在室温反应过夜。LCMS显示反应完全后,将反应液倒入20mL水中,乙酸乙酯萃取,合并有机相,饱和食盐水洗涤一次,无水硫酸钠干燥后,过滤,浓缩。所得粗品经柱层析纯化得标题化合物2.0g。
MS(ESI)m/z(M+H)+=293.1
步骤B:(R)-2,2,2-三氟-1-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)乙-1-酮的制备

称取(R)-2,2,2-三氟-1-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)乙-1-酮(2.0g)溶于乙腈(20mL),室温滴加三甲基碘硅烷(14.0g),加毕后室温反应过夜。反应完毕后,将反应液倒入1M硫代硫酸钠水溶液(30mL)中,二氯甲烷萃取,合并有机相,饱和食盐水洗涤一次,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物1.7g。
MS(ESI)m/z(M+H)+=279.1
步骤C:(R)-5-氟-3-(1-(2,2,2-三氟乙酰基)吡咯烷-2-基)吡啶-2-基三氟甲磺酸盐的制备

称取(R)-2,2,2-三氟-1-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)乙-1-酮(1.2g)溶于二氯甲烷(12mL),加入三乙胺(1.0g),0℃下,缓慢滴加三氟甲磺酸酐(2.2g),加毕后室温反应2小时。TLC显示反应完全后,将反应液倒入水(20mL)中,二氯甲烷萃取,合并有机相,饱和食盐水洗涤一次,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物1.5g。
MS(ESI)m/z(M+H)+=411.1
制备例4:(R)-1-(2-甲氧基吡啶-3-基)乙-1-胺盐酸盐的制备

步骤1:(R,E)-N-(((2-甲氧基吡啶-3-基)亚甲基)-2-甲基丙烷-2-亚磺酰胺的制备

将(R)-2-甲基丙烷-2-亚磺酰胺(4.2g)溶于四氢呋喃(50mL)中,依次加入2-甲氧基烟醛(4.0g)和碳酸铯(14.2g),所得混合物于室温反应2小时,TLC显示原料消耗完毕。抽滤,滤饼用四氢呋喃洗涤三次,所得滤液经饱和氯化钠溶液洗涤一次,无水硫酸钠干燥,过滤,浓缩。所得粗品经柱层析纯化得标题化合物6.1g。
MS(ESI)m/z(M+H)+=241.1
步骤2:(R)-N-((R)-1-(2-甲氧基吡啶-3-基)乙基)-2-甲基丙烷-2-亚磺酰胺的制备

将(R,E)-N-(((2-甲氧基吡啶-3-基)亚甲基)-2-甲基丙烷-2-亚磺酰胺(6.1g)溶于四氢呋喃(60mL)中,将所得混合物冷却到-78℃后缓慢滴加甲基氯化镁(11.0mL,3M),滴加过程中始终保持温度低于-65℃。加毕,自然恢复至室温,继续反应1小时。将反应液倒入饱和氯化铵水溶液(1L)中,乙酸乙酯萃取,有机相用饱和氯化钠溶液洗涤一次,无水硫酸钠干燥,过滤,浓缩。所得粗品经柱层析纯化后,再用石油醚打浆得标题化合物1.0g。
MS(ESI)m/z(M+H)+=257.2
步骤3:(R)-1-(2-甲氧基吡啶-3-基)乙-1-胺盐酸盐的制备

将(R)-N-((R)-1-(2-甲氧基吡啶-3-基)乙基)-2-甲基丙烷-2-亚磺酰胺(1.0g)溶于盐酸二氧六环(20mL)中,体系于室温反应过夜,LCMS显示原料消耗完毕。将体系浓缩,所得粗品(840mg)直接用于下一步。
MS(ESI)m/z(M+H)+=153.2
制备例5:5-氯-2-氟吡唑并[1,5-a]嘧啶-3-羧酸的制备

步骤1:2-氟吡唑并[1,5-a]嘧啶-5-醇的制备

将3-氟-1H-吡唑-5-胺(2.1g)和(E)-3-乙氧基丙烯酸乙酯(4.5g)溶于N,N-二甲基乙酰胺(50mL)中,再加入碳酸铯(20.3g),所得混合物于100℃下反应过夜,TLC显示原料消耗完全。将反应液倒入100mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物2.7g。
MS(ESI)m/z(M+H)+=154.2
步骤2:5-氯-2-氟吡唑并[1,5-a]嘧啶-3-甲醛的制备

将2-氟吡唑并[1,5-a]嘧啶-5-醇(2.7g)溶于N,N-二甲基乙酰胺(50mL)中,再加入三氯氧磷(13.5g),所得混合物于100℃下反应3小时,TLC显示原料消耗完毕。将反应液倒入50mL水中淬灭,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物3.3g。
MS(ESI)m/z(M+H)+=200.1
步骤3:5-氯-2-氟吡唑并[1,5-a]嘧啶-3-羧酸的制备

将亚氯酸钠(4.5g)和磷酸二氢钠(3.0g)溶于水(15mL)中,并于0℃下缓慢加入到5-氯-2-氟吡唑并[1,5-a]嘧啶-3-甲醛(1.0g)和2-甲基-2-丁烯(9mL)的二氧六环(40mL)溶液中。加毕,所得混合物于室温下反应5小时,TLC显示原料消耗完毕。将反应液倒入100mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物521mg。
MS(ESI)m/z(M+H)+=216.2
实施例1:(13E,14E,22R,6R)-16,35-二氟-6-甲基-7-氮杂-1(5,3)-吡唑并[1,5-a]嘧啶-3(3,2)-吡啶并-2(1,2)-吡咯烷基环辛烷-8-酮的制备

步骤1:叔丁基(R)-4-(5-氟-3-((R)-1-(2,2,2-三氟乙酰)吡咯烷-2-基)吡啶-2-基)丁-3-炔-2-基氨基甲酸酯的制备

氩气氛中,将(R)-5-氟-3-(1-(2,2,2-三氟乙酰基)吡咯烷-2-基)吡啶-2-基三氟甲烷磺酸盐(2.68g)溶于乙腈(25mL)中,依次加入(R)-叔丁基丁-3-炔-2-基氨基甲酸酯(1.6g)、[1,1'-双(二苯基膦基)二茂铁]二氯化钯(0.5g)、2-二环己基磷-2,4,6-三异丙基联苯(0.6g)和碳酸铯(6.3g),所得混合物升温至80℃反应2小时,TLC显示反应完全。将反应液冷却至室温,过滤,滤液浓缩,所得粗品经柱层析纯化得标题化合物1.9g。
MS(ESI)m/z(M+H)+=430.2.
步骤2:叔丁基(R)-4-(5-氟-3-((R)-1-(2,2,2-三氟乙酰)吡咯烷-2-基)吡啶-2-基)丁基-2-基)氨基甲酸酯的制备

氢气氛围中,将叔丁基(R)-4-(5-氟-3-((R)-1-(2,2,2-三氟乙酰)吡咯烷-2-基)吡啶-2-基)丁-3-炔-2-基氨基甲酸酯(1.6g)溶于无水甲醇(15mL)中,加入钯/碳(160mg,10%w/w),所得混合物于室温下反应4小时,TLC显示反应完全。将反应液过滤,滤液浓缩,所得粗品经柱层析纯化得标题化合物1.1g。
MS(ESI)m/z(M+H)+=434.2.
步骤3:(R)-4-(5-氟-3-((R)-吡咯烷-2-基)吡啶-2-基)丁-2-胺盐酸盐的制备

将叔丁基(R)-4-(5-氟-3-((R)-1-(2,2,2-三氟乙酰)吡咯烷-2-基)吡啶-2-基)丁基-2-基)氨基甲酸酯(600mg)溶于无水乙醇(5mL)中,加入氢氧化钠溶液(2M,3mL),所得混合物升温至60℃反应2小时,TLC显示反应完全。将反应液冷却至室温,加入氯化氢的1,4-二氧六环溶液(4M,7mL),室温下继续搅拌至反应完全。将体系直接浓缩,得粗品2.1g,无需纯化即可直接用于下一步反应。
MS(ESI)m/z(M+H)+=238.1.
步骤4:乙基5-((R)-2-(2-((R)-3-氨基丁基)-5-氟吡啶-3-基)-吡咯-1-基)-6-氟吡唑并[1,5-a]嘧啶-3-羧酸酯的制备

室温下,将(R)-4-(5-氟-3-((R)-吡咯烷-2-基)吡啶-2-基)丁-2-胺盐酸盐(2.1g)溶于乙腈(10mL)中,依次加入5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯(369mg)和N,N-二异丙基乙胺(1.6g),所得混合物升温至60℃反应。反应完全后,过滤,浓缩滤液,所得粗品经柱层析纯化得标题化合物1.6g。
MS(ESI)m/z(M+H)+=445.2.
步骤5:5-((R)-2-(2-((R)-3-氨基丁基)-5-氟吡啶-3-基)-吡咯-1-基)-6-氟吡唑并[1,5-a]嘧啶-3-羧酸锂盐的制备

室温下,将乙基5-((R)-2-(2-((R)-3-氨基丁基)-5-氟吡啶-3-基)-吡咯-1-基)-6-氟吡唑并[1,5-a]嘧啶-3-羧酸酯(400mg)溶于四氢呋喃(5mL)中,加入氢氧化锂水溶液(2M,2.7mL),所得混合物升温至55℃反应。反应完全后,将反应液浓缩除去四氢呋喃,冷冻干燥得粗品390mg,无需纯化即可直接用于下一步反应。
MS(ESI)m/z(M+H)+=417.2.
步骤6:(13E,14E,22R,6R)-16,35-二氟-6-甲基-7-氮杂-1(5,3)-吡唑并[1,5-a]嘧啶-3(3,2)-吡啶并-2(1,2)-吡咯烷基环辛烷-8-酮的制备

室温下,将5-((R)-2-(2-((R)-3-氨基丁基)-5-氟吡啶-3-基)-吡咯-1-基)-6-氟吡唑罗[1,5-a]嘧啶-3-羧酸锂盐(340mg)溶于四氢呋喃(25mL)中,依次加入2-(7-氧化苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(800mg)和N,N-二异丙基乙胺(782mg),搅拌反应3小时,TLC显示反应完全。将反应液直接过滤,乙酸乙酯洗涤固体,滤液浓缩得粗品1.2g,粗品经柱层析纯化得标题化合物9mg,ee值>99%。
MS(ESI)m/z(M+H)+=399.2.
1H NMR(400MHz,DMSO-d6)δ9.20(d,J=8.0Hz,1H),8.37(d,J=4.0Hz,1H),8.13(d,J=8.0Hz,1H),8.05(s,1H),7.59(dd,J=8.0,4.0Hz,1H),5.59(t,J=8.0Hz,1H),4.29-4.23(m,1H),4.20-4.10(m,1H),4.07-4.03(m,1H),2.86-2.68(m,3H),2.49-2.43(m,1H),2.23-2.18(m,1H),2.10-1.99(m,2H),1.76-1.69(m,1H),1.21(d,J=4.0Hz,3H).
实施例2:((13E,14E,22R,51S,53S)-16,35-二氟-4-氧杂-6-氮杂-1(5,3)-吡唑并[1,5-a]嘧啶-3(3,2)-吡啶-2(1,2)-吡咯烷-5(1,3)-环丁环庚烷-7-酮的制备

步骤1:(R)-6-氟-5-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

称取(R)-5-氟-2-甲氧基-3-(吡咯烷-2-基)吡啶盐酸盐(334mg)溶于乙腈(10mL)中,依次加入N,N-二异丙基乙胺(789mg)和5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯(350mg),所得混合物于60℃下反应3小时,TLC显示反应完全。将反应液倒入水(50mL)中,二氯甲烷萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物570mg。
MS(ESI)m/z(M+H)+=404.2.
步骤2:(R)-6-氟-5-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酸的制备

将(R)-6-氟-5-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯(570mg)溶于乙醇/水(5mL/15mL)的混合液中,加入氢氧化钠(282mg),所得混合物于50℃条件下反应过夜,TLC显示反应完全。将反应液倒入水(30mL)中,用氯化氢溶液(2M)调pH至5左右,二氯甲烷萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,得标题化合物450mg,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=376.2.
步骤3:((1R,3r)-3-(6-氟-5-((R)-2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酰胺基)-4-甲基苯磺酸环丁酯的制备

将(R)-6-氟-5-(2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酸(300mg)、2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(456mg)及N,N-二异丙基乙胺(258mg)溶于干燥四氢呋喃(10mL)中,室温反应1小时,再加入(3-羟基环丁基)氨基甲酸叔丁酯盐酸盐(231mg),继续反应1小时,TLC显示反应完全。将反应液倒入水(30mL)中,乙酸乙酯萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物350mg。
MS(ESI)m/z(M+H)+=599.2.
步骤4:(1R,3r)-3-(6-氟-5-((R)-2-(5-氟-2-羟基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酰胺基)-4-甲基苯磺酸环丁酯的制备

称取((1R,3r)-3-(6-氟-5-((R)-2-(5-氟-2-甲氧基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酰胺基)-4-甲基苯磺酸环丁酯(300mg)加入氯化氢的1,4-二氧六环(4M,10mL)中,所得混合物于55℃下反应过夜,TLC显示反应完全。将反应液浓缩以除去大部分1,4-二氧六环,得粗品300mg,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=585.2.
步骤6:((13E,14E,22R,51S,53S)-16,35-二氟-4-氧杂-6-氮杂-1(5,3)-吡唑并[1,5-a]嘧啶-3(3,2)-吡啶-2(1,2)-吡咯烷-5(1,3)-环丁环庚烷-7-酮的制备

将(1R,3r)-3-(6-氟-5-((R)-2-(5-氟-2-羟基吡啶-3-基)吡咯烷-1-基)吡唑并[1,5-a]嘧啶-3-羧酰胺基)4-甲基苯磺酸环丁酯(150mg)溶于N,N-二甲基甲酰胺(6mL)中,加入碳酸钾(116mg),所得混合物于室温反应5小时,TLC显示反应完全。将反应液用制备高效液相色谱纯化得标题化合物44mg,ee值>99%。
MS(ESI)m/z(M+H)+=413.2.
1H NMR(400MHz,d6-DMSO)δ9.23(1H,d,J=8.0Hz),8.73(1H,d,J=10.4Hz),8.13(1H,s),8.03(1H,d,J=3.2Hz),7.80(1H,dd,J=10.0,4.0Hz),5.93-5.90(1H,m),5.14-5.11(1H,m),4.69-4.65(1H,m),4.38-4.34(1H,m),3.95-3.91(1H,m),3.09-3.02(1H,m),2.88-2.84(1H,m),2.38-2.27(2H,m),2.16-2.06(2H,m),1.77-1.66(2H,m).
实施例3:(31S,33S,63E,64E,8R)-15,66-二氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮(化合物Ib)的制备

步骤1:(R)-6-氟-5-((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

将(R)-1-(5-氟-2-甲氧基吡啶-3-基)乙-1-胺盐酸盐(1.0g)溶于乙腈(20mL)中,依次加入N,N-二异丙基乙胺(1.9g)和5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯(1.2g),所得混合物于60℃下反应3小时,TLC显示反应完全。将反应液倒入水(50mL)中,二氯甲烷萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物1.1g。
MS(ESI)m/z(M+H)+=378.2.
1H NMR(400MHz,DMSO-d6)δ9.15(d,J=6.4Hz,1H),8.49(d,J=8.0Hz,1H),8.18(s,1H),8.02(d,J=3.2Hz,1H),7.67(dd,J=9.0,3.0Hz,1H),5.60-5.52(m,1H),4.18-4.10(m,2H),3.93(s,3H),1.50(d,J=6.8Hz,3H),1.22(t,J=7.0Hz,3H).
步骤2:(R)-6-氟-5-(((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸的制备

室温下,将(R)-6-氟-5-((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯(1.1g)溶于乙醇/水(5mL/15mL)的混合液中,加入氢氧化钠(584mg),所得混合物于50℃反应过夜,TLC显示反应完全。将反应液浓缩除去乙醇,残余液倒入水(20mL)中,用氯化氢溶液(2M)调pH至5左右,二氯甲烷萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩得粗品800mg,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=350.1.
1H NMR(400MHz,DMSO-d6)δ11.68(s,1H),9.13(d,J=6.0Hz,1H),8.51(d,J=7.6Hz,1H),8.14(s,1H),8.01(d,J=2.8Hz,1H),7.72(dd,J=9.0,3.0Hz,1H),5.59-5.52(m,1H),3.92(s,3H),1.50(d,J=6.8Hz,3H).
步骤3:(1R,3r)-3-(6-氟-5-(((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)-4-甲基苯磺酸环丁酯的制备

将(R)-6-氟-5-(((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸(800mg)、2-(7-偶氮苯并三氮唑)-N,N,N',N'-四甲基脲六氟磷酸酯(1.0g)及N,N-二异丙基乙胺(886mg)溶于干燥四氢呋喃(10mL)中,所得混合物室温反应1小时,然后再加入(3-羟基环丁基)氨基甲酸叔丁酯盐酸盐(953mg),继续反应1小时,TLC显示反应完全。将反应液倒入水(30mL)中,乙酸乙酯萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物800mg。
MS(ESI)m/z(M+H)+=573.2.
1H NMR(400MHz,DMSO-d6)δ9.21(d,J=6.0Hz,1H),8.57(d,J=7.6Hz,1H),8.09(s,1H),8.05(d,J=2.8Hz,1H),7.80–7.78(m,2H),7.66(dd,J=8.8,2.8Hz,1H),7.60(d,J=6.8Hz,1H),7.47(d,J=8.0Hz,2H),5.44-5.37(m,1H),4.96–4.92(m,1H),4.33-4.28(m,1H),3.80(s,3H),2.47–2.38(m,5H),2.24-2.18(m,1H),2.12–2.08(m,1H),1.52(d,J=6.8Hz,3H).
步骤4:(1R,3r)-3-(6-氟-5-(((R)-1-(5-氟-2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)-4-甲基苯磺酸环丁酯的制备

将(1R,3r)-3-(6-氟-5-(((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)-4-甲基苯磺酸环丁酯(800mg)溶于氯化氢的1,4-二氧六环(4M,10mL)中,所得混合物于55℃条件下反应过夜,TLC显示反应完全。将反应液直接浓缩以除去大部分1,4-二氧六环,得粗品600mg,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=559.2.
步骤5:(31S,33S,63E,64E,8R)-15,66-二氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

将(1R,3r)-3-(6-氟-5-(((R)-1-(5-氟-2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)-4-甲基苯磺酸环丁酯(250mg)溶于N,N-二甲基甲酰胺(6mL)中,加入碳酸钾(232mg),体系室温反应5小时,TLC显示反应完全。将体系倒入水(10mL)中,乙酸乙酯萃取,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经制备薄层色谱纯化和制备高效液相色谱纯化得标题化合物58.0mg,ee值>99.5%。该化合物的1HNMR数据如图1所示。
MS(ESI)m/z(M+H)+=387.1.
1H NMR(400MHz,DMSO-d6)δ9.22–9.16(m,1H),9.15(d,J=12.0Hz,1H),8.93(d,J=8.0Hz,1H),8.10(s,1H),8.05(d,J=4.0Hz,1H),7.87(dd,J=8.8,3.0Hz,1H),5.79–5.67(m,1H),5.15–5.12(m,1H),4.70–4.63(m,1H),3.10–3.04(m,1H),2.92–2.86(m,1H),2.18–2.12(m,1H),1.69–1.63(m,1H),1.54(d,J=8.0Hz,3H).
实施例4:(31S,33S,63E,64E,8R)-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

步骤1:(R)-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

将(R)-1-(2-甲氧基吡啶-3-基)乙-1-胺盐酸盐(360mg)溶于乙腈(20mL)中,依次加入N,N-二异丙基乙胺(831mg)和5-氯吡唑并[1,5-a]嘧啶-3-羧酸乙酯(398mg),所得混合物于60℃下反应3小时,TLC显示原料消耗完毕。将反应液倒入50mL水中,二氯甲烷萃取,有机相经饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物240mg。
MS(ESI)m/z(M+H)+=342.2
步骤2:(R)-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸的制备

将(R)-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯(240mg)溶于乙醇/水(3mL/9mL)的混合液中,室温加入氢氧化钠(140mg),所得混合物于50℃条件下反应过夜。反应完毕后将反应液浓缩除去乙醇,再将其倒入水(20mL)中,盐酸水溶液(2N)调pH至5左右,二氯甲烷萃取,有机相经饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩得标题化合物191mg,无需纯化,直接用于下一步。
MS(ESI)m/z(M+H)+=314.1
步骤3:(1R,3r)-3-(5-(((R)-1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

将(R)-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸(191mg)、O-(7-氮杂苯并三唑-1-基)-N,N,N′,N′-四甲基脲六氟磷酸酯(255mg)及N,N-二异丙基乙胺(197mg)溶于干燥四氢呋喃(10mL)中,所得混合物于室温反应1小时后,加入(1R,3r)-3-(4-甲基苯磺酰氧基)环丁氨盐酸盐(219mg),继续反应1小时。将反应液倒入30mL水中,乙酸乙酯萃取三次,有机相用饱和氯化钠溶液洗涤,合并有机相,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物270mg。
MS(ESI)m/z(M+H)+=537.2
步骤4:(1R,3r)-3-(5-(((R)-1-(2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

将(1R,3r)-3-(5-(((R)-1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(270mg)溶于氯化氢的1,4-二氧六环(4M,10mL)中,所得混合物于55℃下反应过夜。反应完全后,将反应液浓缩以除去大部分1,4-二氧六环,得标题化合物250mg,无需纯化即可直接用于下一步反应。
MS(ESI)m/z(M+H)+=523.2
步骤5:(31S,33S,63E,64E,8R)-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

将(1R,3r)-3-(5-(((R)-1-(2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(130mg)溶于N,N-二甲基甲酰胺(6mL)中,再加入碳酸铯(299mg),加毕后所得混合物于室温反应5小时,TLC显示反应完全。将反应液倒入10mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经制备HPLC纯化得标题化合物36.6mg。
MS(ESI)m/z(M+H)+=351.2
1H NMR(400MHz,d6-DMSO)δ9.29(1H,d,J=10.8Hz),8.84(1H,d,J=7.2Hz),8.56(1H,d,J=7.6Hz),8.04-8.02(2H,m),7.75(1H,dd,J=7.6Hz,2.0Hz),7.03-7.00(1H,m),6.37(1H,d,J=7.6Hz),5.69-5.62(1H,m),5.15-5.12(1H,m),4.69-4.62(1H,m),3.08-3.02(1H,m),2.91-2.85(1H,m),2.16-2.11(1H,m),1.70-1.65(1H,m),1.45(3H,d,J=7.2Hz).
实施例5:(31S,33S,63E,64E,8R)-66-氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

步骤1:(R)-6-氟-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯的制备

将(R)-1-(2-甲氧基吡啶-3-基)乙-1-胺盐酸盐(390mg)溶于乙腈(20mL)中,依次加入N,N-二异丙基乙胺(898mg)和5-氯-6-氟吡唑并[1,5-a]嘧啶-3-羧酸乙酯(508mg),所得混合物于60℃下反应3小时,TLC显示原料消耗完毕。将反应液倒入50mL水中,二氯甲烷萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物420mg。
MS(ESI)m/z(M+H)+=360.2
步骤2:(R)-6-氟-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸的制备

将(R)-6-氟-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸乙酯(420mg)溶于乙醇/水(4mL/12mL)的混合液中,室温加入氢氧化钠(187mg),加毕后所得混合物于50℃条件下反应过夜。反应完毕后,将反应液浓缩除去乙醇,再将其倒入水(20mL)中,盐酸水溶液(2N)调pH至5左右,二氯甲烷萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩得标题化合物356mg,无需纯化即可直接用于下一步。
MS(ESI)m/z(M+H)+=332.1
步骤3:(1R,3r)-3-(6-氟-5-(((R)-1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

称取(R)-6-氟-5-((1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸(356mg),O-(7-氮杂苯并三唑-1-基)-N,N,N′,N′-四甲基脲六氟磷酸酯(494mg)及N,N-二异丙基乙胺(418mg)溶于干燥四氢呋喃(10mL)中,所得混合物于室温反应1小时后再加入(1R,3r)-3-(4-甲基苯磺酰氧基)环丁氨盐酸盐(388mg),继续反应1小时后完毕。将反应液倒入30mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物500mg。
MS(ESI)m/z(M+H)+=555.2
步骤4:(1R,3r)-3-(6-氟-5-(((R)-1-(2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

将(1R,3r)-3-(6-氟-5-(((R)-1-(2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(500mg)加入氯化氢的1,4-二氧六环(4M,10mL)中,所得混合物于55℃下反应过夜。反应完全后,将反应液浓缩以除去大部分1,4-二氧六环,得标题化合物280mg,无需纯化即可直接用于下一步反应。
MS(ESI)m/z(M+H)+=541.2
步骤5:(31S,33S,63E,64E,8R)-66-氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

将(1R,3r)-3-(6-氟-5-(((R)-1-(2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(150mg)溶于N,N-二甲基甲酰胺(6mL)中,再加入碳酸钾(144mg),加毕后所得混合物于室温反应5小时。将反应液倒入10mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩。所得粗品经制备HPLC纯化得标题化合物45.2mg。
MS(ESI)m/z(M+H)+=369.2
1H NMR(400MHz,d6-DMSO)δ9.21-9.15(2H,m),9.02(1H,d,J=7.6Hz),8.08(1H,s),8.04-8.02(1H,m),7.92(1H,dd,J=7.6Hz,5.2Hz),7.05-7.02(1H,m),5.80-5.73(1H,m),5.17-5.13(1H,m),4.70-4.63(1H,m),3.09-3.03(1H,m),2.92-2.86(1H,m),2.17-2.12(1H,m),1.70-1.64(1H,m),1.52(3H,d,J=7.2Hz).
实施例6:(31S,33S,63Z,64E,8R)-15,62-二氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

步骤1:(R)-2-氟-5-((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸的制备

将(R)-1-(5-氟-2-甲氧基吡啶-3-基)乙-1-胺盐酸盐(702mg)溶于乙腈(20mL)中,依次加入N,N-二异丙基乙胺(1.2g)和5-氯-2-氟吡唑并[1,5-a]嘧啶-3-羧酸(521mg),所得混合物于50℃下反应3小时,TLC显示原料消耗完毕。将反应液倒入50mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩得标题化合物150mg粗品。
MS(ESI)m/z(M+H)+=350.2
步骤2:(1R,3r)-3-(2-氟-5-(((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

将(R)-2-氟-5-((1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-羧酸(150mg,粗品),O-(7-氮杂苯并三唑-1-基)-N,N,N′,N′-四甲基脲六氟磷酸酯(70mg)及N,N-二异丙基乙胺(222mg)溶于干燥四氢呋喃(10mL)中,所得混合物于室温反应1小时后再加入(1R,3r)-3-(4-甲基苯磺酰氧基)环丁氨盐酸盐(119mg),继续反应1小时后完毕。将其倒入30mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩,所得粗品经柱层析纯化得标题化合物240mg。
MS(ESI)m/z(M+H)+=573.2
步骤3:(1R,3r)-3-(2-氟-5-(((R)-1-(5-氟-2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯的制备

将(1R,3r)-3-(2-氟-5-(((R)-1-(5-氟-2-甲氧基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(240mg)溶于乙腈(10mL)中,再加入氯化氢的1,4-二氧六环(4M,5mL),所得混合物于60℃下反应过夜。反应完全后,将反应液浓缩以除去二氧六环,得标题化合物154mg,无需纯化即可直接用于下一步反应。
MS(ESI)m/z(M+H)+=559.2
步骤4:(31S,33S,63Z,64E,8R)-15,62-二氟-8-甲基-2-氧杂-4,7-二氮杂-6(3,5)-吡唑并[1,5-a]嘧啶-1(2,3)-吡啶-3(1,3)-环丁环辛烷-5-酮的制备

将(1R,3r)-3-(2-氟-5-(((R)-1-(5-氟-2-羟基吡啶-3-基)乙基)氨基)吡唑并[1,5-a]嘧啶-3-甲酰胺基)4-甲基苯磺酸环丁酯(154mg,粗品)溶于N,N-二甲基甲酰胺(6mL)中,再加入碳酸铯(144mg),加毕后所得混合物于室温反应3小时。将反应液倒入10mL水中,乙酸乙酯萃取三次,合并有机相,饱和氯化钠溶液洗涤,无水硫酸钠干燥,过滤,浓缩。所得粗品经制备HPLC纯化得标题化合物28.0mg。
MS(ESI)m/z(M+H)+=387.1
1H NMR(400MHz,d6-DMSO)δ9.11(1H,d,J=10.8Hz),8.90(1H,d,J=7.2Hz),8.46(1H,d,J=7.6Hz),8.05(1H,d,J=2.8Hz),7.68(1H,dd,J=8.8Hz,3.2Hz),6.43(1H,d,J=7.6Hz),5.62-5.59(1H,m),5.14-5.10(1H,m),4.66-4.64(1H,m),3.08-3.03(1H,m),2.90-2.85(1H,m),2.16-2.11(1H,m),1.69-1.64(1H,m),1.47(3H,d,J=6.8Hz).
测试例1:激酶抑制活性
该测试例委托桑迪亚医药技术(上海)有限责任公司完成。
1.实验目的
测定本申请化合物对TRKa、TRKA(G595R)和TRKC(G623R)三种激酶的抑制活性。
2.实验材料
2.2.1试剂及耗材
| 试剂名称 | 供货商 | 货号 | 批号 |
| TRKa | Carna | 08-186 | 13CBS-0565G |
| TRKA(G595R) | signalchem | N16-12BG-100 | H2714-7 |
| TRKC(G623R) | signalchem | N18-12CH-100 | D2567-8 |
| 激酶底物22 | GL | 112393 | P190329-SL112393 |
| DMSO | Sigma | D8418-1L | SHBG3288V |
| 384孔板(白色) | PerkinElmer | 6007290 | 810712 |
2.2.2仪器
离心机(生产厂家:Eppendorf,型号:5430);酶标仪(生产厂家:Perkin Elmer,型号:Caliper EZ ReaderII);Echo 550(生产厂家:Labcyte,型号:Echo 550)
3.实验方法
3.1受试化合物精确称量并溶解在100%DMSO中,配制成10mM溶液。
3.2激酶反应过程
3.2.1配制1×激酶缓冲液。
3.2.2化合物浓度梯度的配制:受试化合物测试起始浓度为1000nM,在384板中稀释成100倍终浓度的100%DMSO溶液,然后3倍稀释,得到10个浓度的化合物的DMSO溶液。使用分液器Echo 550向反应板OptiPlate-384F转移250nL 100倍终浓度的化合物。
3.2.3用1×激酶缓冲液配制2.5倍终浓度的激酶溶液。
3.2.4在化合物孔和阳性对照孔分别加10μL的2.5倍终浓度的激酶溶液;在阴性对照孔中加10μL的1×激酶缓冲液。
3.2.5反应板振荡混匀后室温孵育10分钟。
3.2.6用1×激酶缓冲液配制5倍和3倍终浓度的ATP和激酶底物22的混合溶液。
3.2.7加入15μL的5或3倍终浓度的ATP和底物的混合溶液。
3.2.8将384孔板1000rpm离心30秒,振荡混匀后室温孵育相应的时间。
3.2.9终止激酶反应。
3.2.10用酶标仪Caliper EZ Reader读取转化率。
4.数据分析
计算公式
抑制率%(Inhibition)=(转化率%最大—转化率%样品)/(转化率%最大—转化率%最小)×100其中:转化率%样品是样品的转化率读数;转化率%最小:阴性对照孔均值,代表没有酶活孔的转化率读数;转化率%最大:阳性对照孔比值均值,代表没有化合物抑制孔的转化率读数。
拟合量效曲线:以浓度的log值作为X轴,百分比抑制率为Y轴,采用分析软件GraphPad Prism5的log(抑制剂)vs.响应-可变斜率(Variable slope)拟合量效曲线(四参数模型拟合),从而得出各个化合物对酶活性的IC50值。
结果如下表1显示:
表1本申请化合物对三种激酶抑制活性的IC50值


LOXO-195为第二代TRK抑制剂,化学结构如下:
阳性对照1为专利WO2019210835实施例5化合物,化学结构如下:
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
从具体实施例化合物生物活性数据来看,本申请化合物对TRKa、TRKA(G595R)和TRKC(G623R)三种激酶具有高抑制活性。实施例3~6表明不同位置的氟取代对三种激酶抑制活性的影响区别较大,不同位置的氟取代产生了预料不到的技术效果。
测试例2:体外细胞活性
该测试例委托合肥中科普瑞昇生物医药科技有限公司完成,其中所用的NTRK突变细胞由该公司构建。
1.实验目的
测定本申请化合物对三种NTRK突变细胞(Ba/F3 LMNA-NTRK1-G667C,Ba/F3 EVT6-NTRK3-G623R,Ba/F3 LMNA-NTRK1-G595R)生长的抑制作用
2.试剂和耗材
细胞系:


试剂:
胎牛血清FBS(GBICO,Cat#10099-141); Luminescent CellViability Assay(CTG,Promega,Cat#G7573);96孔透明平底黑壁板(
 Cat#165305);RPMI-1640(Hyclone,Cat#SH30809.01)
3.实验过程
3.1细胞培养和接种:
收获处于对数生长期的细胞并采用血小板计数器进行细胞计数,调整细胞浓度至3-6×10⁴cell/mL,添加90μL细胞悬液至96孔板中,将96孔板中的细胞置于37℃、5%CO2、95%湿度条件下培养过夜。
3.2药物稀释和加药:
用含1%的DMSO的培养基将待测化合物配制10倍药物溶液,最高浓度为10μM,依次3倍稀释,共得到9个浓度的药物溶液。在接种细胞的96孔板中每孔加入10μL以上配制的药物溶液,再加入90μL含1%的DMSO的培养基,得到最高浓度为1μM的药物溶液,共9个浓度,依次3倍稀释,每孔中DMSO终浓度为0.1%,每个浓度的药物设置三个复孔。将已加药的96孔板中的细胞置于37℃、5%CO2、95%湿度条件下继续培养72小时,之后进行CTG分析。
3.3终点读板
每孔加入等体积的CTG溶液,将96孔板放置于室温20分钟以稳定冷光信号,读取冷光值。
4.数据处理
使用GraphPad Prism 7.0软件分析数据,利用非线性S曲线回归来拟合数据得出剂量-效应曲线,并由此计算IC50值。
细胞存活率(%)=(Lum待测药-Lum培养液对照)/(Lum细胞对照-Lum培养液对照)×100%。
实验结果如下表2示:
表2本申请化合物对三株细胞抑制活性的IC50值


LOXO-195为第二代TRK抑制剂,化学结构如下:
阳性对照1为专利WO2019210835实施例5化合物,化学结构如下:
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
从具体实施例化合物生物活性数据来看,本申请化合物对三种NTRK突变细胞(Ba/F3 LMNA-NTRK1-G667C,Ba/F3 EVT6-NTRK3-G623R,Ba/F3 LMNA-NTRK1-G595R)具有强的生长抑制作用。实施例1和实施例2化合物对三种NTRK突变细胞的抑制活性与对应的阳性化合物无明显差别,但本申请化合物实施例3对三种NTRK突变细胞的抑制活性明显高于对应的阳性对照2。实施例3~6表明不同位置的氟取代对三种NTRK突变细胞抑制活性的影响区别较大,不同位置的氟取代产生了预料不到的技术效果。
从临床用药角度考虑,根据表2中Ba/F3 EVT6-NTRK3-G623R的数据显示,本申请化合物实施例3比阳性对照化合物2有4倍以上的提高,在临床上针对NTRK3-G623R突变病人只需要更低的使用量。
测试例3:肝微粒体稳定性试验
1.实验目的
测定本申请化合物在人、大鼠和小鼠肝微粒体中的稳定性
2.试验材料及仪器
试剂及耗材:
| 试剂名称 | 供应商 | 货号 | 批号 |
| 人肝微粒体 | BiolVT | X008070 | SDL |
| 大鼠肝微粒体 | BiolVT | M00001 | TIQ |
| 小鼠肝微粒体 | Biopredic | MIC255037 | BQM |
3.实验步骤
3.1缓冲液和肝微粒体按下表进行准备,制成孵化液:
| 试剂 | 浓度 | 体积 |
| 磷酸盐缓冲液 | 100mM | 216.25μL |
| 肝微粒体 | 20mg/mL | 6.25μL |
3.2分别进行了以下两个实验:a)添加辅酶因子NADPH的孵化体系:向孵化液(主要包含肝微粒体、磷酸盐缓冲液)中添加25μL NADPH(10mM),使得肝微粒体和NADPH的终浓度分别为0.5mg/mL和1mM;b)不添加辅酶因子NADPH的孵化体系:向孵化液中添加25μL磷酸盐缓冲剂(100mM),使得肝微粒体的最终浓度为0.5mg/mL。上述孵化体系分别在37℃预热10分钟。
3.3向前述“步骤3.2”中所述的各孵化体系中,分别通过添加2.5μL阳性对照化合物或本申请受试化合物溶液(100μM)开始反应,所述阳性对照为维拉帕米(购自Sigma),使得本申请受试化合物或阳性对照化合物的最终浓度为1μM。将添加化合物后的孵化溶液在37℃的水中分批孵化。
3.4在0.5、5、15、30和45分钟时分别从反应溶液中取出30μL等分试样,通过加入5倍体积的含有200nM咖啡因和100nM甲苯磺丁脲的冷乙腈来终止反应。将等分试样在3220g重力加速度下离心40分钟,取100μL上清液与100μL超纯水混合,然后用于LC-MS/MS分析。
3.5数据分析
峰面积由提取的离子色谱图确定。斜率值k是通过母体药物的剩余百分比相对于孵育时间曲线的自然对数的线性回归来确定的。
根据斜率值分别计算确定体外半衰期(t1/2),通过体外半衰期平均值转换为体外固有清除率(CLint,以μL/min/mg蛋白表示)。
实验结果如下表3所示:
表3本申请化合物在人、大鼠和小鼠肝微粒体中的稳定性数据

LOXO-195为第二代TRK抑制剂,化学结构如下:
阳性对照1为专利WO2019210835实施例5化合物,化学结构如下:
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
从具体实施例化合物数据来看,本申请化合物在人、大鼠和小鼠肝微粒体中具有良好的稳定性。实施例1和实施例2化合物在人、大鼠和小鼠肝微粒体中的稳定性与对应的阳性化合物无明显差别,或在多数种属上肝微粒体中的稳定性变差,但本申请化合物实施例3在人、大鼠和小鼠肝微粒体中的稳定性明显优于阳性对照2。
测试例4:SD大鼠静脉和口服给予受试化合物的体内药代动力学研究
1.试验动物
种属:SD大鼠,SPF级。来源:动物转移自实验机构动物储备库(999M-017),上海西普尔-必凯实验动物有限公司。数量:每种剂型3只。
2.供试品配制
2.1准确称取适量的供试品,加入终体积5%DMSO、10%聚乙二醇-15羟基硬脂酸酯、85%生理盐水,涡旋或超声使充分混匀,得到0.2mg/mL的给药溶液,用于静脉注射给药。
2.2准确称取适量的供试品,加入终体积5%DMSO、10%聚乙二醇-15羟基硬脂酸酯、85%生理盐水,涡旋或超声使充分混匀,得到0.5mg/mL的给药溶液,用于口服灌胃给药。
3.实验设计


4.给药方式
给药前称重,根据体重,计算给药量。通过静脉或灌胃口服给药。
5.采血时间点
给药前及给药后0.083h,0.25h,0.5h,1h,2h,4h,6h,8h,24h。
6.样品采集和处置
经颈静脉或其它合适方式采血,每个样品采集约0.20mL,肝素钠抗凝,血液样本采集后放置于冰上,并于2小时内离心分离血浆(离心条件:离心力6800g,6分钟,2-8℃)。采集的血浆样本在分析前存放于-80℃冰箱内,分析后剩余血浆样本继续存放于-80℃冰箱暂存。
7.生物分析和数据处理
检测受试物血药浓度,进行血浆药物浓度-时间曲线绘制时,BLQ均记为0。进行药代参数计算时,给药前的浓度按照0计算;Cmax之前的BLQ(包括“No peak”)按照0计算;Cmax之后出现的BLQ(包括“No peak”)一律不参与计算。通过不同时间点的血药浓度数据,运用WinNonlin计算药代动力学参数,如AUC(0-t),T1/2,Cmax等。
表4:SD大鼠静脉和口服给予受试化合物的体内药代动力学研究数据


阳性对照1为专利WO2019210835实施例5化合物,化学结构如下:
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
从具体实施例化合物数据来看,实施例2化合物在SD大鼠体内药代动力学参数(AUC/CL/F%)与对应的阳性化合物相比变差,但本申请化合物实施例3在SD大鼠体内药代动力学参数(AUC/CL/F%)与阳性对照2相比具有预料不到的显著提高。
和阳性对照化合物2相比,基于本申请化合物实施例3在突变的NTRK3-G623R和NTRK1-G667C的药效及药代动力学上的显著提高,可以实现临床上用药剂量小和给药频率低等有益性。
测试例5:受试化合物在MDCK-MDR1细胞系上的双向渗透性研究
1.1材料
MDCK-MDR1细胞购自荷兰癌症研究所,使用10到20代之间的细胞。
1.2试验设计
1.2.1细胞培养和种板
1)细胞接种前,向Transwell上室每孔中加入50μL细胞培养基,下层培养板内加入25mL细胞培养基。将培养板置于37℃,5%CO2培养箱内孵育1小时后可用于接种细胞。
2)使用培养基重悬MDCK-MDR1细胞,使得终浓度为1.56×10⁶cells/mL。将细胞悬液以50μL每孔加入到96孔Transwell培养板上室中。培养箱设置为37℃、5%CO2、保证相对湿度95%培养4-8天。接种后48小时开始换液,培养4-8天,隔一天换一次培养基。
1.2.2细胞单层膜完整性的评价
1)将下层培养板中的原培养基移除并在上室加入新鲜预热的培养基。
2)用电阻仪(Millipore,USA)测量单层膜电阻,记录每孔电阻。
3)测定结束后,将Transwell培养板放回培养箱。
4)电阻值的计算:测定电阻值(ohms)×膜面积(cm2)=TEER值(ohm·cm2),若TEER值<42ohms·cm2,则该孔不能用于穿透试验。
1.2.3溶液配制
1)使用DMSO将待测化合物配置成10mM的母液,
2)阳性对照化合物用DMSO配制为浓度10mM的母液。
3)美托洛尔(购自中国食品药品检定研究院)与地高辛(购自天津一方科技有限公司)为本次实验的阳性对照化合物。
1.2.4药物穿透试验
1)从培养箱中取出MDCK-MDR1 Transwell培养板。使用预热的HBSS(25mM HEPES,pH7.4)缓冲液润洗细胞单层膜两次,37℃条件下孵育30分钟。
2)对照化合物和试验化合物的原液在DMSO中稀释得到200μM溶液,然后用HBSS(10mm HEPES,pH7.4)稀释得到1μM工作溶液。孵育体系中DMSO的最终浓度为0.5%。
3)测定化合物由顶端到基底端的转运速率。向上层小室(顶端)加入125μL工作液,然后从下层小室(基底端)立刻转移50μL样本溶液加到装有200μL含内标的乙腈的96孔板作为0分钟给药样品(A-B)进行检测,并将235μL HBSS(25mM HEPES,pH 7.4)缓冲液加入到下层小室中。内标包含了(100nM阿普唑仑,200nM咖啡因和100nM甲苯磺丁酰胺)。将上述转移的50μL样本溶液以1000rpm速度涡旋10min。。
4)测定化合物由基底端到顶端的转运速率。将285μL的工作溶液添加到下层小室(基底端),然后立刻转移50μL至上层小室(顶端)样本溶液加到装有200μL含内标的乙腈的96孔板作为0分钟给药样品(B-A)进行检测,并将75μL HBSS(25mM HEPES,pH 7.4)缓冲液加入到上层小室中。内标包含了(100nM阿普唑仑,200nM咖啡因和100nM甲苯磺丁酰胺),将上述转移的50μL样本溶液以1000rpm速度涡旋10min。由顶端到基底端方向与基底端到顶端的实验应同时进行。
5)下室和上室分别加入缓冲液后,将MDCK-MDR1 Transwell培养置于37℃条件下孵育2小时。
6)孵育结束后,分别从给药侧(上室:Ap→Bl flux,下室:Bl→Ap)与接收侧(下室:Ap→Bl flux,上室Bl→Ap)取50μL样本溶液至新的96孔板中,向孔板中加入4倍体积的含内标物的乙醇,内标物质包含(100nM阿普唑仑,200nM咖啡因和100nM甲苯磺丁酰胺),涡旋10分钟后,于3220g离心40分钟。吸取100μL上清液与等体积超纯水混合后进行LC-MS/MS分析。
7)用荧光黄的渗漏评价孵育2小时后细胞单层膜的完整性。用HBSS(10mM HEPES,pH 7.4)稀释荧光黄储备液至最终浓度100μM,在上层小室(顶端)每个孔中加入荧光黄溶液100μL,下层小室(基底端)基底的每个孔中加300μL HBSS(25mM HEPES,pH 7.4)。37℃下孵育30分钟后,分别从每孔上下层吸出80μL溶液至一个新的96孔板中。使用酶标仪,激发波长485nm和发射波长530nm条件下进行荧光测定。
1.2.5分析条件
LC system:Shimadzu
MS analysis:Triple Quad 5500instrument from AB Inc with an ESIinterface
1)LC参数
柱温:40℃
色谱柱:Waters XSelect HSS T3 C18,2.5μM,2.1x 50mm
流动相:0.1%甲酸溶于水(A)和0.1%甲酸溶于乙腈(B)
进样体积:5μL
洗脱速率:0.6mL/min
| Time(min) | 0 | 0.2 | 0.7 | 1.2 | 1.25 | 1.5 |
| %B | 5 | 5 | 95 | 95 | 5 | 5 |
2)MS参数
离子源:Turbo spray
电离模型:ESI
扫描类型:多反应检测(MRM)
帘气:35L/min
碰撞气:9L/min
载气:50L/min
辅助气体:50L/min
温度:500℃
离子喷雾电压:+5500V(positive)
1.3数据分析
峰面积由离子色谱结果计算得出。化合物的表观渗透系数(Papp,单位:cm/s×10-6)用以下公式计算得出:
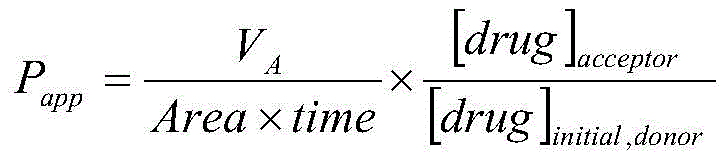
公式中:VA为接收端溶液的体积(Ap→Bl是0.3mL,Bl→Ap是0.1mL),Area为Transwell-96孔板膜面积(0.143cm2);time为孵育时间(单位:s);[drug]为药物浓度。
实验结果如下表5所示:
表5:受试化合物在同批次MDCK-MDR1细胞系上的双向渗透性研究数据

*外排比=Papp(B-A)/Papp(A-B)
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
本申请化合物实施例3的渗透性(Papp(A-B))优于阳性对照2,表明本申请化合物实施例3更容易吸收进入细胞,同时,本申请化合物实施例3具有较低的外排比,表明本申请化合物实施例3不易被外排,从而在细胞中能维持较高的药物浓度,产生更好的药效。因此,结合SD大鼠体内药代动力学研究,更加充分说明本申请化合物实施例3在体内药代动力学参数(AUC/CL/F%)与阳性对照2相比具有预料不到的显著提高。
测试例6:体外细胞活性
该测试例委托合肥中科普瑞昇生物医药科技有限公司完成,其中所用的细胞系由该公司构建。
1.实验目的
测定本申请化合物对6株BaF3细胞系的体外抗增殖作用。
2.试剂和耗材
细胞系:
| 细胞系 | 细胞类型 | 细胞数量/孔 | 培养基 |
| Ba/F3-LMNA-NTRK1 | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
| Ba/F3-LMNA-NTRK1-V573I | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
| Ba/F3-LMNA-NTRK1-F589L | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
| Ba/F3-LMNA-NTRK1-G667S | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
| Ba/F3-TEL-NTRK2 | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
| Ba/F3-TEL-NTRK3 | 悬浮 | 2000 | RPMI 1640+10%FBS+1%PS |
材料:

3.实验过程
细胞处理及给药
细胞培养条件
6株Ba/F3细胞系采用RPMI 1640(Biological Industries,Israel)+10%胎牛血清(Biological Industries,Israel)+1%双抗(Penicillin Streptomycin solution,Coring,USA)进行培养,细胞复苏后培养两代,待测试。
1000×化合物的制备
待测化合物溶于DMSO中配成的10mM的母液,再用DMSO稀释至1mM。按照3倍稀释制备成1.0000mM、0.3333mM、0.1111mM、0.03704mM、0.01235mM、0.00412mM、0.00137mM、0.00046mM、0.00015mM、0.00005mM储存于96孔药板中(Beaver,Suzhou),共10个浓度梯度,同时采用同等体积的DMSO溶剂作为阴性对照。
20×化合物制备
将制备好的10个浓度梯度1000×的待测化合物,分别用完全培养基稀释50倍至20×化合物,储存于96孔药板中(Beaver,Suzhou),共10个浓度梯度,同时采用同等体积的DMSO溶剂作为阴性对照。
铺板
取对数生长期细胞悬液,接种于96孔白色细胞培养板(Corning 3917,NY,USA),每孔体积为95μl(约2000个细胞/孔)。
取5μl 20×待测化合物分别加入上述含有95μl细胞悬液的培养板中,混匀,每个浓度梯度2个孔。待测化合物最终检测浓度分别为1.0000μM、0.3333μM、0.1111μM、0.03704μM、0.01235μM、0.00412μM、0.00137μM、0.00046μM、0.00015μM、0.00005μM。
将37℃、5%CO2培养箱中孵育72小时。
读板
以下步骤按照Promega CellTiter-Glo发光法细胞活性检测试剂盒(Promega-G7573)的说明书来进行。
(1).将CellTiter-Glo缓冲液融化并放置至室温。
(2).将CellTiter-Glo底物放置至室温。
(3).在一瓶CellTiter-Glo底物中加入CellTiter-Glo缓冲液以溶解底物,从而配制CellTiter-Glo工作液。
(4).缓慢涡旋震荡使充分溶解。
(5).取出细胞培养板放置10分钟使其平衡至室温。
(6).在每孔中加入50μl的CellTiter-Glo工作液。
(7).将培养板在轨道摇床上振摇2分钟以诱导细胞裂解。
(8).培养板在室温放置10分钟以稳定发光信号。
(9).在MD SpectraMax Paradigm读板器上检测发光信号。
数据分析
SpectraMax Paradigm读数得出对应的每孔荧光值RLU。细胞活力(Cellviability)数据采用下列公式来处理:
Cell viability(%)=(RLUDrug-RLUMin)/(RLUMax-RLUMin)*100%。在EXCEL中计算不同浓度化合物对应的细胞活力,然后用GraphPad Prism软件作细胞活力曲线图并计算相关参数,参数包括细胞最大和最小活力,IC50值。
实验结果如下表6示:
表6本申请化合物对同批次6株BaF3细胞系抑制活性的IC50值

阳性对照1为专利WO2019210835实施例5化合物,化学结构如下:
阳性对照2为专利WO2019210835实施例6化合物,化学结构如下:
从具体实施例化合物生物活性数据来看,本申请化合物对6株BaF3细胞系具有强的生长抑制作用。实施例2化合物对6株BaF3细胞系的抑制活性与对应的阳性化合物无明显差别,但本申请化合物实施例3对6株BaF3细胞系的抑制活性明显高于阳性对照2。
Claims (62)
1.一种式(I)所示的化合物、其互变异构体或其可药用的盐,

2.根据权利要求1所述的化合物、其互变异构体或其可药用的盐,其中所述化合物以式(Ib)所示的化合物、其互变异构体或其可药用的盐的形式存在,
3.一种药物组合物,其包含权利要求1或2所述的化合物、其互变异构体、或其可药用的盐,以及药物可接受的稀释剂或载体。
4.权利要求1或2所述的化合物、其互变异构体或其可药用的盐或者权利要求3所述的药物组合物在制备用于治疗疾病或病症的药物中的用途,所述疾病或病症选自疼痛、癌症、炎症和神经退行性疾病。
5.根据权利要求4所述的用途,其中所述疾病或病症为癌症。
6.根据权利要求5所述的用途,其中所述癌症选自成神经细胞瘤、卵巢癌、结肠直肠癌、黑素瘤、头和颈部的癌症、胃癌、肺癌、乳腺癌、成胶质细胞瘤、成神经管细胞瘤、分泌性乳腺癌、唾液腺癌、甲状腺乳头状癌、成人髓细胞白血病、胰腺癌、前列腺癌、阑尾癌、胆管癌、胃肠道间质瘤和婴儿纤维肉瘤。
7.式Ib-a或Ib-b所示化合物或其盐,

其中R1为C1~C3烷基。
8.根据权利要求7所述的化合物或其盐,其中R1为甲基或者乙基。
9.式Ib-c或Ib-d所示化合物或其盐,

其中R1为C1~C3烷基,X为卤素或 其中R选自取代或非取代的C1~4烷基或苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个取代基取代。
10.根据权利要求9所述的化合物或其盐,其中所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的1~5个取代基取代。
11.根据权利要求9所述的化合物或其盐,其中R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
12.根据权利要求7-11任一项所述的化合物或其盐,其中所述化合物选自:

13.一种制备式Ib-a所示化合物的方法,包括:使化合物A和化合物B发生进行亲核取代反应获得式Ib-a所示化合物:

其中R1为C1~C3烷基。
14.根据权利要求13所述的方法,其中R1为甲基或者乙基。
15.根据权利要求13或14所述的方法,其中所述亲核取代反应在碱的存在下进行。
16.根据权利要求15所述的方法,其中所述碱为选自:TEA、DIPEA、DMAP的一种或几种。
17.根据权利要求15所述的方法,其中所述亲核取代反应在溶剂中进行,所述溶剂为乙腈。
18.根据权利要求13所述的方法,其中所述亲核取代反应在大于30℃的温度条件下进行。
19.根据权利要求18所述的方法,其中所述亲核取代反应在50~60℃的温度条件下进行。
20.根据权利要求19所述的方法,其中所述亲核取代反应在60℃的温度条件下进行。
21.一种制备式Ib-b所示化合物的方法,包括:将式Ib-a所示化合物水解得到式Ib-b所示化合物,

其中R1为C1~C3烷基。
22.根据权利要求21所述的方法,其中R1为甲基或者乙基。
23.根据权利要求21或22所述的方法,其中所述水解反应在碱的存在下进行。
24.根据权利要求23所述的方法,其中所述碱为NaOH。
25.根据权利要求23所述的方法,其中所述水解反应在溶剂中进行,所述溶剂为EtOH/H2O混合液,其中V(EtOH)/V(H2O)=1/3。
26.一种制备化合物Ib-c或其盐的方法,包括:使式Ib-b所示化合物与化合物C进行酸胺缩合反应,所述化合物C为 或其与酸形成的盐,

其中R1为C1~C3烷基,X为卤素或 其中R选自取代或非取代的C1~4烷基或苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个取代基取代。
27.根据权利要求26所述的方法,其中所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的1~5个取代基取代。
28.根据权利要求26所述的方法,其中R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
29.根据权利要求26-28任一项所述的方法,其中式Ib-b所示化合物与化合物C的摩尔质量比为1:(1~2)。
30.根据权利要求29所述的方法,其中式Ib-b所示化合物与化合物C的摩尔质量比为1:(1~1.5)。
31.根据权利要求30所述的方法,其中式Ib-b所示化合物与化合物C的摩尔质量比为1:1.1。
32.根据权利要求26-28任一项所述的方法,其中所述酸胺缩合反应在碱和缩合剂的存在下进行。
33.根据权利要求32所述的方法,其中所述碱为选自DIPEA、DMAP、TEA、N-甲基吗啉、吡啶中的一种或几种。
34.根据权利要求32所述的方法,其中所述缩合剂为选自CDI、HBTU、BOP、PyBOP、DCC、HOBT、EDCI、HATU中的一种或几种。
35.根据权利要求32所述的方法,其中式Ib-b所示化合物与碱的摩尔质量比为1:(2~5)。
36.根据权利要求35所述的方法,其中式Ib-b所示化合物与碱的摩尔质量比为1:(2~3)。
37.根据权利要求32所述的方法,其中式Ib-b所示化合物与缩合剂的摩尔质量比为1:(1~3)。
38.根据权利要求37所述的方法,其中式Ib-b所示化合物与缩合剂的摩尔质量比为1:(1~2)。
39.根据权利要求26-28任一项所述的方法,其中所述酸胺缩合反应在溶剂中进行,所述的溶剂为选自DCM、DMF、甲苯、THF、乙腈中的一种或几种。
40.一种制备式Ib-d所示化合物的方法,其特征在于具有以下路线:

其中R1为C1~C3烷基,X为卤素或 其中R为取代或非取代的C1~4烷基或苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个取代基取代。
41.根据权利要求40所述的方法,其中所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的1~5个取代基取代。
42.根据权利要求40所述的方法,其中R1为甲基或者乙基,X为卤素或 其中R为甲基或者对甲苯基。
43.根据权利要求40-42任一项所述的方法,包括:
将式Ib-c所示化合物、溶剂、HCl的二氧六环溶液或HCl的乙酸乙酯溶液混合后反应。
44.根据权利要求43所述的方法,其中所述HCl的二氧六环溶液或HCl的乙酸乙酯溶液浓度为3~5mol/L。
45.根据权利要求44所述的方法,其中所述HCl的二氧六环溶液或HCl的乙酸乙酯溶液浓度为4mol/L。
46.根据权利要求43所述的方法,其中溶剂与HCl的二氧六环溶液体积比为1:(0.8~1.2)。
47.根据权利要求46所述的方法,其中溶剂与HCl的二氧六环溶液体积比为1:1。
48.根据权利要求43所述的方法,其中反应温度为50~55℃。
49.根据权利要求43所述的方法,其中所述溶剂为乙腈。
50.一种制备式(Ib)所示化合物的方法,其特征在于具有以下路线:

其中式Ib-d所示化合物发生闭环反应,
X为卤素或 其中R为取代或非取代的C1~4烷基、苯环,所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的一个或多个取代基取代。
51.根据权利要求50所述的方法,其中所述取代的C1~4烷基或苯环被选自C1~4烷基、硝基、卤素和甲氧基中的1~5个取代基取代。
52.根据权利要求50所述的方法,其中X为卤素或 其中R为甲基或者对甲苯基。
53.根据权利要求50-52任一项所述的方法,其中所述闭环反应在碱的存在下进行。
54.根据权利要求53所述的方法,其中所述碱为有机碱和/或无机碱。
55.根据权利要求54所述的方法,其中所述有机碱为选自DBU、叔丁醇钠、叔丁醇钾、甲醇钠、乙醇钠中的一种或多种,所述无机碱为选自碳酸钾、碳酸钠、碳酸氢钠或碳酸铯中的一种或多种。
56.根据权利要求50-52任一项所述的方法,其中所述闭环反应的反应温度为20~50℃。
57.根据权利要求56所述的方法,其中所述闭环反应的反应温度为30℃。
58.根据权利要求53所述的方法,其中所述闭环反应在溶剂中进行,所述溶剂为选自DMF、DCM、THF、乙腈、甲苯中的一种或几种。
59.根据权利要求58所述的方法,包括:将式Ib-d所示化合物、溶剂混合后,将碱分批次加入反应体系中反应。
60.根据权利要求59所述的方法,其中所述碱为无机碱,所述无机碱在温度为5~10℃的条件下加入到反应体系中。
61.根据权利要求60所述的方法,其中所述无机碱为碳酸钾,碳酸钾加入完全后,将反应体系升温至30~35℃反应;或者所述无机碱为碳酸氢钠,碳酸氢钠加入完全后,将反应体系升温至30~35℃反应。
62.根据权利要求50所述的方法,该方法还包括制备式Ib-d所示化合物的步骤,其中所述式Ib-d所示化合物通过权利要求40~49任一项所述的方法制备。
Applications Claiming Priority (6)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN201911285488 | 2019-12-13 | ||
| CN2019112854886 | 2019-12-13 | ||
| CN202010040378X | 2020-01-15 | ||
| CN202010040378 | 2020-01-15 | ||
| CN2020112008809 | 2020-11-02 | ||
| CN202011200880 | 2020-11-02 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| CN112979679A CN112979679A (zh) | 2021-06-18 |
| CN112979679B true CN112979679B (zh) | 2021-10-29 |
Family
ID=76329603
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN202011453107.3A Active CN112979679B (zh) | 2019-12-13 | 2020-12-11 | 具有大环结构的含氟并杂环衍生物及其用途 |
Country Status (8)
| Country | Link |
|---|---|
| US (1) | US12428433B2 (zh) |
| EP (1) | EP4074715A4 (zh) |
| JP (1) | JP2023504866A (zh) |
| KR (1) | KR20220113771A (zh) |
| CN (1) | CN112979679B (zh) |
| AU (1) | AU2020402942B2 (zh) |
| TW (1) | TWI760005B (zh) |
| WO (1) | WO2021115401A1 (zh) |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN112979654B (zh) * | 2019-12-16 | 2024-03-19 | 赛诺哈勃药业(成都)有限公司 | 杂芳基稠环化合物、其制备方法及应用 |
| CN114073704B (zh) * | 2020-08-14 | 2023-08-11 | 赛诺哈勃药业(成都)有限公司 | 具有大环结构的含氟并杂环衍生物的应用 |
| WO2022218276A1 (zh) * | 2021-04-12 | 2022-10-20 | 成都倍特药业股份有限公司 | 含氟大环结构化合物的固体形态、制备方法和应用 |
| CN113533574B (zh) * | 2021-07-20 | 2023-06-16 | 成都倍特药业股份有限公司 | 一种用于药物合成的组合物及其中对甲苯磺酰氯的检测方法 |
| CN115813930A (zh) * | 2021-08-17 | 2023-03-21 | 赛诺哈勃药业(成都)有限公司 | 大环化合物与mek抑制剂联用在用于治疗疾病药物中的用途 |
| CN113754657B (zh) * | 2021-09-22 | 2023-01-17 | 广州白云山医药集团股份有限公司白云山制药总厂 | 大环类化合物的晶型及其制备方法和应用 |
| KR20250056969A (ko) * | 2022-09-07 | 2025-04-28 | 수저우 랑루이 바이오파마슈티컬 씨오 엘티디 | 마크로시클릭 이미다조[1,2-b]피리다진 유도체 및 이의 제조 방법과 용도 |
Family Cites Families (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AR069198A1 (es) * | 2007-11-07 | 2010-01-06 | Schering Corp | Derivados de ribosil pirimidinas moduladores de quinasas de control chk1,y composiciones farmaceuticas que los comprenden utiles en el tratamiento del cancer. |
| AR077468A1 (es) * | 2009-07-09 | 2011-08-31 | Array Biopharma Inc | Compuestos de pirazolo (1,5 -a) pirimidina sustituidos como inhibidores de trk- quinasa |
| KR102015402B1 (ko) * | 2010-05-20 | 2019-08-28 | 어레이 바이오파마 인크. | Trk 키나제 저해제로서의 매크로시클릭 화합물 |
| MX2017017097A (es) * | 2015-07-02 | 2018-05-23 | Tp Therapeutics Inc | Macrociclos diarílicos quirales como moduladores de proteínas quinasas. |
| MX2018006195A (es) * | 2015-11-19 | 2018-09-05 | Blueprint Medicines Corp | Compuestos y composiciones utiles para el tratamiento de trastornos relacionados con ntrk. |
| US20210087206A1 (en) * | 2017-12-19 | 2021-03-25 | Turning Point Therapeutics, Inc. | Macrocyclic kinase inhibitors and their use |
| CN111918868B (zh) * | 2018-05-04 | 2022-12-30 | 正大天晴药业集团股份有限公司 | 作为蛋白激酶调节剂的二芳基大环化合物 |
-
2020
- 2020-12-11 JP JP2022534276A patent/JP2023504866A/ja active Pending
- 2020-12-11 AU AU2020402942A patent/AU2020402942B2/en not_active Expired - Fee Related
- 2020-12-11 US US17/781,167 patent/US12428433B2/en active Active
- 2020-12-11 WO PCT/CN2020/135526 patent/WO2021115401A1/zh not_active Ceased
- 2020-12-11 CN CN202011453107.3A patent/CN112979679B/zh active Active
- 2020-12-11 KR KR1020227023644A patent/KR20220113771A/ko not_active Ceased
- 2020-12-11 TW TW109143815A patent/TWI760005B/zh active
- 2020-12-11 EP EP20899905.2A patent/EP4074715A4/en not_active Withdrawn
Also Published As
| Publication number | Publication date |
|---|---|
| TWI760005B (zh) | 2022-04-01 |
| CN112979679A (zh) | 2021-06-18 |
| US12428433B2 (en) | 2025-09-30 |
| TW202130646A (zh) | 2021-08-16 |
| JP2023504866A (ja) | 2023-02-07 |
| WO2021115401A1 (zh) | 2021-06-17 |
| AU2020402942A1 (en) | 2022-06-30 |
| AU2020402942B2 (en) | 2023-05-11 |
| US20230044722A1 (en) | 2023-02-09 |
| EP4074715A4 (en) | 2023-12-20 |
| KR20220113771A (ko) | 2022-08-16 |
| EP4074715A1 (en) | 2022-10-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CN112979679A (zh) | 具有大环结构的含氟并杂环衍生物及其用途 | |
| TWI753918B (zh) | 作為jak抑制劑的吡咯並嘧啶化合物的結晶 | |
| JP5926727B2 (ja) | 置換イミダゾ[1,2−b]ピリダジン | |
| CN107922417B (zh) | 蝶啶酮衍生物作为egfr抑制剂的应用 | |
| KR102359993B1 (ko) | 피리미도[5,4-b]인돌리진 또는 피리미도[5,4-b]피롤리진 화합물, 그의 제조방법 및 용도 | |
| TWI721104B (zh) | 6‐芳基或6‐雜芳基‐4‐嗎啉‐4‐芳基‐吡啶‐2‐酮化合物 | |
| CN117355532A (zh) | 三并环类usp1抑制剂及其用途 | |
| WO2018121228A1 (zh) | 一种具有axl抑制活性的化合物及其制备和应用 | |
| US20240150343A1 (en) | Compound having brd4 inhibitory activity, preparation method therefor and use thereof | |
| CN112110938B (zh) | 一种作为蛋白质激酶抑制剂的化合物及其制备方法和用途 | |
| WO2019079649A1 (en) | SUBSTITUTED PYRROLOPYRIDINES AS INHIBITORS OF ACTIVIN RECEPTOR-RELATED KINASE | |
| CN108721298A (zh) | 作为布鲁顿酪氨酸激酶抑制剂的嘧啶并杂环化合物及其应用 | |
| CN112574211B (zh) | 杂环类激酶抑制剂 | |
| CN106432250B (zh) | 具有抗癌活性的吲哚[2,3-a]吡咯[3,4-c]咔唑-5,7-二酮-6-缩氨基硫脲类化合物及其制备方法和应用 | |
| CN114073704A (zh) | 具有大环结构的含氟并杂环衍生物的应用 | |
| EP2953461B1 (en) | Tetracyclic heterocycle compounds and methods of use thereof for the treatment of hepatitis c | |
| CN116063326B (zh) | 作为蛋白激酶调节剂的含氨基大环化合物 | |
| CN114369097B (zh) | 杂芳环类AhR抑制剂 | |
| CN109863147B (zh) | 具有erk激酶抑制活性的化合物及其用途 | |
| CN112209933B (zh) | 含有4-氮杂螺庚烷的btk抑制剂 | |
| CN121241057A (zh) | 具有clk和dyrk抑制活性的化合物、其制备方法及用途 | |
| CN119371440A (zh) | 一种含丙烯酮类生物抑制剂的盐和盐晶型、及其制备方法和应用 | |
| WO2025241971A1 (zh) | 作为cd73抑制剂衍生物及其应用 | |
| WO2025021218A1 (zh) | 一种含丙烯酮类生物抑制剂的晶型及其制备方法和应用 | |
| CN104211687B (zh) | 杂环取代的吲哚并萘酮衍生物、其制备方法、药物组合物及其用途 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PB01 | Publication | ||
| PB01 | Publication | ||
| SE01 | Entry into force of request for substantive examination | ||
| SE01 | Entry into force of request for substantive examination | ||
| GR01 | Patent grant | ||
| GR01 | Patent grant | ||
| TR01 | Transfer of patent right |
Effective date of registration: 20211231 Address after: No. 15 high tech Zone Gaopeng road in Chengdu city of Sichuan Province in 610041 Patentee after: Sano Hubble Pharmaceutical (Chengdu) Co.,Ltd. Address before: No.3-1, Jiuxing Avenue, high tech Zone, Chengdu, Sichuan 610041 Patentee before: Chengdu Beite Pharmaceutical Co.,Ltd. |
|
| TR01 | Transfer of patent right |