JP2010041997A - 外来タンパク質の分泌方法 - Google Patents
外来タンパク質の分泌方法 Download PDFInfo
- Publication number
- JP2010041997A JP2010041997A JP2009167773A JP2009167773A JP2010041997A JP 2010041997 A JP2010041997 A JP 2010041997A JP 2009167773 A JP2009167773 A JP 2009167773A JP 2009167773 A JP2009167773 A JP 2009167773A JP 2010041997 A JP2010041997 A JP 2010041997A
- Authority
- JP
- Japan
- Prior art keywords
- amino acid
- protein
- seq
- signal sequence
- glycinin
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Images





Classifications
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N15/00—Mutation or genetic engineering; DNA or RNA concerning genetic engineering, vectors, e.g. plasmids, or their isolation, preparation or purification; Use of hosts therefor
- C12N15/09—Recombinant DNA-technology
- C12N15/63—Introduction of foreign genetic material using vectors; Vectors; Use of hosts therefor; Regulation of expression
- C12N15/79—Vectors or expression systems specially adapted for eukaryotic hosts
- C12N15/82—Vectors or expression systems specially adapted for eukaryotic hosts for plant cells, e.g. plant artificial chromosomes (PACs)
- C12N15/8216—Methods for controlling, regulating or enhancing expression of transgenes in plant cells
- C12N15/8221—Transit peptides
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N15/00—Mutation or genetic engineering; DNA or RNA concerning genetic engineering, vectors, e.g. plasmids, or their isolation, preparation or purification; Use of hosts therefor
- C12N15/09—Recombinant DNA-technology
- C12N15/63—Introduction of foreign genetic material using vectors; Vectors; Use of hosts therefor; Regulation of expression
- C12N15/79—Vectors or expression systems specially adapted for eukaryotic hosts
- C12N15/82—Vectors or expression systems specially adapted for eukaryotic hosts for plant cells, e.g. plant artificial chromosomes (PACs)
- C12N15/8201—Methods for introducing genetic material into plant cells, e.g. DNA, RNA, stable or transient incorporation, tissue culture methods adapted for transformation
Landscapes
- Health & Medical Sciences (AREA)
- Genetics & Genomics (AREA)
- Life Sciences & Earth Sciences (AREA)
- Engineering & Computer Science (AREA)
- Biomedical Technology (AREA)
- Biotechnology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- General Engineering & Computer Science (AREA)
- Zoology (AREA)
- Wood Science & Technology (AREA)
- Cell Biology (AREA)
- Microbiology (AREA)
- Plant Pathology (AREA)
- Molecular Biology (AREA)
- Biophysics (AREA)
- Biochemistry (AREA)
- General Health & Medical Sciences (AREA)
- Physics & Mathematics (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
- Micro-Organisms Or Cultivation Processes Thereof (AREA)
- Peptides Or Proteins (AREA)
- Breeding Of Plants And Reproduction By Means Of Culturing (AREA)
Abstract
本発明は、植物を用いた外来タンパク質の製造において、当該外来タンパク質を植物細胞外に分泌させる方法を提供する。
【解決手段】
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAを、
植物のゲノムに導入することを特徴とする、
前記外来タンパク質の前記植物細胞外への分泌方法。
【選択図】なし
Description
細胞外アポプラストに外来タンパク質を分泌させるための方法としては、外来タンパク質をそのアミノ末端に小胞体輸送シグナル配列が連結された融合タンパク質として発現させる方法が挙げられる。小胞体輸送シグナル配列は、連結されたタンパク質を小胞体内腔へ透過させる機能を有しており、小胞体輸送シグナル配列と外来タンパク質とは、小胞体膜中でシグナルペプチダーゼによって切り離され、外来タンパク質が小胞体内腔に放出される。外来タンパク質は小胞体内腔でフォールディングされた後、細胞内輸送系によって細胞外アポプラストへと分泌される。
グリシニンはダイズ種子貯蔵タンパク質であり、小胞体輸送シグナル配列を有するプログリシニン前駆体として翻訳された後、小胞体膜中でグリシニン小胞体輸送シグナル配列が切除されてプログリシニンとなる。プログリシニンは小胞体中で三量体を形成してタンパク質貯蔵型液胞へと輸送され、プロセシングを受けて成熟型グリシニンとなり六量体を形成する。例えば、Maruyamaら(非特許文献1)は、ダイズ未熟種子で緑色蛍光タンパク質(以後、GFPと表記することがある)を一過的に発現させる実験において、グリシニン小胞体輸送シグナル配列にプログリシニンアミノ末端由来の9アミノ酸を付加してGFPと連結し発現させた場合にのみ、GFPは細胞外アポプラストに分泌されたと報告している。Kawagoeら(非特許文献2)は、組換えイネ未熟種子でGFPを発現させる実験において、グリシニン小胞体輸送シグナル配列にプログリシニンアミノ末端由来の2アミノ酸及び更にいくつかのアミノ酸を付加してGFPと連結し発現させた場合に、GFPは細胞外アポプラストに分泌されなかったと報告している。
有用タンパク質生産において、例えば、目的とする外来タンパク質の酵素活性や生理作用等の本来の有用な性質を保持させるためには、生産される外来タンパク質は、付加的な異種配列を有さないか、付加的な異種配列を有してもそれは短いことが好ましい。
[項1]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAを、
植物細胞のゲノムに導入し発現させることを特徴とする、
外来タンパク質の植物細胞外への分泌生産方法。
[項2]
DNAが、グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列とを含有するアミノ酸配列をコードするDNAである前記項1に記載の方法。
[項3]
1つのアミノ酸が、セリン、アラニンまたはメチオニンである前記項2に記載の方法。
[項4]
グリシニン小胞体輸送シグナル配列が配列番号1で示されるアミノ酸配列である前記項1〜3のいずれかに記載の方法。
[項5]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAを宿主植物細胞のゲノムに導入することを特徴とする、外来タンパク質を細胞外へ分泌する組換え植物細胞の製造方法。
[項6]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つもしくは2つのアミノ酸を介して連結された外来タンパク質と
を含有するアミノ酸配列をコードするDNA
を含有する植物発現プラスミド。
[項7]
DNAが、グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列とを含有するアミノ酸配列をコードするDNAである前記項6に記載のプラスミド。
[項8]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNA。
[項9]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAが
ゲノムに導入された植物細胞。
[項10]
グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAが
ゲノムに導入された植物またはその種子。
本発明において分泌とは、外来タンパク質を細胞外アポプラストに輸送することである。
一般に、細胞外アポプラストは、タンパク質は少なく、主に水とイオンで構成されているので、細胞外アポプラストには、高濃度の外来タンパク質を蓄積することができる。
「グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列」
を、「本発明で用いられるアミノ酸配列」と称する場合がある。
また、当該「本発明で用いられるアミノ酸配列」をコードするDNAを、「本発明で用いられるDNA」と称する場合がある。
当該「本発明で用いられるDNA」は、一本鎖であっても二本鎖であってもよい。
「本発明で用いられるアミノ酸配列」は、下記の(1)または(2)で示される構造を含有する。
なお、本明細書中、アミノ酸配列は、N−末端からC−末端の方向に記載される。
(2)グリシニン小胞体輸送シグナル配列−1つもしくは2つのアミノ酸−外来タンパク質のアミノ酸配列
G2:MAKLVLSLCFLLFSGCFA(配列番号2)
G3:MAKLVLSLCFLLFSGCCFA(配列番号3)
G4:MGKPFTLSLSSLCLLLLSSACFA(配列番号4)
G5:MGKPFFTLSLSSLCLLLLSSACFA(配列番号5)
本発明において外来タンパク質は、好ましくは成熟型タンパク質である。また、本発明において外来タンパク質は、好ましくは植物細胞内での発現に適したタンパク質である。本発明は、例えば、大腸菌等の原核生物細胞内で発現させた場合には正しく折りたたまれず、植物細胞内で発現させると機能可能な形に折りたたまれるタンパク質の生産に適する。「外来タンパク質」として、産業上有用なタンパク質を挙げることもでき、具体的には、産業用酵素、ワクチン、生理活性物質、および抗体などが挙げられる。さらに具体的には、産業用酵素としてリパーゼ(例えば、Longhi et al、1992、Biochimica et Biophysica Acta(1992)Vol.1131(2)、pp227−232参照)、アミラーゼ、ぺクチナーゼ、β−グルカナーゼ、フィターゼ、ラクターゼなど;ワクチンとしてニワトリニューキャッスル病ワクチン、ブタ浮腫病ワクチン、ブタ原虫病ワクチン、B型肝炎ウイルスワクチンなど;生理活性物質として造血因子、ホルモン、インターフェロン類など;抗体として免疫グロブリンなどが挙げられる。
本発明において外来タンパク質は、好ましくは、細胞外への分泌効率を低下させる配列を有さない。その例として、具体的には、そのC−末端に小胞体保留シグナル、日本特許公開2003−334080のクレームの各配列などが挙げられる。
本発明において外来タンパク質は、好ましくは、ダイズグリシニンタンパク質以外のタンパク質である。
当該導入方法としては、慣用の遺伝子工学方法を用いればよい。例えば、本発明で用いられるDNAを含有する植物発現プラスミドを、宿主植物に適した遺伝子細胞工学的手法を用いて導入すればよい。このような手法としては、例えば、アグロバクテリウム法、パーティクルガン法、エレクトロポレーション法、およびリン酸カルシウム法等がある。
当該プロモーターとしては、植物で機能可能なプロモーターであれば、特に限定されず、例えば、カリフラワーモザイクウイルス35Sプロモーター(国際公開84/02913)、ユビキチンプロモーター(国際公開01/094394)、アクチンプロモーター(国際公開00/070067)等の恒常的プロモーター、ダイズ種子グリシニンプロモーター(日本特許第3711564号)、ニンジンCR16G1プロモーター(日本特許公開平10−052273)、インゲンマメファゼオリンプロモーター(国際公開91/013993)などの組織特異的プロモーター、副腎皮質ホルモン応答性プロモーター(Aoyama T & Chua NH、1997、Plant J.11、605−612; 米国特許第6063985号)、エタノール応答性プロモーター(Caddick MX et al、1998、Nature Biotech. 16、177−180; 国際公開93/21334)等の化学物質誘導系プロモーターなどが挙げられる。
前記ターミネーターとしては、植物で機能可能なターミネーターであれば、特に限定されず、例えば、NOSターミネーター(国際公開84/02913)、ダイズ種子グリシニンターミネーター(日本特許公開06−189777)、ニンジンCR16ターミネーター(日本特許公開2000−166577)等が挙げられる。
また、前記植物発現プラスミドは、栄養選択性マーカーまたは薬剤耐性マーカー等の選択マーカーを含有してもよい。
本発明で用いられるDNAがゲノムに導入された細胞は、形質導入した薬剤(例、カナマイシン)耐性等によって選択および純化することができる。
本発明で用いられるDNAがそれぞれゲノムに導入された細胞、植物、および種子もまた、本発明の範囲内である。
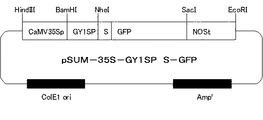
オワンクラゲ由来緑色蛍光タンパク質(以下、GFPと記すことがある。)を植物で発現させるために、グリシニン小胞体輸送シグナル配列(以下、GY1SPと記すことがある。)をコードするDNAと改変緑色蛍光タンパク質をコードするDNAとをコドンのフレームが変わることなく(すなわち、イン・フレームで)連結された発現プラスミドを構築した。
まず、配列番号6で示される塩基配列を有する緑色蛍光タンパク質遺伝子を全合成した。これを鋳型に、配列番号7及び8で示される塩基配列からなるオリゴヌクレオチドをプライマーとしてPCRを行い、GFPをコードし、両末端に制限酵素NheI及びSacIの認識配列をそれぞれ有するDNA断片を増幅した。PCRはDNAポリメラーゼKOD −Plus−(東洋紡社製)を用いて、94℃で2分間の保温を行った後、94℃で30秒間、次いで50℃で30秒間、さらに68℃で60秒間の保温を1サイクルとしてこれを30回繰り返し、最後に68℃で3分間の保温を行った。DNA断片精製キットMagExtractor −PCR & Gel Clean up−(東洋紡社製)を用いて増幅した断片を反応液から回収精製し、遺伝子クローニングキットTaKaRa BKL Kit(タカラバイオ社製)を用いてキット付属のプラスミドpUC118の制限酵素SmaI切断部位にライゲーションした。これを大腸菌DH5α株のコンピテントセル(東洋紡社製)に導入してアンピシリン耐性株を選抜し、選抜耐性株のプラスミドの塩基配列を塩基配列解析用反応キットBigDye Terminataor v3.1 Cycle Sequencing Kit(アプライドバイオシステムズ社製)及び塩基配列解析装置ABI Prism 3100 Genetic Analyzer(アプライドバイオシステムズ社製)を用いて解析した。正しい塩基配列を有するプラスミドを選抜し、このプラスミドを制限酵素NheI及びSacIで消化してN−末端側にセリン残基を有するペプチドをコードする0.7kbpのDNA断片を得た。
配列番号7:5'-gctagcgtgagcaagggcgaggagctgttcacc-3'
配列番号8:5'-gagctcttacttgtacagctcgtccatgccgtg-3'
配列番号10:5'-ctagcgaagcagcagccactgaaaagcagaaaacaaagggaaaaaactagcttggccatg-3'
配列番号11:5'-GGATCCATGGCCAAGCTAGTTTTTTCCCTTTGTTTTCTGCTTTTCAGTGGCTGCTGCTTCGCTAGCGTGAGCAAGGGCGAGGAGCTGTTCACCGGGGTGGTGCCCATCCTGGTCGAGCTGGACGGCGACGTGAACGGCCACAAGTTCAGCGTGTCCGGCGAGGGCGAGGGCGATGCCACCTACGGCAAGCTGACCCTGAAGTTCATCTGCACCACCGGCAAGCTGCCCGTGCCCTGGCCCACCCTCGTGACCACCTTCACCTACGGCGTGCAGTGCTTCAGCCGCTACCCCGACCACATGAAGCAGCACGACTTCTTCAAGTCCGCCATGCCCGAAGGCTACGTCCAGGAGCGCACCATCTTCTTCAAGGACGACGGCAACTACAAGACCCGCGCCGAGGTGAAGTTCGAGGGCGACACCCTGGTGAACCGCATCGAGCTGAAGGGCATCGACTTCAAGGAGGACGGCAACATCCTGGGGCACAAGCTGGAGTACAACTACAACAGCCACAACGTCTATATCATGGCCGACAAGCAGAAGAACGGCATCAAGGTGAACTTCAAGATCCGCCACAACATCGAGGACGGCAGCGTGCAGCTCGCCGACCACTACCAGCAGAACACCCCCATCGGCGACGGCCCCGTGCTGCTGCCCGACAACCACTACCTGAGCACCCAGTCCGCCCTGAGCAAAGACCCCAACGAGAAGCGCGATCACATGGTCCTGCTGGAGTTCGTGACCGCCGCCGGGATCACTCACGGCATGGACGAGCTGTACAAGTAAGAGCTC-3'
pSUM−35S−GY1SP S−GFPを鋳型に、配列番号12で示される塩基配列からなるオリゴヌクレオチドをフォワードプライマーとし、及び配列番号13、配列番号14、または配列番号15で示される塩基配列からなるオリゴヌクレオチドを改変リバースプライマーとして1回目のPCRを行った。次に、それぞれの反応液の一部を鋳型に、配列番号12で示される塩基配列からなるオリゴヌクレオチドをフォワードプライマーとし、及び配列番号16で示される塩基配列からなるオリゴヌクレオチドをリバースプライマーとして2回目のPCRを行い、GY1SPとGFPとの連結部位のアミノ酸を変えた融合タンパク質をコードし、末端に制限酵素BamHI及びSacIの認識配列を有するDNA断片を増幅した。
1回目のPCRはPrimeSTAR HS DNA Polymerase(タカラバイオ社製)を用いて、98℃で10秒間、次いで55℃で5秒間、さらに72℃で30秒間の保温を1サイクルとしてこれを30回繰り返した。2回目のPCRは、72℃での保温を60秒間とした以外は、1回目のPCRと同様の条件とした。
増幅したDNA断片をそれぞれ回収精製して制限酵素BamHI及びSacIで消化し、pSUM−35S−GY1SP S−GFPの制限酵素BamHI及びSacI切断部位に置換挿入することにより、以下のプラスミドを得た。
即ち、改変リバースプライマーとして配列番号13で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとが付加的なアミノ酸残基を介さずに直接連結された融合タンパク質を発現するプラスミドpSUM−35S−GY1SP−GFP(図2)を得た。
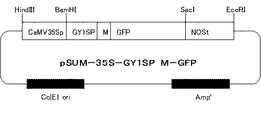
また、改変リバースプライマーとして配列番号14で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがメチオニン残基を介して連結された融合タンパク質を発現するプラスミドpSUM−35S−GY1SP M−GFP(図3)を得た。
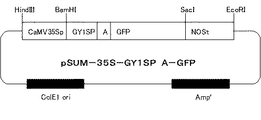
さらに、改変リバースプライマーとして配列番号15で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがアラニン残基を介して連結された融合タンパク質を発現するプラスミドpSUM−35S−GY1SP A−GFP(図4)を得た。
配列番号13:5'-cttgctcacagcgaagcagcagcc-3'
配列番号14:5'-cttgctcaccatagcgaagcagcagcc-3'
配列番号15:5'-cttgctcacagcagcgaagcagca-3'
配列番号16:5'-gttcgagagctcttacttgtacagctcgtccat-3'
改変リバースプライマー配列番号18で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがロイシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号19で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがイソロイシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号20で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがバリン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号21で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがプロリン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号22で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがトレオニン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号23で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがヒスチジン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号24で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがグルタミン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号25で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがグルタミン酸残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号26で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがアスパラギン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号27で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがアスパラギン酸残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号28で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがリシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号29で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがシステイン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号30で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがアルギニン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号31で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがチロシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマーとして配列番号32で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがトリプトファン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマーとして配列番号33で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがフェニルアラニン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号34で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがセリン残基−グリシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号35で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがセリン残基−アラニン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
改変リバースプライマー配列番号36で示される塩基配列からなるオリゴヌクレオチドを用いることにより、GY1SPとGFPとがアラニン残基−グリシン残基を介して連結された融合タンパク質を発現するプラスミドを得る。
配列番号18:5'-cttgctcacaagagcgaagcagcagcc-3'
配列番号19:5'-cttgctcacgatagcgaagcagcagcc-3'
配列番号20:5'-cttgctcacaacagcgaagcagcagcc-3'
配列番号21:5'-cttgctcacgggagcgaagcagca-3'
配列番号22:5'-cttgctcacagtagcgaagcagcagcc-3'
配列番号23:5'-cttgctcacgtgagcgaagcagca-3'
配列番号24:5'-cttgctcacttgagcgaagcagcagcc-3'
配列番号25:5'-cttgctcacttcagcgaagcagcagcc-3'
配列番号26:5'-cttgctcacgttagcgaagcagcagcc-3'
配列番号27:5'-cttgctcacatcagcgaagcagcagcc-3'
配列番号28:5'-cttgctcaccttagcgaagcagcagcc-3'
配列番号29:5'-cttgctcacgcaagcgaagcagca-3'
配列番号30:5'-cttgctcactctagcgaagcagcagcc-3'
配列番号31:5'-cttgctcacgtaagcgaagcagcagcc-3'
配列番号32:5'-cttgctcacccaagcgaagcagca-3'
配列番号33:5'-cttgctcacgaaagcgaagcagcagcc-3'
配列番号34:5'-cttgctcacgccgctagcgaagca-3'
配列番号35:5'-cttgctcacagcgctagcgaagcagca-3'
配列番号36:5'-cttgctcacgccagcagcgaagca-3'
前記(1)及び(2)のプラスミドを、それぞれ、制限酵素HindIII及びEcoRIで消化し、1.9kbpのDNA断片を得る。これらのDNA断片を、制限酵素HindIII及びEcoRIで消化したバイナリーベクタープラスミドpBI121(GenBank Accesion Number AF485783)にそれぞれライゲーションすることにより、GY1SPとGFPとが直接または1つもしくは2つのアミノ酸を介して連結された融合タンパク質を発現するバイナリーベクタープラスミドを得る。
(1)タバコ培養細胞へのGFP発現ベクターの導入及び組換え培養細胞の選抜
実施例1で作製した発現プラスミドを遺伝子導入装置PDS−1000/Heシステム(Bio−Rad社製)を用いてタバコBY−2懸濁培養細胞に導入した。遺伝子導入用培養細胞の調製は飯田ら(実験講座 遺伝子導入実験法1 −パーティクルガン法−、植物細胞工学、1992年、Vol.4、No.1、pp.43−48)の方法に従った。
遺伝子導入操作の3〜5日後に、培養細胞を30mg/Lのカナマイシンを含み、0.8%寒天で固化した改変MS(MS無機塩類(Murashige and Skoog, Physiol. Plant. (1962) Vol.15、pp473−493)、3%ショ糖、1μM 2,4−D、1mg/L thiamin−HCl、100mg/L myo−inositol、200mg/L KH2PO4)寒天培地に広げ、暗下、23〜25℃で1ヶ月間培養してカナマイシン耐性細胞塊を選抜した。選抜した細胞塊を新たに200mg/Lのカナマイシンを含む改変MS寒天培地で3週間培養し、増殖した細胞塊を同一組成の培地でさらに3〜4週間、2回の培養を行って、組換え細胞株を確立した。その後、200mg/Lのカナマイシンを含む改変MS液体培地で、暗下、23〜25℃、140rpmで2週間の旋回培養を2回行い、組換え細胞を純化するとともに、それぞれの細胞株の増殖を安定させた。
以降、カナマイシン無添加の改変MS液体培地で同条件の旋回培養を行い、細胞増殖が飽和状態に達する直前に細胞重量0.3〜0.4gを新しい培地に植え込み、継代培養した。
前述のようにして得た組換え培養細胞から細胞外である培地に分泌されたGFPと細胞内に蓄積しているGFPとをウエスタンブロット法及び免疫染色法を用いて定量し、GFPの分泌量を算出した。
旋回培養している組換え培養細胞の増殖速度が指数関数的に増加している段階のものを20mL回収し、8,000rpm、室温、10分間遠心分離を行い、培養上清と培養細胞を得た。培養上清は遠心式フィルターユニットCentriprep YM−10(ミリポア社製)及びMicrocon YM−10(ミリポア社製)を用いて液量が1/200程度になるまで濃縮し、これを培地画分とした。培養細胞0.4gを液体窒素で凍結し、細胞重量と等量のガラスビーズ(0.25〜0.5mm)及びPBS緩衝液300μLを添加した後、ミキサーミルMM−300(QIAGEN社製)で細胞を破砕した。破砕物を15,000rpm、4℃で5分間遠心分離して回収された上清を再度4℃で5分間遠心分離して、得られた上清を全細胞画分とした。各タンパク質溶液の一部をサンプリングし、タンパク質呈色試薬Bio−Rad Protein Assay Dye Reagent Concentrate(Bio−Rad社製)を用いて、ウシ血清アルブミン標品(Sigma社製)をスタンダードとしてタンパク質濃度測定を行った。
サンプル量と等量の試料緩衝液(2倍濃縮、2−メルカプトエタノール含有)(ナカライテスク社製)を混合し、100℃、3分間の熱処理後に氷冷した。SDS−PAGEゲルとしてマルチゲルIIミニ(コスモ・バイオ社製)を用い、SDS−PAGE電気泳動緩衝液(0.1% SDS、25mM トリス、192mM グリシン)中でゲル1枚当たり30mA、1時間泳動した。タンパク質検出・定量のスタンダードとしてリコンビナントGFP(コスモ・バイオ社製)を泳動した。泳動後、ゲルを転写緩衝液(0.0375% SDS、48mM トリス、39mM グリシン、20% メタノール)で15分間、室温で緩やかに振とうし、トランスブロットSDセル(Bio−Rad社製)を用いてPVDFメンブレンであるイモビロン−P(ミリポア社製)に10V、1時間で転写した。転写後、洗浄緩衝液(0.1% Tween含有TBS緩衝液)で10分間メンブレンを洗浄し、ECL Advance Blocking Agent(GEヘルスケア社製)を2%溶解した洗浄緩衝液中で1時間、室温で緩やかに振とうしてブロッキングを行った。その後、メンブレンを洗浄緩衝液で5分間の洗浄を2回行い、一次抗体反応としてGFP Epitope Tag(Affinity BioReagents社製)をCan Get Signal Immunoreaction Enhancer Solution(東洋紡社製)で4,000倍希釈した溶液中で、40分間、室温でゆるやかに振とうした。次に、洗浄緩衝液で2分間の洗浄を1回、5分間の洗浄を2回、15分間の洗浄を1回行い、二次抗体反応としてECL 抗ウサギIgG(Anti−rabbit IgG),西洋ワサビペルオキシダーゼ連結種特異的全抗体(Horseradish Peroxidase−Linked Species−Specific Whole Antibody)(ロバ(donkey)由来)(GEヘルスケア社製)とS−タンパク質−HRP複合体(S−Protein−HRP conjugate)(GEヘルスケア社製)とをCan Get Signal Immunoreaction Enhancer Solution(東洋紡社製)で50,000倍希釈した溶液中で、1時間、室温でゆるやかに振とうした。その後、洗浄緩衝液で5分間の洗浄を3回行い、ECL Advance Western Blotting Detection Kit(GEヘルスケア社製)を用いて、化学発光検出装置ChemiDoc XRS(Bio−Rad 社製)及びゲルイメージ解析ソフトウェアQuantity One(Bio−Rad社製)によりGFPシグナルの検出を行い、シグナル強度を測定した。
まず、リパーゼのアミノ酸配列(GenBank Accession Number P20261)を元に、コドン使用頻度を植物でのタンパク質翻訳に適したものにした配列番号37で示される塩基配列を全合成した。これをプラスミドpTV118N(タカラバイオ社製)の制限酵素BamHI及びHindIII切断部位に挿入して、リパーゼをコードするコドン改変塩基配列を有するプラスミドSYN224−78を得た。
このプラスミドSYN224−78を鋳型に、配列番号38及び39で示される塩基配列からなるオリゴヌクレオチドをプライマーとしてPCRを行い、末端に制限酵素NheI及びSacIの認識配列をそれぞれ有するDNA断片を増幅した。PCRはDNAポリメラーゼKOD −Plus−(東洋紡社製)を用いて、94℃で2分間の保温を行った後、94℃で30秒間、次いで50℃で30秒間、さらに68℃で90秒間の保温を1サイクルとしてこれを30回繰り返し、最後に68℃で3分間の保温を行った。DNA断片精製キットMagExtractor −PCR & Gel Clean up−(東洋紡社製)を用いて増幅した断片を反応液から回収精製し、遺伝子クローニングキットTaKaRa BKL Kit(タカラバイオ社製)を用いてキット付属のプラスミドpUC118の制限酵素SmaI切断部位にライゲーションした。これを大腸菌DH5α株のコンピテントセル(東洋紡社製)に導入してアンピシリン耐性株を選抜し、選抜耐性株のプラスミドの塩基配列を塩基配列解析用反応キットBigDye Terminator v3.1 Cycle Sequencing Kit(アプライドバイオシステムズ社製)及び塩基配列解析装置ABI Prism 3100 Genetic Analyzer(アプライドバイオシステムズ社製)を用いて解析した。正しい塩基配列を有するプラスミドを選抜し、このプラスミドを制限酵素NheI及びSacIで消化してN−末端側にセリン残基を有する1.6kbpのDNA断片を得た。このDNA断片をpSUM−35S−GY1SP S−GFPの制限酵素NheI及びSacI切断部位に置換挿入することにより、配列番号40で示される塩基配列を有し、GY1SPとリパーゼとがセリン残基を介して連結された融合タンパク質を発現するプラスミドpSUM−35S−GY1SP S−Lip1soy(図5)を得た。
配列番号39:5'-GAGCTCTCACACGAAGAATGATGGAGGATTAGAG-3'
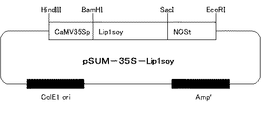
プラスミドSYN224−78を制限酵素BamHI及びSacIで消化して配列番号37で示される塩基配列を有するDNA断片を回収精製し、このDNA断片を、制限酵素BamHI及びSacIで消化したプラスミドpBI221にライゲーションすることにより、GY1SPが連結されていないリパーゼを発現するプラスミドpSUM−35S−Lip1soy(図6)を得た。
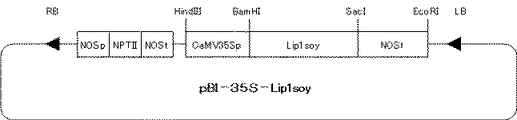
前記(1)及び(2)のプラスミドを、それぞれ、制限酵素BamHI及びSacIで消化し、リパーゼをコードする領域を含むDNA断片を得た。これらのDNA断片を、制限酵素BamHI及びSacIで消化したpBI121にそれぞれライゲーションすることにより、GY1SPとリパーゼとがセリン残基を介して連結された融合タンパク質を発現するバイナリーベクタープラスミドpBI−35S−GY1SP S−Lip1soy(図7)、及び、GY1SPが連結されていないリパーゼを発現するバイナリーベクタープラスミドpBI−35S−Lip1soy(図8)を得た。
プラスミドSYN224−78を制限酵素BamHI及びHindIIIで消化してリパーゼをコードする1.6kbpのDNA断片を得た。このDNA断片をプラスミドpQE−80L(QIAGEN社製)の制限酵素BamHI及びHindIII切断部位に挿入し、N−末端側にヒスチジンタグペプチドが付加されたリパーゼ発現プラスミドを得た。この発現プラスミドを大腸菌JM109株に導入し、ヒスチジンタグペプチド付加リパーゼタンパク質を精製した。このタンパク質を抗原としてウサギに免疫し、抗リパーゼ抗体を含む抗血清(旭日テクノグラス社製)を得た。
(1)タバコへのリパーゼ発現ベクターの導入および組換えタバコの選抜
実施例3(3)で作製したリパーゼ発現バイナリーベクターをアグロバクテリウム(Agrobacterium)感染法によりそれぞれタバコに導入した。感染導入は内宮(植物遺伝子操作マニュアル、トランスジェニック植物の作り方、講談社サイエンティフィク、1990年、ISBN4−06−153513−7)の方法に従った。
リパーゼ発現バイナリーベクターを、それぞれ、アグロバクテリウム・ツメファシエンス(Agrobacterium tumefaciens) LBA4404(Clontech社製)に導入し、300mg/Lストレプトマイシン、100mg/L リファンピシン及び25mg/Lカナマイシンを含むLB液体培地で28℃、終夜培養した培養液を調整した。無菌培養したタバコ(Nicotiana tabacum strain SR−1)から採取した葉片をこの培養液に浸漬し、0.1mg/L ナフタレン酢酸(NAA)及び1.0mg/Lベンジルアデニン(BA)を添加したMS寒天培地(MS無機塩類、MSビタミン類、3%ショ糖、0.8%寒天)に植え込み、蛍光照明下、23〜25℃、2日間培養した。次に、培養葉片を滅菌水で洗浄し、0.1mg/L NAA、1.0mg/L BA、500mg/L セフォタキシムを添加したMS寒天培地で7日間培養してAgrobacteriumの除菌を行った。次いで、培養葉片を0.1mg/L NAA、1.0mg/L BA、500mg/L セフォタキシム、100mg/Lカナマイシンを添加したMS寒天培地に移し、2週間毎に同一組成の培地に移し変えながら、2ヶ月間培養して不定芽を誘導した。
不定芽を採取して100mg/Lカナマイシンを添加したMS寒天培地に移して発根させ幼苗とし、再生個体を培土に移して人工気象室内で馴化後、温室で育成して採種した。
前述のようにして得た組換えタバコの葉で発現しているリパーゼをウエスタンブロット法及び免疫染色法を用いて検出した。
まず、ジルコニアビーズ(5mmφ、YTZボール)(ニッカトー社製)を1個入れたサンプリングチューブに組換えタバコの葉片2cm角程度を入れて液体窒素で急速冷凍し、ミキサーミルMM−300(QIAGEN社製)で破砕した。破砕物にPBS緩衝液300μLを添加、混合した後、15,000rpm、4℃で5分間遠心して上清を回収し、当該上清を再度4℃で5分間遠心して上清を得た。実施例2(2)の方法に従ってタンパク質濃度測定を行い、SDS−PAGE、ウエスタンブロット、免疫染色により、リパーゼタンパク質の検出を行った。SDS−PAGEゲルとしてPAGミニ「第一」(第一化学薬品社製)を用いた。タンパク質転写後のメンブレンの抗体反応では、一次抗体として実施例3(5)のウサギ抗血清を、二次抗体としてgoat anti−rabbit IgG−AP(Santa Cruz Biotechnology社製)を用いた。抗体反応後のメンブレンをAP発色キット(Bio−Rad社製)により発色させ、リパーゼタンパク質を検出した。
上記のウエスタンブロット法による検定の結果、pBI−35S−GY1SP S−Lip1soyを導入した組換えタバコ22個体のうち15個体で、pBI−35S−Lip1soyを導入した組換えタバコ98個体のうち16個体で、相対的に高い量のリパーゼ発現が確認された。これらの個体から得たT1種子を50mg/Lのカナマイシンを含む改変MS寒天培地に無菌播種してカナマイシン耐性を示す個体を選抜し、選抜された耐性個体を育成してT2種子を得た。T2種子を再度カナマイシン添加培地に無菌播種し、カナマイシン感受性個体の現れない系統をリパーゼ発現固定系統として選抜した。
選抜したT2固定系統の種子を播種し、馴化12日後の葉片を2cm角程度サンプリングした。葉片から植物RNA抽出キットRNeasy Plant Mini Kit(QIAGEN社製)を用いて全RNAを抽出し、cDNA合成キットReverTra Ace(東洋紡社製)を用いてcDNAを合成した。合成したcDNAを鋳型に、配列番号41及び42で示される塩基配列からなるオリゴヌクレオチドをプライマーとして、リアルタイムPCR装置7500 Fast Real−Time PCR System(アプライドバイオシステムズ社製)を用いてリパーゼのmRNA定量を行った。内部標準として、配列番号43および44に示される塩基配列からなるオリゴヌクレオチドをプライマーとして、タバコユビキチン遺伝子(GenBank Accession Number U66264)のmRNA量を測定した。
その結果、pBI−35S−GY1SP S−Lip1soy、及びpBI−35S−Lip1soyを導入したそれぞれの選抜T2固定系統において、同程度のリパーゼ遺伝子転写レベルを示す個体が得られた(図9)。
配列番号42:5'-GTCTGAGGACACACCCCTAAGG-3'
配列番号43:5'-GAAGCAGCTCGAGGATGGAA-3'
配列番号44:5'-GACGGGTTGACTCTTTCTGGAT-3'
リパーゼ遺伝子の転写レベルが同程度の組換えタバコ個体の葉片から、全細胞画分、及び、Boernke et al(2002、Planta 214、pp356−364)の方法に従って細胞外アポプラスト画分及び細胞残渣画分を分画し、それぞれの画分中のリパーゼタンパク質をウエスタンブロット法及び免疫染色法を用いて定量し、リパーゼタンパク質の分泌量を算出した。
馴化17日後の各個体から0.1〜0.2gの葉片を採取し、前記(2)の方法に従ってタンパク質を抽出し、これを全細胞画分とした。
また、同様に馴化17日後の各個体から5〜9gの葉を採取して中肋及び主葉脈を除去した後、1〜2cm角の葉片にし、100mLの1M KCl溶液に浸漬して5分間の減圧処理を行った。この葉片を1,000g、4℃、3分間遠心して上清を回収し、細胞外アポプラスト溶液とした。溶液をさらに遠心式フィルターユニットCentriprep YM−10(ミリポア社製)及びMicrocon YM−10を用いて液量が1/20程度になるまで濃縮し、これを細胞外アポプラスト画分とした。
さらに、細胞外アポプラスト溶液回収後の遠心沈殿残渣の一部を採取し、前記(2)の方法に従ってタンパク質を抽出し、細胞残渣画分とした。これらの画分について、実施例2(2)の方法に従って、タンパク質濃度測定及びSDS−PAGE、ウエスタンブロットを行った。免疫染色法の検出試薬としてECL Plus Western Blotting Detection Reagent(GEヘルスケア社製)、ブロッキング液はスキムミルクを5%溶解した洗浄緩衝液を用いた。一次抗体反応には実施例3(5)のウサギ抗リパーゼ抗血清をCan Get Signal Immunoreaction Enhancer Solution(東洋紡社製)で10,000倍希釈した溶液を、二次抗体反応にはECL Anti−rabbit IgG, Horseradish Peroxidase−Linked Species−Specific Whole Antibody(from donkey)(GEヘルスケア社製)とS−protein−HRP conjugate(GEヘルスケア社製)をCan Get Signal Immunoreaction Enhancer Solution(東洋紡社製)でそれぞれ10,000倍、30,000倍希釈した溶液を用いた。スタンダードとしてリパーゼOF(名糖産業社製)を用いた。
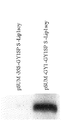
その結果、プラスミドpBI−35S−GY1SP S−Lip1soyを導入した組換えタバコでリパーゼタンパク質のシグナルが検出された(図10)。分画をした結果、細胞外アポプラスト画分にリパーゼシグナルが検出され、リパーゼタンパク質が分泌されていることを確認した(図11)。スタンダードの泳動量とそのシグナル強度を基に、リパーゼの生産量および分泌量を算出した結果、葉生重量1g当たり28.9μgのリパーゼタンパク質を蓄積し、そのうち細胞外アポプラストに1.76μgのリパーゼを分泌していることが分かった。
リパーゼタンパク質が検出された画分について、酵素活性測定試薬リパーゼキットS(大日本住友製薬社製)を用いて活性測定を行った。スタンダードとしてリパーゼOF(名糖産業社製)を利用した。
その結果、プラスミドpBI−35S−GY1SP S−Lip1soyを導入した組換えタバコの全細胞画分は総タンパク質1g当たり5.7IU、細胞外アポプラスト画分は総タンパク質1g当たり37.3IUの活性を有していることが分かった。以上の結果からプラスミドpBI−35S−GY1SP S−Lip1soyを導入した組換えタバコは酵素活性を有するリパーゼを生産し、細胞外アポプラスト領域に分泌することが示された。
また、細胞外アポプラスト領域に分泌されたリパーゼは、活性が高く、正確にフォールディング、およびプロセシングされていることが推測される。
酵母カンジダ・ルゴーサ(Candida rugosa)由来リパーゼを植物種子で発現させるために、グリシニン遺伝子プロモーター及びターミネーターが機能可能なかたちで目的とするタンパク質をコードするDNAと連結された種子特異的発現プラスミドを構築した。
日本特許第3711564号に記載のプラスミドpSUM−GY1を鋳型に、配列番号45で示される塩基配列からなるオリゴヌクレオチド及び配列番号46で示される塩基配列からなるオリゴヌクレオチドをプライマーとしてPCRを行い、3’−末端に制限酵素BamHIの認識配列を有するグリシニン遺伝子プロモーター断片を増幅した。当該PCRはDNAポリメラーゼKOD−Plus−(東洋紡社製)を用いて、94℃で2分間の保温を行った後、94℃で30秒間、次いで40℃で30秒間、さらに68℃で2分間の保温を1サイクルとしてこれを25回繰り返し、最後に68℃で3分間の保温を行った。得られた増幅DNA断片をプラスミドpCR2.1−TOPO(インビトロジェン社製)のPCR産物挿入部位にライゲーションした。
同様にして、配列番号47で示される塩基配列からなるオリゴヌクレオチド及び配列番号48で示される塩基配列からなるオリゴヌクレオチドをプライマーとしてPCRを行い、両末端に制限酵素SacIの認識配列及びHindIIIの認識配列をそれぞれ有するグリシニン遺伝子ターミネーター断片を増幅した。このDNA増幅断片を、グリシニン遺伝子プロモーター断片を挿入したプラスミドの制限酵素SacI及びHindIII部位にライゲーションした。
さらに、配列番号49及び50で示される塩基配列をそれぞれ有し末端がリン酸化された合成オリゴヌクレオチドを等モル混合して65℃で5分間加熱した後に徐冷してリンカーを調製し、得られたリンカーをグリシニン遺伝子プロモーター断片及びターミネーター断片を挿入したプラスミドの制限酵素BamHI部位とSacI部位との間に挿入した。このプラスミドを制限酵素EcoRI及びHindIIIで消化してプラスミドpUC19(タカラバイオ社製)に挿入した。
これを大腸菌DH5α株のコンピテントセル(東洋紡社製)に導入してアンピシリン耐性株を選抜し、選抜された耐性株のプラスミドの塩基配列を塩基配列解析用反応キットBigDye Terminator v3.1 Cycle Sequencing Kit及び塩基配列解析装置ABI Prism 3100 Genetic Analyzer(アプライドバイオシステムズ社製)を用いて解析し、グリシニン遺伝子プロモーター及びターミネーターを有するプラスミドを得た。
実施例1(1)で調製されたグリシニン小胞体輸送シグナル配列を有するリンカーと、実施例3(1)で調製されたリパーゼのアミノ末端にセリン残基が付加されたポリペプチドをコードする1.6kpbのDNA断片とを、グリシニン遺伝子プロモーター及びターミネーターを有するプラスミドの制限酵素BamHI部位とSacI部位との間に挿入した。このようにして、配列番号51で示される塩基配列を有し、グリシニン遺伝子プロモーター及びターミネーターを有し、かつGY1SPとリパーゼとがセリン残基を介して連結された融合タンパク質を発現するプラスミドpSUM−GY1−GY1SP S−Lip1soy(図−12)を得た。
配列番号46:5'-ggatccGACTGATGAGTGTTTAAGGACCAATG-3’
配列番号47:5'-gagctcAACCAATAAATAATAATAATAATAATG-3’
配列番号48:5'-aagcttCAAGTCATGAAGAACCTGATAAGACGTC-3’
配列番号49:5'-gatccgcggccgcgagct-3’
配列番号50:5'-cgcggccgcg-3’
配列番号51:5'-gaattcTCTCTTATAAAACACAAACACAATTTTTAGATTTTATTTAAATAATCATCAATCGATTATAATTATTTATATATTTTTCTATTTTCAAAGAAGTAAATCATGAGCTTTTCCAACTCAACATCTATTTTTTTTCTCTCAACCTTTTTCACATCTTAAGTAGTCTCACCCTTTATATATATAACTTATTTCTTACCTTTTACATTATGTAACTTTTATCACCAAAACCAACAACTTTAAAATTTTATTAAATAGACTCCACAAGTAACTTGACACTCTTACATTCATCGACATTAACTTTTATCTGTTTTATAAATATTATTGTGATATAATTTAATCAAAATAACCACAAACTTTCATAAAAGGTTCTTATTAAGCATGGCATTTAATAAGCAAAAACAACTCAATCACTTTCATATAGGAGGTAGCCTAAGTACGTACTCAAAATGCCAACAAATAAAAAAAAAGTTGCTTTAATAATGCCAAAACAAATTAATAAAACACTTACAACACCGGATTTTTTTTAATTAAAATGTGCCATTTAGGATAAATAGTTAATATTTTTAATAATTATTTAAAAAGCCGTATCTACTAAAATGATTTTTATTTGGTTGAAAATATTAATATGTTTAAATCAACACAATCTATCAAAATTAAACTAAAAAAAAAATAAGTGTACGTGGTTAACATTAGTACAGTAATATAAGAGGAAAATGAGAAATTAAGAAATTGAAAGCGAGTCTAATTTTTAAATTATGAACCTGCATATATAAAAGGAAAGAAAGAATCCAGGAAGAAAAGAAATGAAACCATGCATGGTCCCCTCGTCATCACGAGTTTCTGCCATTTGCAATAGAAACACTGAAACACCTTTCTCTTTGTCACTTAATTGAGATGCCGAAGCCACCTCACACCATGAACTTCATGAGGTGTAGCACCCAAGGCTTCCATAGCCATGCATACTGAAGAATGTCTCAAGCTCAGCACCCTACTTCTGTGACGTGTCCCTCATTCACCTTCCTCTCTTCCCTATAAATAACCACGCCTCAGGTTCTCCGCTTCACAACTCAAACATTCTCTCCATTGGTCCTTAAACACTCATCAGTCggatccATGGCCAAGCTAGTTTTTTCCCTTTGTTTTCTGCTTTTCAGTGGCTGCTGCTTCGCTAGCGCTCCAACTGCAACTCTTGCTAACGGTGATACCATTACTGGACTTAACGCTATTATCAATGAGGCATTCCTCGGTATTCCTTTTGCTGAGCCACCTGTTGGTAACCTTAGATTCAAGGACCCAGTTCCTTACTCCGGATCACTTGATGGTCAGAAGTTTACTTCTTACGGACCATCCTGCATGCAACAGAATCCAGAAGGTACCTATGAAGAGAACCTCCCAAAGGCTGCACTTGATCTTGTGATGCAGTCCAAAGTTTTCGAGGCTGTGTCTCCTTCATCCGAGGACTGTCTCACTATTAATGTTGTGAGGCCACCTGGAACCAAGGCTGGTGCAAACCTTCCAGTTATGCTTTGGATCTTTGGTGGAGGTTTCGAGGTTGGTGGAACTTCAACTTTTCCTCCAGCTCAAATGATCACTAAGTCTATTGCTATGGGTAAACCAATCATTCATGTTTCAGTGAATTACCGTGTGTCTTCATGGGGATTCCTCGCAGGTGATGAGATTAAGGCTGAAGGTTCAGCTAACGCTGGACTTAAAGACCAGAGACTTGGTATGCAATGGGTTGCAGATAATATTGCTGCTTTTGGAGGTGACCCTACCAAGGTGACTATCTTCGGAGAGTCCGCAGGTTCTATGTCTGTTATGTGTCACATTCTTTGGAACGATGGAGACAATACTTATAAGGGTAAACCACTCTTCAGAGCTGGAATTATGCAATCTGGTGCTATGGTGCCTTCAGACGCAGTTGATGGAATCTACGGTAACGAGATTTTTGATCTTCTTGCTTCCAATGCTGGATGTGGTTCTGCATCCGATAAGCTCGCTTGCCTTAGGGGTGTGTCCTCAGACACACTTGAAGATGCTACTAACAATACCCCAGGATTCCTCGCATATTCATCTCTTAGACTTTCATACCTTCCTAGGCCAGACGGTGTTAACATTACAGATGACATGTATGCTCTTGTGAGAGAGGGTAAATATGCTAATATCCCTGTTATTATTGGAGATCAGAACGACGAAGGTACTTTCTTCGGAACATCCTCACTCAATGTGACTACCGACGCTCAGGCAAGAGAGTACTTTAAGCAATCTTTCGTTCATGCTTCAGATGCAGAAATTGACACTCTTATGACTGCTTATCCAGGTGATATTACTCAAGGCTCCCCTTTTGACACAGGCATTCTTAACGCTCTCACTCCACAATTCAAGAGGATTTCAGCAGTTCTTGGCGATCTTGGTTTTACCCTCGCTAGACGTTATTTCCTTAATCATTACACTGGTGGAACAAAGTATTCTTTCCTTTCAAAACAGCTTTCCGGTCTCCCAGTGCTTGGAACTTTCCACTCAAACGACATCGTTTTCCAGGATTATCTTCTCGGTTCCGGTTCTCTTATTTATAATAACGCTTTCATTGCATTCGCTACCGACCTTGATCCAAATACTGCTGGACTCCTTGTTAAGTGGCCTGAATACACATCCTCTTCCCAAAGTGGTAACAACCTTATGATGATCAATGCTCTCGGTCTTTATACTGGTAAAGACAACTTCAGAACCGCAGGATACGATGCTCTTTTCTCTAATCCTCCATCATTCTTCGTGTGAgagctcAACCAATAAATAATAATAATAATAATGAATAAGAAAACAAAGGCTTTAGCTTGCCTTTTGTTCACTGTAAAATAATAATGTAAGTACTCTCTATAATGAGTCACGAAACTTTTGCGGGAATAAAAGGAGAAATTCCAATGAGTTTTCTGTCAAATCTTCTTTTGTCTCTCTCTCTCTCTCTTTTTTTTTTCTTTCTTCTGAGCTTCTTGCAAAACAAAAGGCAAACAATAACGATTGGTCCAATGATAGTTAGCTTGATCGATGATATCTTTAGGAAGTGTTGGCAGGACAGGACATGATGTAGAAGACTAAAATTGAAAGTATTGCAGACCCAATAGTTGAAGATTAACTTTAAGAATGAAGACGTCTTATCAGGTTCTTCATGACTTG-3’
(1)ダイズへのリパーゼ発現ベクターの導入及び組換えダイズの選抜
実施例3(1)及び実施例5で作製されたリパーゼ発現プラスミドをそれぞれパーティクルガン法によりダイズ球状型不定胚に導入し、選抜した球状型不定胚へのリパーゼ遺伝子の導入をPCR法によって確認した。
滅菌したダイズ未熟種子より摘出した未熟胚の胚軸部を切除し、2枚の未熟子葉に分けて、誘導培地(MS無機塩類、B5培地ビタミン類(Gamborg et al,Exp. Cell Res.(1968)Vol.50, pp151−158)、180μM 2,4−D、3%ショ糖、0.2%ゲルライト、pH7.0)に置床し、明期23時間、暗期1時間、23〜25℃で約1ヶ月間培養した。形成された球状型不定胚を増殖培地(MS無機塩類、B5培地ビタミン類、90μM 2,4−D、3%ショ糖、0.2%ゲルライト、pH5.8)に移植し、2〜3週間毎に同一組成の新鮮培地に移し換えながら、同一条件で5〜8回培養した。
新しい増殖培地で3〜4日間培養した球状型不定胚に、実施例3(1)または実施例5で作製されたリパーゼ発現プラスミドと、日本特許公開公報・特開2000−83679号に記載のプラスミドpG8CRG1−2のプロモーター下流に大腸菌由来APH4をコードするDNA(GenBank Accession number:V01499)を連結したプラスミドとを等量混合し、遺伝子導入装置PDS−1000/Heシステム(Bio−Rad社製)を用いて導入した。導入操作の3〜4日後に、0.2%ゲルライトで固化した選抜培地(MS無機塩類、B5培地ビタミン類、30μM ハイグロマイシン、90μM 2,4−D、3%ショ糖、pH5.8)または液体選抜培地に移し、明期23時間、暗期1時間、23〜25℃で培養した。2〜3週間毎に同一組成の新鮮培地に移し変えながら、同一条件で5〜8回培養した。なお、液体選抜培地の場合は、100rpmで旋回培養した。
選抜した球状型不定胚をサンプリングし、核酸抽出試薬 PrepMan Ultra Reagent(アプライドバイオシステムズ社製)を40μL添加して100℃で10分間加熱した。放冷後、15,000rpm、22℃、1分間遠心して上清を回収し、ゲノムDNA溶液とした。抽出したDNA溶液を鋳型に、配列番号52で示される塩基配列からなるオリゴヌクレオチド及び配列番号53で示される塩基配列からなるオリゴヌクレオチドをプライマーとしてPCRを行い、リパーゼ遺伝子が導入された球状型不定胚を選抜した。PCRはDNAポリメラーゼTaKaRa Ex Taq Hot Start Version(タカラバイオ社製)を用いて、94℃で2分間の保温を行った後、94℃で30秒間、次いで55℃で30秒間、さらに72℃で1分間の保温を1サイクルとしてこれを30回繰り返し、最後に72℃で2分間の保温を行った。
配列番号53:5'-ttatcggatgcagaaccaca-3’
組換えダイズ種子からタンパク質を抽出し、ウエスタンブロット法及び免疫染色法を用いて定量し、リパーゼタンパク質の生産量を算出した。
一晩吸水させた組換えダイズ種子を4分割し、それぞれをジルコニアビーズ(5mmφ、YTZボール)(ニッカトー社製)を1個いれたチューブに入れて液体窒素で急速冷凍した。冷凍した種子をミキサーミルMM−300(QIAGEN社製)で破砕し、PBS緩衝液を300μLずつ添加してミキサーミルで混合し、15,000rpm、4℃で5分間遠心分離して上清を回収し、得られた上清を再度15,000rpm、4℃で5分間遠心分離して上清を得た。実施例2(2)の方法に従ってタンパク質濃度測定を行い、SDS−PAGE、ウエスタンブロット、免疫染色を行った。一次抗体反応には実施例3(5)のウサギ抗リパーゼ抗血清をCan Get Signal Immunoreaction Enhancer Solution(東洋紡社製)で50,000倍希釈した溶液を、二次抗体反応にはECL 抗ウサギIgG(Anti−rabbit IgG),西洋ワサビペルオキシダーゼ連結種特異的全抗体(Horseradish Peroxidase−Linked Species−Specific Whole Antibody)(ロバ(donkey)由来)(GEヘルスケア社製)とS−タンパク質−HRP複合体(S−protein−HRP conjugate)(GEヘルスケア社製)とをCan Get Immunoreaction Enhancer Solution(東洋紡社製)でそれぞれ50,000倍希釈した溶液を用いた。スタンダードとしてリパーゼOF(名糖産業社製)を用いた。
その結果、プラスミドpSUM−GY1−GY1SP S−Lip1soyを導入した組換えダイズ種子でリパーゼタンパク質のシグナルが検出された(図13)。スタンダードの泳動量とそのシグナル強度を基に、リパーゼの生産量を算出した結果、可溶性タンパク質の約0.5%相当量のリパーゼタンパク質を生産していることが分かった。
リパーゼタンパク質のシグナルが検出された組換えダイズ種子のタンパク質抽出液に、30%となるように硫安を添加して、混合し、15,000rpm、4℃、20分間遠心分離を行った。得られた沈殿にPBS緩衝液を添加して、混合し、実施例2(2)に記載の方法でタンパク質濃度測定及びウエスタンブロット分析を行った。タンパク質を転写したメンブレンを染色液(0.1%CBB、50%メタノール、10%酢酸)で10分間振とうした後、脱色液(50%メタノール、10%酢酸)で2回脱色し、洗浄液で2回洗浄した。約60kDaに検出されたバンドを切り出し、アミノ末端アミノ酸配列解析に供した。
その結果、配列番号54に示す、セリン残基とそれに続くリパーゼのアミノ酸配列が検出され、発現させた融合タンパク質がグリシニン小胞体輸送シグナル配列の直後でプロセシングを受けていることが示された。
リパーゼタンパク質が検出された組換えダイズ種子のタンパク質抽出液について、活性測定を行った。基質4−Nitrophenyl decanoate(シグマ社製)をDMSOで溶解した後、0.5%トリトン X−100(ナカライ社製)含有50mMリン酸カリウム緩衝液(pH6.50)で2.5mMに希釈した溶液を基質溶液として用いた。プラスミドpSUM−GY1−GY1SP S−Lip1soy導入組換えダイズ種子のタンパク質抽出液30μLと2.5mM基質溶液370μLとを混合し、30℃、10分間反応を行った。反応停止液としてアセトン800μLを添加、混合した。15,000rpm、22℃、1分間遠心を行い、上清1mLの吸光度を410nmで測定した。スタンダードとして4−Nitrophenol(Fluka社製)を用いた。なお、基質の加水分解物である4−Nitrophenolを1分間に1μmol生成する酵素量を1Uと定義する。
その結果、プラスミドpSUM−GY1−GY1SP S−Lip1soyを導入した組換えダイズ種子では、乾燥種子重量1g当たり17.8Uのリパーゼ活性を有していることが分かった。以上の結果からプラスミドpSUM−GY1−GY1SP S−Lip1soyを導入した組換えダイズ種子では酵素活性を有するリパーゼを生産することが示された。
配列番号7:プライマー
配列番号8:プライマー
配列番号9:合成オリゴヌクレオチド
配列番号10:合成オリゴヌクレオチド
配列番号11:融合タンパク質発現用プラスミドが有する塩基配列
配列番号12:フォワードプライマー
配列番号13:改変リバースプライマー
配列番号14:改変リバースプライマー
配列番号15:改変リバースプライマー
配列番号16:リバースプライマー
配列番号17:改変リバースプライマー
配列番号18:改変リバースプライマー
配列番号19:改変リバースプライマー
配列番号20:改変リバースプライマー
配列番号21:改変リバースプライマー
配列番号22:改変リバースプライマー
配列番号23:改変リバースプライマー
配列番号24:改変リバースプライマー
配列番号25:改変リバースプライマー
配列番号26:改変リバースプライマー
配列番号27:改変リバースプライマー
配列番号28:改変リバースプライマー
配列番号29:改変リバースプライマー
配列番号30:改変リバースプライマー
配列番号31:改変リバースプライマー
配列番号32:改変リバースプライマー
配列番号33:改変リバースプライマー
配列番号34:改変リバースプライマー
配列番号35:改変リバースプライマー
配列番号36:改変リバースプライマー
配列番号37:合成DNA
配列番号38:プライマー
配列番号39:プライマー
配列番号40:融合タンパク質発現用プラスミドが有する塩基配列
配列番号41:プライマー
配列番号42:プライマー
配列番号43:プライマー
配列番号44:プライマー
配列番号45:プライマー
配列番号46:プライマー
配列番号47:プライマー
配列番号48:プライマー
配列番号49:プライマー
配列番号50:プライマー
配列番号51:融合タンパク質発現用プラスミドが有する塩基配列
配列番号52:プライマー
配列番号53:プライマー
Claims (10)
- グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAを、
植物細胞のゲノムに導入し発現させることを特徴とする、
前記外来タンパク質の前記植物細胞外への分泌生産方法。 - DNAが、グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAである請求項1に記載方法。 - 1つのアミノ酸が、セリン、アラニンまたはメチオニンである請求項2に記載の分泌方法。
- グリシニン小胞体輸送シグナル配列が配列番号1で示されるアミノ酸配列である請求項1〜3のいずれかに記載の分泌方法。
- グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAを宿主植物細胞のゲノムに導入することを特徴とする、外来タンパク質を細胞外へ分泌する組換え植物細胞の製造方法。 - グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つもしくは2つのアミノ酸を介して連結された外来タンパク質と
を含有するアミノ酸配列をコードするDNA
を含有する植物発現プラスミド。 - DNAが、グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列とを含有するアミノ酸配列をコードするDNAである請求項6に記載のプラスミド。 - グリシニン小胞体輸送シグナル配列と
当該シグナル配列に1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNA。 - グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAが
ゲノムに導入された植物細胞。 - グリシニン小胞体輸送シグナル配列と
当該シグナル配列に直接にまたは1つもしくは2つのアミノ酸を介して連結された外来タンパク質のアミノ酸配列と
を含有するアミノ酸配列をコードするDNAが
ゲノムに導入された植物またはその種子。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2009167773A JP5497353B2 (ja) | 2008-07-16 | 2009-07-16 | 外来タンパク質の分泌方法 |
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2008184479 | 2008-07-16 | ||
| JP2008184479 | 2008-07-16 | ||
| JP2009167773A JP5497353B2 (ja) | 2008-07-16 | 2009-07-16 | 外来タンパク質の分泌方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2010041997A true JP2010041997A (ja) | 2010-02-25 |
| JP5497353B2 JP5497353B2 (ja) | 2014-05-21 |
Family
ID=41402048
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2009167773A Expired - Fee Related JP5497353B2 (ja) | 2008-07-16 | 2009-07-16 | 外来タンパク質の分泌方法 |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US8637316B2 (ja) |
| EP (1) | EP2154252B1 (ja) |
| JP (1) | JP5497353B2 (ja) |
| AU (1) | AU2009202904B2 (ja) |
| CA (1) | CA2671787C (ja) |
| SG (1) | SG158821A1 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2015514408A (ja) * | 2012-04-17 | 2015-05-21 | グリーンオヴェイション・バイオテック・ゲゼルシャフト・ミット・ベシュレンクテル・ハフツングGreenovation Biotech Gmbh | 組換えタンパク質の分泌を増加させる方法 |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US10947552B1 (en) | 2020-09-30 | 2021-03-16 | Alpine Roads, Inc. | Recombinant fusion proteins for producing milk proteins in plants |
| WO2022072718A1 (en) | 2020-09-30 | 2022-04-07 | Nobell Foods, Inc. | Recombinant milk proteins and food compositions comprising the same |
| US10894812B1 (en) | 2020-09-30 | 2021-01-19 | Alpine Roads, Inc. | Recombinant milk proteins |
| CN113061172B (zh) * | 2021-05-20 | 2022-09-30 | 湖州松泉农业科技有限公司 | 一种植物耐盐性相关的lip1蛋白质及其相关生物材料与应用 |
Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2001518305A (ja) * | 1997-09-30 | 2001-10-16 | ザ リージェンツ オブ ザ ユニバーシティ オブ カリフォルニア | 植物種子におけるタンパク質製造 |
Family Cites Families (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO1984002913A1 (en) | 1983-01-17 | 1984-08-02 | Monsanto Co | Chimeric genes suitable for expression in plant cells |
| WO1991013993A1 (en) | 1990-03-05 | 1991-09-19 | The Upjohn Company | Protein expression via seed specific regulatory sequences |
| CA2092069A1 (en) | 1992-03-27 | 1993-09-28 | Asako Iida | An expression plasmid for seeds |
| ATE207962T1 (de) | 1992-04-13 | 2001-11-15 | Syngenta Ltd | Dna-konstruktionen und diese enthaltende pflanzen |
| JP3791059B2 (ja) | 1996-08-12 | 2006-06-28 | 住友化学株式会社 | 植物プロモーターおよびその利用 |
| US6063985A (en) | 1998-01-28 | 2000-05-16 | The Rockefeller University | Chemical inducible promotor used to obtain transgenic plants with a silent marker |
| CA2274871C (en) | 1998-07-15 | 2012-10-02 | Fumiharu Ishige | Plant promoter |
| DE69934023T2 (de) | 1998-10-02 | 2007-06-21 | Sumitomo Chemical Co., Ltd. | Pflanzliche promotoren und terminatoren |
| WO2001094394A2 (en) | 2000-06-09 | 2001-12-13 | Prodigene, Inc. | Plant ubiquitin promoter sequences and methods of use |
| JP3940793B2 (ja) | 2002-05-15 | 2007-07-04 | 独立行政法人農業生物資源研究所 | 任意のペプチドを植物のタンパク顆粒で蓄積させる方法 |
| US20090205075A1 (en) * | 2008-01-30 | 2009-08-13 | Stacy Miles | Use of plastid transit peptides derived from glaucocystophytes |
-
2009
- 2009-07-15 US US12/503,615 patent/US8637316B2/en not_active Expired - Fee Related
- 2009-07-15 CA CA2671787A patent/CA2671787C/en not_active Expired - Fee Related
- 2009-07-15 EP EP09009228.9A patent/EP2154252B1/en not_active Not-in-force
- 2009-07-16 AU AU2009202904A patent/AU2009202904B2/en not_active Ceased
- 2009-07-16 JP JP2009167773A patent/JP5497353B2/ja not_active Expired - Fee Related
- 2009-07-16 SG SG200904837-2A patent/SG158821A1/en unknown
Patent Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2001518305A (ja) * | 1997-09-30 | 2001-10-16 | ザ リージェンツ オブ ザ ユニバーシティ オブ カリフォルニア | 植物種子におけるタンパク質製造 |
Non-Patent Citations (4)
| Title |
|---|
| JPN6013061258; Biotechnol.Lett.,Vol.28(2006)p.869-875 * |
| JPN6013061260; Plant Mol.Biol.,Vol.37(1998)p.337-347 * |
| JPN6013061261; JBC,Vol.274,No.41(1999)p.29303-29310 * |
| JPN6013061263; The QIAexpressionistTM, A handbook for high-level expression and purification of 6xHis-tagged protei * |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2015514408A (ja) * | 2012-04-17 | 2015-05-21 | グリーンオヴェイション・バイオテック・ゲゼルシャフト・ミット・ベシュレンクテル・ハフツングGreenovation Biotech Gmbh | 組換えタンパク質の分泌を増加させる方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| AU2009202904B2 (en) | 2015-07-30 |
| CA2671787C (en) | 2017-04-04 |
| US20100319090A1 (en) | 2010-12-16 |
| EP2154252B1 (en) | 2014-12-24 |
| AU2009202904A1 (en) | 2010-02-04 |
| CA2671787A1 (en) | 2010-01-16 |
| SG158821A1 (en) | 2010-02-26 |
| JP5497353B2 (ja) | 2014-05-21 |
| US8637316B2 (en) | 2014-01-28 |
| EP2154252A1 (en) | 2010-02-17 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1523558B1 (en) | Production of peptides and proteins by accumulation in plant endoplasmic reticulum-derived protein bodies | |
| CN1906296B (zh) | 在转基因植物中产生载脂蛋白的方法 | |
| CN103626876B (zh) | 细菌毒素疫苗 | |
| US20240132903A1 (en) | Plant-based synthesis products | |
| CN113563442B (zh) | 抗旱相关蛋白IbSPB1及其编码基因与应用 | |
| JP5497353B2 (ja) | 外来タンパク質の分泌方法 | |
| RU2420585C2 (ru) | Выделение и очистка белка | |
| TWI534265B (zh) | 用於操縱植物之光合細胞中果聚糖生合成之方法、基因建構體及基因轉殖植物細胞 | |
| KR20080094914A (ko) | 개구리밥 과 식물 유래의 발현 조절 요소 | |
| CN105567687B (zh) | 一种花生种子特异启动子ahssp1及其应用 | |
| Wang et al. | Hyper-expression of GFP-fused active hFGF21 in tobacco chloroplasts | |
| CN113563443B (zh) | 耐盐相关蛋白IbWRKY32及其编码基因与应用 | |
| KR101630836B1 (ko) | 밀(Triticum asetivum) 유래의 글루테닌 단백질 유전자(TaGlu-Ax1)가 도입된 항생제 마커프리 형질전환 벼 | |
| KR20260068012A (ko) | 유전자의 고발현을 위한 코돈 최적화 기술 및 그의 활용 | |
| KR20050027838A (ko) | 식물체에서 발현된 재조합 인간 성장호르몬 | |
| JP3940793B2 (ja) | 任意のペプチドを植物のタンパク顆粒で蓄積させる方法 | |
| US20020049992A1 (en) | Modified promoters | |
| CN121538257A (zh) | ShRPW8-like蛋白质及其相关生物材料在提高植物白粉病抗性中的应用 | |
| KR20230135411A (ko) | 식물에서 목적 단백질을 대량 생산하기 위한 강한 재조합 프로모터 및/또는 종결자를 포함하는 고발현 벡터 및 이를 이용한 목적 단백질의 대량 생산 방법 | |
| CN121135852A (zh) | 产量、淀粉及抗病平衡调控相关蛋白IbERF109及其编码基因与应用 | |
| CN117701625A (zh) | 基于转基因植株的Her-2抗体生产方法 | |
| KR20230032679A (ko) | 이종 바이러스의 RNA 침묵억제 단백질을 포함하는 Potato virus X 기반 재조합 식물 발현 벡터 및 이의 용도 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20120517 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20131217 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20140207 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20140225 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20140306 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 5497353 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| LAPS | Cancellation because of no payment of annual fees |