JP2012525348A - 固相及び溶液相の組み合わせ技術を用いたインスリン分泌促進ペプチド合成 - Google Patents
固相及び溶液相の組み合わせ技術を用いたインスリン分泌促進ペプチド合成 Download PDFInfo
- Publication number
- JP2012525348A JP2012525348A JP2012507718A JP2012507718A JP2012525348A JP 2012525348 A JP2012525348 A JP 2012525348A JP 2012507718 A JP2012507718 A JP 2012507718A JP 2012507718 A JP2012507718 A JP 2012507718A JP 2012525348 A JP2012525348 A JP 2012525348A
- Authority
- JP
- Japan
- Prior art keywords
- amino acid
- peptide
- seq
- side chain
- fragment
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/575—Hormones
- C07K14/605—Glucagons
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Biophysics (AREA)
- Gastroenterology & Hepatology (AREA)
- Zoology (AREA)
- Biochemistry (AREA)
- Toxicology (AREA)
- General Health & Medical Sciences (AREA)
- Genetics & Genomics (AREA)
- Medicinal Chemistry (AREA)
- Molecular Biology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Endocrinology (AREA)
- Peptides Or Proteins (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
本発明は、固相及び溶液相(「ハイブリッド」)アプローチを用いた、(配列番号9):Z−HX8EGTFTSDVSSYLEGQAAKEFIAWLVKX35R−NH2(式中、Zは、H−であり;そして、X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である)のアミノ酸配列を含むインスリン分泌促進ペプチドの調製に関する。一般的に、本アプローチは、固相化学を用いて3つの異なるペプチド中間フラグメントを合成することを包含する。次に、溶液相化学を用いて、第二のフラグメントと第一のフラグメントをカップリングさせる。あるいは、異なる第二のフラグメントを、固相において第一のフラグメントにカップリングさせる。次に、溶液相化学を用いて、第三のフラグメントに付加させ、それによって、第三のフラグメントを、溶液相において、カップリングした第一及び第二のフラグメントにカップリングさせる。
Description
本発明は、固相及び溶液相プロセスを用いて、インスリン分泌促進ペプチド、特に、グルカゴン様ペプチド−1(GLP−1)及びその対応物を調製するための方法に関するものである。本発明は、さらに、これらの方法で使用することができる中間ペプチドフラグメントに関する。
ペプチド合成のための多くの方法が、これまでに文献に記載されている(例えば、米国特許第6,015,881号;Mergler et al. (1988) Tetrahedron Letters 29:4005-4008; Mergler et al. (1988) Tetrahedron Letters 29:4009-4012; Kamber et al. (eds), Peptides, Chemistry and Biology, ESCOM, Leiden (1992) 525-526; Riniker et al. (1993) Tetrahedron Letters 49:9307-9320; Lloyd-Williams et al. (1993) Tetrahedron Letters 49:11065-11133; 及びAndersson et al. (2000) Biopolymers 55:227-250を参照)。合成の様々な方法が、合成が行われる相の物理的状態、即ち、液相又は固相により分類される。
固相ペプチド合成(SPPS)では、アミノ酸又はペプチド基を、固体支持体樹脂に結合させる。次に、連続的にアミノ酸又はペプチド基を、対象のペプチド材料が形成されるまで支持体結合ペプチドに結合させる。次に、支持体結合ペプチドは、典型的には、支持体から切断して、さらなるプロセシング及び/又は精製に付す。一部の場合では、固相合成は、成熟ペプチド生成物を生成する;他の場合では、支持体から切断されたペプチド(即ち、「ペプチド中間フラグメント」)を、より大きな成熟ペプチド生成物の調製に使用する。
固相プロセスから生成されるペプチド中間フラグメントを、固相又は液相合成プロセス(本明細書においては、「溶液相合成」と呼ぶ)で一緒にカップリングさせることができる。溶液相合成は、固相による有用な成熟ペプチドの合成が不可能又は実施できない場合に、特に有用であることができる。例えば、固相合成において、より長いペプチドが最終的に、固体支持体に結合されたままで不規則な立体配置をとる可能性があり、これにより、追加のアミノ酸又はペプチド材料を伸長鎖へ付加させることが困難となる。ペプチド鎖が、支持体樹脂上で長くなるほど、カップリング及び脱保護などのプロセス工程の効率が低下する可能性がある。これは、結果として、活性可能なアミノ酸、共試薬及び溶媒などの出発物質を増分することができないことに加え、これらの問題を補うためにプロセシング時間が延長されることとなる。これらの問題は、ペプチドの長さが増加する従って増加しうる。
従って、固相手順だけを用いて30アミノ酸長より大きな成熟ペプチドが単一フラグメントで合成されることを見出すことは比較的珍しい。代わりに、個々のフラグメントを、固相上で別々に合成し、次いで、固相及び/又は溶液相でカップリングさせ、所望のペプチド生成物を構築することができる。このアプローチは、フラグメント候補を慎重に選択する必要がある。一部の一般原理によりフラグメントを選択することができるが、フラグメント候補の経験的な試験が必要とされることが非常に多い。ある状況では可能なフラグメント戦略が、他の場合では実施できない可能性がある。適当なフラグメント候補が明らかとなっている場合においてさえも、市販の適当な条件下で実施するための合成戦略のプロセスイノベーションが依然必要とされている。従って、ハイブリッドスキームを用いたペプチド合成は困難であり、そして、多くの場合では、実際に合成が行われるまで、合成スキームにおいてどんな問題があるか予測することは困難である。
溶液相カップリングでは、2つのペプチド中間フラグメント又はペプチド中間フラグメント及び反応アミノ酸が、適切な溶媒中、通常、カップリング反応の効率及び精度を促進する追加の試薬の存在下でカップリングされる。ペプチド中間フラグメントは反応するように配置され、1つのフラグメントのN−末端が、他のフラグメントのC−末端にカップリングする(又はその逆も同様)。さらに、固相合成中に存在する側鎖保護基は、溶液相カップリング中に、通常フラグメント上に保持され、フラグメントの末端の特定の反応性が確保される。これらの側鎖保護基は、典型的には、成熟ペプチドが形成されるまで除去されない。
全合成スキームの1以上の工程における適度な改良が、成熟ペプチドの調製における重要な改良に相当する可能性がある。このような改良により、時間や試薬の非常に大きな節約が可能となり、そして、また、最終生成物の純度や収量を大幅に改善することができる。
ハイブリッド合成における改良の重要性の考察を、これらの手順を用いて生成される任意の種類のペプチドに適合させることが可能であるが、これは、治療的に有用で、商業的な医学用途スケールで製造されるペプチドに関しては、特に重要である。より大きな生体分子医薬品、例えば、治療用ペプチドなどの合成は、非常に高価となりうる。試薬コスト、合成時間、多くの合成工程、さらに他の要因のために、これらのより大きな生体分子医薬品の合成プロセスでは非常に小さな改良でも、このような医薬品を産生することが経済的にも実行可能であるか否かに有意な影響を有しうる。より大きな生体分子医薬品の生産コストが高いことからこのような改良は不可欠であるが、これは、多くの場合で、これらの種類のより大きな生体分子医薬品の適切な治療代替品が、あったとしても、わずかであるという事実により裏付けられている。
これは、グルカゴン様ペプチド−1(GLP−1)及びその対応物の場合に、明らかであるように思われる。これらのペプチドは、2型非インスリン依存性糖尿病並びに肥満などの関連する代謝障害の処置のための可能な治療薬剤として関係づけられた(Gutniak, M.K., et al., Diabetes Care 1994:17:1039-44)。
Lopez等は、天然GLP−1が37アミノ酸残基長であることを決定した(Lopez, L. C., et al., Proc. Natl. Acad. Sci. USA., 80:5485-5489 (1983))。この決定は、Uttenthal, L. O.等の研究により確認された(J. Clin. Endocrinal. Metabol., 61:472-479 (1985))。天然GLP−1は、表記GLP−1(1−37)として示すことができる。この表記は、ペプチドが1(N−末端)〜37(C−末端)の全てのアミノ酸を有することを示す。天然GLP−1(1−37)は、配列番号1:
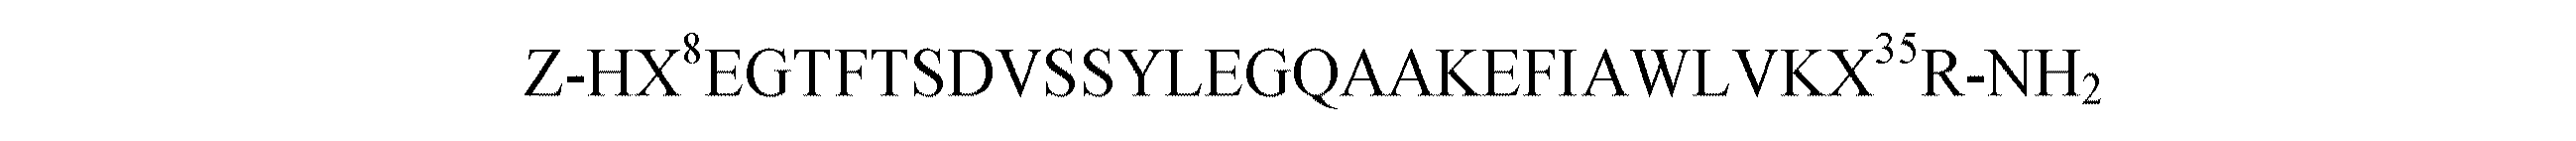
のアミノ酸配列を有する。
のアミノ酸配列を有する。
天然GLP−1(1−37)は、通常、インスリン生合成に介在することができないが、このペプチドの生物学的に重要なフラグメントは、インスリン分泌促進性を有することが報告された。例えば、配列番号2:
の天然の31アミノ酸長のペプチドGLP−1(7−37)は、インスリン分泌促進性を示し、天然GLP−1の7(N−末端)〜37(C−末端)位のアミノ酸を有する。GLP−1(7−37)は末端グリシンを有する。このグリシンが存在しない場合でも、得られるペプチドは依然インシュリン分泌活性を示し、配列番号3:
のGLP−1(7−36)と呼ばれる。
GLP−1(7−36)は、C−末端アルギニンを有するアミド化形態で存在することが多く、この形態は表記GLP−1(7−36)−NH2で示すことができる。
配列番号1〜3の天然GLP−1(1−37)及び天然でインシュリン分泌活性なその対応物は代謝的に不安定であり、in vivoでわずか1〜2分の血漿半減期を有する。外部から投与したGLP−1も急速に分解される。この代謝的な不安定さにより、天然GLP−1及びその天然フラグメントの治療効力が制限されてきた。
改良された安定性を有するGLP−1ペプチドの合成対応物が開発された。例えば、配列番号4:
のペプチドが、EP 1137667 B1に記載される。
のペプチドが、EP 1137667 B1に記載される。
このペプチドは、α−アミノイソ酪酸(略語Aibで模式的に示される)のアキラル残基が8及び35位に、これらの位置で対応する天然アミノ酸の代わりに現れる以外は、天然GLP−1(7−36)と類似している。アキラルなα−アミノイソ酪酸は、また、メチルアラニンとしても知られている。このペプチドは、式(Aib8,35)GLP−1(7−36)、又は、アミド化形態の(Aib8,35)GLP−1(7−36)−NH2で示すことができる。
EP 1137667 B1には、配列番号4のペプチド及びその対応物が、固相技術を用いて、単一フラグメントとして構築することができることが記載されている。EP 1137667 B1で示される単一フラグメントの合成アプローチには問題がある。上述するように、配列番号4のペプチドを合成するための改良された戦略は、このペプチド及びその対応物を、商業的に許容可能な収率、純度及び量で製造するために必要とされる。
本願は、固相及び溶液相(「ハイブリッド」)アプローチを用いて合成されるインスリン分泌促進ペプチドの調製に関する。一つの方法において、本アプローチは、固相化学を用いて、3つの異なるペプチド中間フラグメントを合成することを包含する。次に、溶液相化学を用いて、追加のアミノ酸材料をフラグメントの一つに付加させる。次に、フラグメントを、溶液相で一緒にカップリングさせる。本発明は、インスリン分泌促進ペプチド、例えば、GLP−1、GLP−1(7−36)並びにこれらの天然及び非天然の対応物、特に、GLP−1(7−36)並びにその天然及び非天然の対応物の形成に非常に有用である。
特に、本願は、本明細書で後述される方法から選択される、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを調製するための方法を提供する。
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを調製するための方法を提供する。
本願は、インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、及び
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程を含む、製造方法を提供する。
a)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、及び
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程を含む、製造方法を提供する。
本願は、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
本願は、工程h)から得られる脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、上記方法を提供する。
を有する、上記方法を提供する。
本願は、また、インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
B’は、固相樹脂であり;
Zは、H−であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号11):
[式中、
B’は、固相樹脂であり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号11):
[式中、
B’は、−OHであり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程を含む、製造方法を提供する。
a)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
B’は、固相樹脂であり;
Zは、H−であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号11):
[式中、
B’は、固相樹脂であり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号11):
[式中、
B’は、−OHであり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程を含む、製造方法を提供する。
本願は、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
本願は、脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、上記方法を提供する。
を有する、上記方法を提供する。
本願は、また、インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号12):
[式中、
Zは、H−であり;そして
B’は、固相樹脂である]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)第二のペプチドフラグメントを第一のペプチドフラグメントにカップリングさせ、(配列番号13):
[式中、
Zは、N−末端保護基であり;
B’は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程を含む、製造方法を提供する。
a)(配列番号12):
[式中、
Zは、H−であり;そして
B’は、固相樹脂である]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)第二のペプチドフラグメントを第一のペプチドフラグメントにカップリングさせ、(配列番号13):
[式中、
Zは、N−末端保護基であり;
B’は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程を含む、製造方法を提供する。
本願は、
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号13):
[式中、
Zは、H−であり;
B’は、−OHであり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、及び
e)(配列番号14):
[式中、
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号13):
[式中、
Zは、H−であり;
B’は、−OHであり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、及び
e)(配列番号14):
[式中、
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
本願は、脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、上記方法を提供する。
を有する、上記方法を提供する。
本願は、さらに、インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号14):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号12):
[式中、
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、及び
c)溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせ、(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程を含む、製造方法を提供する。
a)(配列番号14):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号12):
[式中、
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、及び
c)溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせ、(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程を含む、製造方法を提供する。
本願は、
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程h)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程h)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程をさらに含む、上記方法を提供する。
本願は、脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、上記方法を提供する。
を有する、上記方法を提供する。
本願は、アミノ酸配列(配列番号5):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号7):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号11):
[式中、
B’は、−OHであるか、又は、固相樹脂であり;
Zは、H−であるか、又は、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
B’は、−OHであるか、又は、固相樹脂であり;
Zは、H−であるか、又は、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号12):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;そして
B’は、−OHであるか、又は、固相樹脂である]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;そして
B’は、−OHであるか、又は、固相樹脂である]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号13):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号7):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、アミノ酸配列(配列番号14):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチドを提供する。
本願は、さらに、ZがFmocである、任意の上記ペプチドを提供する。
「N−末端保護基」は、Bz(ベンゾイル)、Ac(アセチル)、Trt(トリチル)、Boc(t−ブチルオキシカルボニル)、CBz(ベンジルオキシカルボニル又はZ)、Dts(ジチアスクシノイル)、Rdtc(R=アルキル又はアリール、dtc=ジチオカルバメート)、DBFmoc(2,7−ジ−t−ブチルFmoc又は1,7−ジ−t−ブチルフルオレン−9−イルメトキシカルボニル)、Alloc(アリルオキシカルボニル)、pNZ(p−ニトロベンジルオキシカルボニル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]−エトキシ]カルボニル])、Msc(2−メチルスルホニルエトキシカルボニル)、MBz(4−メトキシCBz)、Poc(2−フェニルプロピル(2)−オキシカルボニル)、Bpoc[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、Bnpeoc[[2,2−ビス(4−ニトロフェニル)−エトキシ]カルボニル]、CBz[(フェニルメトキシ)カルボニル]、Aoc[(1,1−ジメチルプロポキシ)カルボニル]及びMoz[[(4−メトキシフェニル)メトキシ]カルボニル]からなる群より選択される基を意味する。好ましいN−末端保護基は、Fmoc、Bpoc、Trt、Poc及びBocである。
一態様においては、上記方法のいずれかは、Fmoc(9−フルオレニルメトキシカルボニル)、Boc(t−ブチルオキシカルボニル)、CBz(ベンジルオキシカルボニル又はZ)、Dts(ジチアスクシノイル)、Rdtc(R=アルキル又はアリール、dtc=ジチオカルバメート)、DBFmoc(2,7−ジ−t−ブチルFmoc又は1,7−ジ−t−ブチルフルオレン−9−イルメトキシカルボニル)、Alloc(アリルオキシカルボニル)、pNZ(p−ニトロベンジルオキシカルボニル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]エトキシ]カルボニル])、Msc(2−メチルスルホニルエトキシカルボニル)、MBz(4−メトキシCBz)、Bpoc[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、Bnpeoc[[2,2−ビス(4−ニトロフェニル)エトキシ]カルボニル]、CBz[(フェニルメトキシ)カルボニル]、Aoc[(1,1−ジメチルプロポキシ)カルボニル]及びMoz[[(4−メトキシフェニル)メトキシ]カルボニル]からなる群より選択されるN−末端ヒスチジン保護基(N−末端保護基)を用いることができる。ここで、N−末端ヒスチジン保護基が、酸を使用した全体的な側鎖の脱保護工程で除去することができる場合、その前にN−末端ヒスチジン保護基の除去を必要としない。
「アキラルな、場合により立体障害のアミノ酸残基」は、天然のアキラルなグリシン又は別のアキラルなアミノ酸から誘導することができるアミノ酸である。好ましくは、アキラルな、場合により立体障害のアミノ酸残基は、グリシン(G)、2−メチルアラニン(Aib)及び2−フェニルメチル−フェニルアラニンからなる群より選択される。最も好ましくは、アキラルな、場合により立体障害のアミノ酸残基は、G又はAibから選択される。
本発明は、グルカゴン様ペプチド−1(GLP−1)並びに天然及び非天然のインシュリン分泌活性なその対応物などのペプチドを、固相及び/又は溶液相技術を使用して製造するための合成方法に関する。本発明のペプチド分子は、保護、未保護又は部分保護されていてもよい。保護は、N−末端保護、側鎖保護及び/又はC−末端保護を含む。本発明が一般的に、これらのグルカゴン様ペプチド、その対応物、これらのフラグメント及びその対応物並びに融合生成物及びその対応物の合成に関するが、本明細書における発明の教示は、また、他のペプチド、特に、固相及び溶液相アプローチの組み合わせを用いて合成されるペプチドの合成に適用することができる。本発明は、また、不純物、特に、ピログルタミン酸不純物を含むペプチド中間フラグメントの合成に適用することができる。本発明の実施に有用な好ましいGLP−1分子は、天然及び非天然GLP−1(7−36)及びその対応物を含む。
本明細書で使用される、用語「アミノ酸配列を含む」は、好ましくは、「アミノ酸配列を有する」を意味する。
本明細書で使用される、「対応物」は、ペプチドの天然及び非天然類似体、誘導体、融合化合物、塩などを指す。本明細書で使用される、ペプチド類似体は、一般的に、別のペプチド又はペプチド対応物と比較して、1以上のアミノ酸置換、欠失、逆位及び/又は付加などにより修飾されたアミノ酸配列を有するペプチドを指す。置換は、1以上の天然又は非天然アミノ酸が関与する。置換は、好ましくは、保存的又は高度に保存的であることができる。保存的置換は、アミノ酸と、一般的に同じ正味電荷並びに一般的に同じサイズ及び形状を有する別のアミノ酸との置換を指す。例えば、脂肪族又は置換脂肪族アミノ酸側鎖を有するアミノ酸は、その側鎖の炭素及びヘテロ原子の総数が約4個以下で異なる場合、ほぼ同じサイズである。これらは、その側鎖の分岐数が約1又は2個以下で異なる場合、ほぼ同じ形状を有する。その側鎖にフェニル又は置換フェニル基を有するアミノ酸は、ほぼ同じサイズ及び形状を有すると考えられる。下記に、アミノ酸の5つのグループを列挙する。化合物のアミノ酸を同じグループの別のアミノ酸で置換すると、一般的に、保存的置換となる。
グループI:グリシン、アラニン、バリン、ロイシン、イソロイシン、セリン、スレオニン、システイン、メチオニン及びCl−C4脂肪族又はCl−C4ヒドロキシル置換脂肪族側鎖(直鎖又は単一分岐)を有する非天然アミノ酸
グループII:グルタミン酸、アスパラギン酸及びカルボン酸置換Cl−C4脂肪族側鎖(非分岐又は一分岐点)を有する非天然アミノ酸
グループIII:リシン、オルニチン、アルギニン及びアミン又はグアニジノ置換Cl−C4脂肪族側鎖(非分岐又は一分岐点)を有する非天然アミノ酸
グループIV:グルタミン、アスパラギン及びアミド置換Cl−C4脂肪族側鎖(非分岐又は一分岐点)を有する非天然アミノ酸
グループV:フェニルアラニン、フェニルグリシン、チロシン及びトリプトファン
本明細書で使用される、用語「対応物」は、より好ましくは、ペプチドの塩又はC−末端でアミド化されたその誘導体を指す。
「高度に保存的な置換」は、側鎖に同じ官能基並びにほぼ同じサイズ及び形状を有する別のアミノ酸を用いたアミノ酸の置換である。脂肪族又は置換脂肪族アミノ酸側鎖を有するアミノ酸は、その側鎖の炭素及びヘテロ原子の総数が2個以下で異なる場合、ほぼ同じサイズを有する。これらは、その側鎖の分岐数が同じである場合、ほぼ同じ形状を有する。高度に保存的な置換の例は、ロイシンに対するバリン、セリンに対するスレオニン、グルタミン酸に対するアスパラギン酸及びフェニルアラニンに対するフェニルグリシンの置換を含む。
「ペプチド誘導体」は、一般的に、側鎖基、α炭素原子、末端アミノ基及び/又は末端カルボキシル酸基の1以上の化学修飾を有するペプチド、ペプチド類似体又は他のペプチド対応物を指す。例として、化学修飾には、化学部分の付加、新たな結合形成及び/又は化学部分の除去が挙げられるが、これらに限定されない。アミノ酸側鎖基の修飾には、リシンe−アミノ基のアシル化、アルギニン、ヒスチジン又はリシンのN−アルキル化、グルタミン酸又はアスパラギン酸カルボン酸基のアルキル化及びグルタミン又はアスパラギンの脱アミド化が挙げられるが、これらに限定されない。末端アミノ基の修飾には、デスアミノ、N−低級アルキル、N−ジ−低級アルキル及びN−アシル(例えば、−CO−低級アルキル)の修飾が挙げられるが、これらに限定されない。末端カルボキシ基の修飾には、アミド、低級アルキルアミド、ジアルキルアミド及び低級アルキルエステルの修飾が挙げられるが、これらに限定されない。このように、部分的に又は全体的に保護されたペプチドがペプチド誘導体を構成する。
本発明の実施において、化合物がホルモンインシュリンの合成又は発現を刺激する、あるいは、刺激を起こす、あるいは、刺激を起こすように作用することができる場合、その化合物は「インシュリン分泌」活性を有する。好ましい実施方法において、インシュリン分泌活性は、米国特許第6,887,849号及び6,703,365号に記載されるアッセイに従って実証することができる。
好ましい実施態様においては、本発明は、下記式(配列番号9):
[式中、8及び35位の記号Xのそれぞれは、独立して、アキラルな、場合により立体障害のアミノ酸残基を示す]
を有する合成(X8,X35)GLP−1(7−36)ペプチド及びその対応物を合成するための方法を提供する。X8及び/又はX35残基のいずれかが、場合により側鎖保護基を含んでもよい。この式に記載のペプチドは、少なくともアキラルな、場合により立体障害のX8及びX35残基が、8及び35位において、天然アミノ酸残基と置換されている点で天然GLP−1(7−36)とは異なる。アキラルなX8及びX35アミノ酸の使用は、得られるペプチドの安定化を助けるだけでなく、さらに、構成要素のリンカーとしてこれらのアミノ酸を使用することにより、スキーム1に示され、以下でさらに記載される本発明の合成経路を促進することが発見された。
[式中、8及び35位の記号Xのそれぞれは、独立して、アキラルな、場合により立体障害のアミノ酸残基を示す]
を有する合成(X8,X35)GLP−1(7−36)ペプチド及びその対応物を合成するための方法を提供する。X8及び/又はX35残基のいずれかが、場合により側鎖保護基を含んでもよい。この式に記載のペプチドは、少なくともアキラルな、場合により立体障害のX8及びX35残基が、8及び35位において、天然アミノ酸残基と置換されている点で天然GLP−1(7−36)とは異なる。アキラルなX8及びX35アミノ酸の使用は、得られるペプチドの安定化を助けるだけでなく、さらに、構成要素のリンカーとしてこれらのアミノ酸を使用することにより、スキーム1に示され、以下でさらに記載される本発明の合成経路を促進することが発見された。
本発明の原理に従って合成することができる(X8,X35)GLP−1(7−36)ペプチドの特に好ましい実施態様は、式(配列番号4):
のペプチド及びその対応物(好ましくは、(示されるように)C−末端でアミド化されている)を含む。このペプチドは、α−アミノイソ酪酸(略語Aibで模式的に示される)のアキラル残基をX8及びX35の両方として使用し、好ましくは、C−末端にアミドを有し、10位に天然Gの残基を使用し、そして、式(Aib8,35)GLP−1(7−36)−NH2として示すことができる。この表記は、アミノ酸「Aib」に相当するアミノ酸残基が、天然アラニンの代わりに8及び35位に現れることを示す。アキラルなα−アミノイソ酪酸は、また、メチルアラニンとしても知られている。配列番号4のペプチドは、EP 1137667 B1に記載される。8及び35位にAib残基が存在すると、体内の代謝による分解がゆっくりとなり、このペプチドが天然GLP−1(7−36)ペプチドより体内でさらに安定となる。
のペプチド及びその対応物(好ましくは、(示されるように)C−末端でアミド化されている)を含む。このペプチドは、α−アミノイソ酪酸(略語Aibで模式的に示される)のアキラル残基をX8及びX35の両方として使用し、好ましくは、C−末端にアミドを有し、10位に天然Gの残基を使用し、そして、式(Aib8,35)GLP−1(7−36)−NH2として示すことができる。この表記は、アミノ酸「Aib」に相当するアミノ酸残基が、天然アラニンの代わりに8及び35位に現れることを示す。アキラルなα−アミノイソ酪酸は、また、メチルアラニンとしても知られている。配列番号4のペプチドは、EP 1137667 B1に記載される。8及び35位にAib残基が存在すると、体内の代謝による分解がゆっくりとなり、このペプチドが天然GLP−1(7−36)ペプチドより体内でさらに安定となる。
本発明は、(Aib8,35)GLP−1(7−36)−NH2などのGLP−1(7−36)ペプチドを製造するための改良された方法を提供する。例えば、スキーム1及びスキーム2は、GLP−1(7−36)ペプチド及びその対応物を合成する例示的スキームを示す。スキーム1及びスキーム2は、GLP−1(7−36)ペプチドのスケールアップ合成に特に適していると考えられる。スケールアップ手順は、典型的には、商業的流通に有用なペプチド量を提供するために実施される。例えば、スケールアップ手順のペプチド量は、バッチあたり500g又は1kg、さらに典型的には、バッチあたり数十kg〜数百kg又はそれ以上であることができる。好ましい実施態様においては、本発明の方法は、プロセシング(合成)時間の減少、生成物の収量の改善、生成物純度の改善及び/又は必要な試薬及び出発物質の量の削減などの改良を提供することができる。
スキーム1に示される合成では、固相及び溶液相技術の組み合わせを用いて、ペプチド生成物を調製する。
示されるように、スキーム1は、ペプチド中間フラグメント1、2及び3を固相で合成することを包含する。フラグメント1は、配列番号8:
[式中、X8は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント又はX8残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。一部の実施態様においては、ペプチドフラグメント1は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、N−末端及び/又はC−末端保護基を有することができる。Fmocは、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基であることが見出された。Trt(トリチル)も、また、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基であることが見出された。Boc、CBz、DTS、Rdtc(R=アルキル又はアリール)、DBFmoc(2,7−ジ−t−ブチルFmoc)、Alloc、pNZ(p−ニトロベンジルエステル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]エトキシ]カルボニル]−)、Msc(2−メチルスルホニルエトキシカルボニル)及びMBz(4−メトキシCBz)もまた、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基である。[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、[[2,2−ビス(4−ニトロフェニル)エトキシ]カルボニル]、[(フェニルメトキシ)カルボニル]、[(1,1−ジメチルプロポキシ)カルボニル]及び[[(4−メトキシフェニル)メトキシ]カルボニル]は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基である。
[式中、X8は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント又はX8残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。一部の実施態様においては、ペプチドフラグメント1は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、N−末端及び/又はC−末端保護基を有することができる。Fmocは、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基であることが見出された。Trt(トリチル)も、また、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基であることが見出された。Boc、CBz、DTS、Rdtc(R=アルキル又はアリール)、DBFmoc(2,7−ジ−t−ブチルFmoc)、Alloc、pNZ(p−ニトロベンジルエステル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]エトキシ]カルボニル]−)、Msc(2−メチルスルホニルエトキシカルボニル)及びMBz(4−メトキシCBz)もまた、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基である。[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、[[2,2−ビス(4−ニトロフェニル)エトキシ]カルボニル]、[(フェニルメトキシ)カルボニル]、[(1,1−ジメチルプロポキシ)カルボニル]及び[[(4−メトキシフェニル)メトキシ]カルボニル]は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、特に有用なN−末端ヒスチジン保護基である。
フラグメント1は、天然GLP−1(7−36)ペプチドの7〜17位におけるアミノ酸に対応する11アミノ酸残基を含み、そのため、表記(X8)GLP−1(7−17)で示すことができる。好ましい実施態様においては、X8は、Aibであるか、又は、10位にAib残基を含むその対応物である。配列番号8のペプチドフラグメントは、天然GLP−1(7−36)の8位の天然アラニンにおけるAibの置換を示すように、表記(Aib8)GLP−1(7−17)で示すことができる。
固相合成は、一般的に、フラグメント1のC−末端からN−末端の方向で行われる。従って、フラグメントのC−末端部分に存在するS17アミノ酸は、固相樹脂支持体にカップリングされる第一のアミノ酸残基である。固相合成は、次に、所望の配列に対応するように、アミノ酸残基を連続して付加させることにより進行する。ペプチド中間フラグメントの合成は、N−末端残基の後で終了するが、これは、例えば、N−末端ヒスチジン残基(H)が新生ペプチド鎖に付加されている。
フラグメント2は、配列番号6:
のアミノ酸残基を含むペプチドフラグメントである。
のアミノ酸残基を含むペプチドフラグメントである。
フラグメント2は、一般的に、天然GLP−1(7−36)ペプチドの18〜22位におけるアミノ酸残基に相当するアミノ酸残基を含む。
フラグメント2の1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。一部の実施態様においては、ペプチドフラグメント2は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、N−末端及び/又はC−末端保護基を有することができる。Fmocは、ペプチドフラグメントの固相合成に関して、特に有用なN−末端保護基であることが見出された。配列番号6のペプチドフラグメントは、表記GLP−1(18−22)と呼ぶことができる。
固相合成は、一般的に、フラグメント1のC−末端からN−末端の方向で行われる。従って、フラグメントのC−末端部分に存在するGアミノ酸は、固相樹脂支持体にカップリングされる第一のアミノ酸残基である。固相合成は、次に、所望の配列に対応するように、アミノ酸残基を連続して付加させることにより進行する。ペプチド中間フラグメントの合成は、N−末端残基の後で終了するが、これは、例えば、N−末端セリン残基(S)が新生ペプチド鎖に付加されている。
フラグメント3’は、配列番号5:
[式中、X35は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント若しくはその対応物であるか、又は、X35残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含有することができる。フラグメント3’は、天然GLP−1(7−36)ペプチドの23〜36位におけるアミノ酸に対応するアミノ酸残基を含む(X35が35位の天然アミノ酸の代わりにその位置にあることを除く)。フラグメント3’は、表記(X35)GLP−1(23−36)で示すことができる。
[式中、X35は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント若しくはその対応物であるか、又は、X35残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含有することができる。フラグメント3’は、天然GLP−1(7−36)ペプチドの23〜36位におけるアミノ酸に対応するアミノ酸残基を含む(X35が35位の天然アミノ酸の代わりにその位置にあることを除く)。フラグメント3’は、表記(X35)GLP−1(23−36)で示すことができる。
フラグメント3’は、フラグメント3(配列番号10):
から調製されるのが好都合である。
から調製されるのが好都合である。
フラグメント3は、固相合成により、標準的なカップリングプロトコールを用いて、Fmoc−Aib35−O−2CTから調製される。リシン及びトリプトファン側鎖は、Bocで保護した。グルタミン酸側鎖はtert−Buエステルで保護し、グルタミン側鎖はトリチル基で保護した。フラグメント3を樹脂から切断し、H−Arg(2HCl)−NH2とカップリングさせた。フラグメント3は、天然GLP−1(7−36)の23〜35位におけるアミノ酸に対応するアミノ酸残基を含む(X35がAibであることを除く)。
一部の実施態様においては、ペプチドフラグメント3は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、側鎖、N−末端及び/又はC−末端保護基を有していてもよい。Fmocは、ペプチドフラグメントの固相合成に関して、特に有用なN−末端保護基であることが見出された。好ましい実施態様においては、X35はAibであるか、又は、35位にAibを含むその対応物であり、天然GLP−1(7−36)の35位の天然アミノ酸におけるAibの置換を示すように、表記(Aib35)GLP−1(23−35)で示すことができる。
X35−添加支持体樹脂の近位の大きな立体障害のために、リシン(34)及びバリン(33)のペプチド鎖へのカップリングが問題となる可能性がある。過剰のアミノ酸を用いた場合でさえ、これらのカップリング反応を完了させることは困難である。溶媒の選択及び/又はエンドキャッピングにより、この問題を解消できる可能性がある。カップリング溶媒の性質が、カップリングの完了度合いに影響を与える可能性があることが見出された。一組の実験において、例えば、カップリング反応を、3:1のNMP/DCM、1:1のNMP/DCM、1:1のDMF/DCM及び3:1のDMF/DCMで行った。これらの溶媒の組み合わせの比率は、容積ベースである。NMPは、N−メチルピロリドンを指し、DCMはジクロロメタンを指し、そして、DMFはジメチルホルムアミドを指す。1:1のDMF/DCMを使用した場合に、カップリング反応がさらに進行し完了したことが見出された。
また、各リシン及びバリンカップリングの後にエンドキャッピングを用いて、未反応の樹脂−支持体材料のさらなるカップリング反応の進行を防ぐことができる。エンドキャッピングされた材料は、所望であれば、精製過程においてさらに容易に除去される。従来のエンドキャッピング技術を使用することができる。
引き続きスキーム1を参照して、フラグメント1、2、及び3’を構築し、所望のペプチドを完成させる。
スキーム1は、フラグメント2をフラグメント3’に付加して、配列番号7:
[式中、X35は、上記で定義されるとおりであり、好ましくは、上記で定義されるAibである]
のアミノ酸残基を含むより大きな中間フラグメントを生成することを示す。中間フラグメントは、表記(X35)GLP−1(18−36)で示すことができる。アミノ酸が側鎖保護を有する限り、この保護は、望ましくは、この工程を通して維持される。
[式中、X35は、上記で定義されるとおりであり、好ましくは、上記で定義されるAibである]
のアミノ酸残基を含むより大きな中間フラグメントを生成することを示す。中間フラグメントは、表記(X35)GLP−1(18−36)で示すことができる。アミノ酸が側鎖保護を有する限り、この保護は、望ましくは、この工程を通して維持される。
スキーム1は、次に、フラグメント1が、溶液中、この中間フラグメントに付加され、所望のペプチド(配列番号9):
を生成することをさらに示す。
を生成することをさらに示す。
また好ましい実施態様においては、本発明は、下記式(配列番号9):
[式中、8及び35位の記号Xのそれぞれは、独立して、アキラルな、場合により立体障害のアミノ酸残基を示す]
を有する合成(X8,X35)GLP−1(7−36)ペプチド及びその対応物を合成するための方法を提供する。X8及び/又はX35残基のいずれかが、場合により側鎖保護基を含んでもよい。この式のペプチドは、少なくともアキラルな、場合により立体障害のX8及びX35残基が、8及び35位において、天然アミノ酸残基と置換されている点で天然GLP−1(7−36)とは異なる。ここで、アキラルなX8及びX35アミノ酸の使用は、得られるペプチドの安定化を助けるだけでなく、さらに、構成要素としてこれらのアミノ酸を使用することにより、スキーム1に示され、以下でさらに記載される本発明の合成経路を促進することが発見された。
[式中、8及び35位の記号Xのそれぞれは、独立して、アキラルな、場合により立体障害のアミノ酸残基を示す]
を有する合成(X8,X35)GLP−1(7−36)ペプチド及びその対応物を合成するための方法を提供する。X8及び/又はX35残基のいずれかが、場合により側鎖保護基を含んでもよい。この式のペプチドは、少なくともアキラルな、場合により立体障害のX8及びX35残基が、8及び35位において、天然アミノ酸残基と置換されている点で天然GLP−1(7−36)とは異なる。ここで、アキラルなX8及びX35アミノ酸の使用は、得られるペプチドの安定化を助けるだけでなく、さらに、構成要素としてこれらのアミノ酸を使用することにより、スキーム1に示され、以下でさらに記載される本発明の合成経路を促進することが発見された。
本発明の原理に従って合成することができる(X8,X35)GLP−1(7−36)ペプチドの特に好ましい実施態様は、式(配列番号4):
のペプチド及びその対応物を含む(好ましくは、(示されるように)C−末端でアミド化されている)。このペプチドは、α−アミノイソ酪酸(略語Aibで模式的に示される)のアキラル残基をX8及びX35の両方として使用し、好ましくは、C−末端にアミドを有し、そして、式(Aib8,35)GLP−1(7−36)−NH2として示すことができる。この表記は、アミノ酸「Aib」に相当するアミノ酸残基が、天然アラニンの代わりに8及び35位に現れることを示す。アキラルなα−アミノイソ酪酸は、また、メチルアラニンとしても知られている。配列番号4のペプチドは、EP 1137667 B1に記載される。8及び35位にAib残基が存在すると、体内の代謝による分解がゆっくりとなり、このペプチドが天然GLP−1(7−36)ペプチドより体内でさらに安定となる。
のペプチド及びその対応物を含む(好ましくは、(示されるように)C−末端でアミド化されている)。このペプチドは、α−アミノイソ酪酸(略語Aibで模式的に示される)のアキラル残基をX8及びX35の両方として使用し、好ましくは、C−末端にアミドを有し、そして、式(Aib8,35)GLP−1(7−36)−NH2として示すことができる。この表記は、アミノ酸「Aib」に相当するアミノ酸残基が、天然アラニンの代わりに8及び35位に現れることを示す。アキラルなα−アミノイソ酪酸は、また、メチルアラニンとしても知られている。配列番号4のペプチドは、EP 1137667 B1に記載される。8及び35位にAib残基が存在すると、体内の代謝による分解がゆっくりとなり、このペプチドが天然GLP−1(7−36)ペプチドより体内でさらに安定となる。
スキーム2で示される合成では、固相及び溶液相技術の組み合わせを用いてペプチド生成物を調製する。
示されるように、スキーム2は、ペプチド中間フラグメント1及び2を固相で合成することを包含する。フラグメント1は、配列番号8:
[式中、X8は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント又はX8残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。一部の実施態様においては、ペプチドフラグメント1は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、N−末端及び/又はC−末端保護基を有することができる。Fmocは、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Trt(トリチル)は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Boc(t−ブチルオキシカルボニル)、CBz(ベンジルオキシカルボニル又はZ)、Dts(ジチアスクシノイル)、Rdtc(R=アルキル又はアリール、dtc=ジチオカルバメート)、DBFmoc(2,7−ジ−t−ブチルFmoc又は1,7−ジ−t−ブチルフルオレン−9−イルメトキシカルボニル)、Alloc(アリルオキシカルボニル)、pNZ(p−ニトロベンジルオキシカルボニル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]エトキシ]カルボニル])、Msc(2−メチルスルホニルエトキシカルボニル)及びMBz(4−メトキシCBz)もまた、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Bpoc[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、Bnpeoc[[2,2−ビス(4−ニトロフェニル)エトキシ]カルボニル]、CBz[(フェニルメトキシ)カルボニル]、Aoc[(1,1−ジメチルプロポキシ)カルボニル]及びMoz[[(4−メトキシフェニル)メトキシ]カルボニル]は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。
[式中、X8は、上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント又はX8残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。一部の実施態様においては、ペプチドフラグメント1は、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、N−末端及び/又はC−末端保護基を有することができる。Fmocは、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Trt(トリチル)は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Boc(t−ブチルオキシカルボニル)、CBz(ベンジルオキシカルボニル又はZ)、Dts(ジチアスクシノイル)、Rdtc(R=アルキル又はアリール、dtc=ジチオカルバメート)、DBFmoc(2,7−ジ−t−ブチルFmoc又は1,7−ジ−t−ブチルフルオレン−9−イルメトキシカルボニル)、Alloc(アリルオキシカルボニル)、pNZ(p−ニトロベンジルオキシカルボニル)、Nsc([[2−[(4−ニトロフェニル)スルホニル]エトキシ]カルボニル])、Msc(2−メチルスルホニルエトキシカルボニル)及びMBz(4−メトキシCBz)もまた、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。Bpoc[(1−[1,1’−ビフェニル]−4−イル−1−メチルエトキシ)カルボニル]、Bnpeoc[[2,2−ビス(4−ニトロフェニル)エトキシ]カルボニル]、CBz[(フェニルメトキシ)カルボニル]、Aoc[(1,1−ジメチルプロポキシ)カルボニル]及びMoz[[(4−メトキシフェニル)メトキシ]カルボニル]は、ペプチドフラグメントの固相合成及び溶液相又は固相カップリングに関して、有用なN−末端ヒスチジン保護基である。
フラグメント2aは、天然GLP−1(7−36)ペプチドの18〜27位におけるアミノ酸に対応する10アミノ酸残基を含み、そのため、表記GLP−1(18−27)で示すことができ、そして、配列番号12:
のフラグメントである。
のフラグメントである。
固相合成は、一般的に、フラグメント2aのC−末端からN−末端の方向で行われる。従って、フラグメントのC−末端部分に存在するE27アミノ酸は、固相樹脂支持体にカップリングされる第一のアミノ酸残基である。固相合成は、次に、所望の配列に対応するように、アミノ酸残基を連続して付加させることにより進行する。ペプチド中間フラグメントの合成は、N−末端残基の後で終了するが、これは、例えば、N−末端セリン残基(S)が新生ペプチド鎖に付加されている。
フラグメント3’aは、配列番号14:
[式中、X35は上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント若しくはその対応物であるか、又はX35残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。フラグメント3’aは、天然GLP−1(7−36)ペプチドの28〜36位におけるアミノ酸に対応するアミノ酸残基を含む(X35が35位の天然アミノ酸の代わりにその位置にあることを除く)。フラグメント3’は、表記(X35)GLP−1(23−36)で示すことができる。フラグメント3’は、フラグメント3a(配列番号15):
から調製されるのが好都合である。
[式中、X35は上記で定義されるとおりである]
のアミノ酸残基を含むペプチドフラグメント若しくはその対応物であるか、又はX35残基を含むその対応物である。1以上のアミノ酸残基は、従来の実施に従って側鎖保護基を含むことができる。フラグメント3’aは、天然GLP−1(7−36)ペプチドの28〜36位におけるアミノ酸に対応するアミノ酸残基を含む(X35が35位の天然アミノ酸の代わりにその位置にあることを除く)。フラグメント3’は、表記(X35)GLP−1(23−36)で示すことができる。フラグメント3’は、フラグメント3a(配列番号15):
から調製されるのが好都合である。
フラグメント3aは、固相合成により、標準的なカップリングプロトコールを用いて、Fmoc−Aib35−O−2CTから調製される。リシン及びトリプトファン側鎖は、Bocで保護した。グルタミン酸側鎖はtert−Buエステルで保護し、グルタミン側鎖はトリチル基で保護した。フラグメント3aを樹脂から切断し、H−Arg(2HCl)−NH2とカップリングさせた。フラグメント3aは、天然GLP−1(7−36)の28〜35位におけるアミノ酸に対応するアミノ酸残基を含む(X35がAibであることを除く)。
一部の実施態様においては、ペプチドフラグメント3aは、C−末端を介して結合した樹脂であることができる。このフラグメントは、場合により、側鎖、N−末端及び/又はC−末端保護基を有していてもよい。Fmocは、ペプチドフラグメントの固相合成に関して、特に有用なN−末端保護基であることが見出された。好ましい実施態様においては、X35はAibであるか、又は、35位にAibを含むその対応物であり、天然GLP−1(7−35)の35位の天然アミノ酸におけるAibの置換を示すように、表記(Aib35)GLP−1(28−35)で示すことができる。
X35−添加支持体樹脂の近位の大きな立体障害のために、リシン(34)及びバリン(33)の伸長ペプチド鎖へのカップリングが問題となる可能性がある。過剰のアミノ酸を用いた場合でさえ、これらのカップリング反応を完了させることは困難である。溶媒の選択及び/又はエンドキャッピングにより、この問題を解消できる可能性がある。カップリング溶媒の性質が、カップリングの完了度合いに影響を与える可能性があることが見出された。一組の実験において、例えば、カップリング反応を、3:1のNMP/DCM、1:1のNMP/DCM、1:1のDMF/DCM及び3:1のDMF/DCMで行った。これらの溶媒の組み合わせの比率は、容積ベースである。NMPは、N−メチルピロリドンを指し、DCMはジクロロメタンを指し、そして、DMFはジメチルホルムアミドを指す。1:1のDMF/DCMを使用した場合に、カップリング反応がさらに進行し完了したことが見出された。
また、各リシン及びバリンカップリングの後にエンドキャッピングを用いて、未反応の樹脂−支持体材料のさらなるカップリング反応の進行を防ぐことができる。エンドキャッピングされた材料は、所望であれば、精製過程においてさらに容易に除去される。従来のエンドキャッピング技術を使用することができる。
引き続きスキーム2を参照して、フラグメント1、2a及び3’aを構築し、所望のペプチドを完成させる。
フラグメント2a及び3’aは、溶液中、最初にカップリングされ、フラグメント2a+3’aを形成し、それは、表記(X35)GLP−1(18−36)で示すことができる配列番号7:
である。フラグメント2a+3’aは、次に、溶液相でフラグメント1とカップリングする。他のアミノ酸が側鎖保護を有する限り、この保護は、望ましくはこの工程を通して維持される。配列番号9:
である。フラグメント2a+3’aは、次に、溶液相でフラグメント1とカップリングする。他のアミノ酸が側鎖保護を有する限り、この保護は、望ましくはこの工程を通して維持される。配列番号9:
[式中、好ましい実施態様においては、X8及びX35は、上記で定義されるAibである]
のフラグメント1+2a+3’aを含む所望のペプチドが、次に形成される。
スキーム1及び2の反応スキームの実施において、固相及び溶液相合成は、当工業分野で公知の標準的な方法により行うことができる。代表的な実施方法では、ペプチドは、アミノ酸がC−末端からN−末端に付加される化学を用いて、固相で合成される。従って、特定のフラグメントのC−末端に隣接するアミノ酸又はペプチド基が、最初に樹脂に付加される。これは、アミノ酸又はペプチド基のC−末端官能基を樹脂支持体上の相補的な官能基と反応させることにより生じる。アミノ酸又はペプチド基のN−末端側を、マスキングすることで望まない副反応を防ぐ。アミノ酸又はペプチド基は、また、側鎖保護を含むことが望ましい。次に、連続するアミノ酸又はペプチド基を、対象のペプチドが形成されるまで支持体結合ペプチド材料に結合させる。これらの多くは、また、従来の実施に従って側鎖保護を含む。各々の連続カップリングを用いて、樹脂結合ペプチド材料のN−末端のマスキング基が除去される。その後、これを、N−末端がマスキングされた次のアミノ酸又はペプチド基のC−末端と反応させる。従って、固相合成の生成物は、樹脂支持体に結合したペプチドである。
固相ペプチド合成の実施に適切な任意の種類の支持体を使用することができる。好ましい実施態様においては、支持体は、1以上のポリマー、コポリマー又はポリアミド、ポリスルファミド、置換ポリエチレン、ポリエチレングリコール、フェノール樹脂、ポリサッカライド若しくはポリスチレンなどのポリマーの組み合わせからなる樹脂を含む。ポリマー支持体は、また、ペプチド合成で使用される溶媒に十分に不溶であり、且つ、不活性な任意の固体であってもよい。固体支持体は、典型的には、合成中に伸長ペプチドをカップリングさせ、そして、所望の条件下で切断して、ペプチドを支持体から遊離させることができる連結部分を含む。適切な固体支持体は、光切断可能、TFA切断可能、HF切断可能、フッ化物イオン切断可能、還元切断可能;Pd(O)切断可能;求核切断可能;又はラジカル切断可能なリンカーを有することができる。好ましい連結部分は、切断されるペプチドの側鎖基が、依然実質的に全体的に保護されるような条件下で切断可能である。
一つの好ましい合成方法においては、ペプチド中間フラグメントを、トリチル基を含む酸感受性固体支持体上で、より好ましくは、張り出した塩素基を有するトリチル基を含む樹脂、例えば、2−クロロトリチルクロリド(2−CTC)樹脂上で合成した(Barlos et al. (1989) Tetrahedron Letters 30(30):3943-3946)。例として、また、トリチルクロリド樹脂、4−メチルトリチルクロリド樹脂、4−メトキシトリチルクロリド樹脂が挙げられる。一部の好ましい固体支持体には、ジビニルベンゼンとコポリマー化させ、反応性基が固定された支持材料を形成することができるポリスチレンが挙げられる。
固相合成で使用される他の樹脂には、4−ヒドロキシメチルフェニルオキシメチルアンカー基を有するスチレンとジビニルベンゼンのコポリマーを含む「Wang」樹脂(Wang, S.S. 1973, J. Am. Chem. Soc.)及び4−ヒドロキシメチル−3−メトキシフェノキシ酪酸樹脂(Richter et al. (1994), Tetrahedron Letters 35(27):4705-4706)が挙げられる。Wang、2−クロロトリチルクロリド及び4−ヒドロキシメチル−3−メトキシフェノキシ酪酸樹脂は、例えば、Calbiochem-Novabiochem Corp., San Diego, Californiaから購入することができる。
固相合成のための樹脂を調製するために、樹脂を適切な溶媒で予め洗浄することができる。例えば、2−CTC樹脂などの固相樹脂をペプチドチャンバーに添加し、適切な溶媒で予め洗浄する。予め洗浄するための溶媒は、カップリング反応で使用される溶媒(又は溶媒の混合物)の種類に基づいて選択することができるが、その逆も可能である。洗浄、さらに、その後のカップリング反応にも適切な溶媒には、ジクロロメタン(DCM)、ジクロロエタン(DCE)、ジメチルホルムアミド(DMF)など、及びこれらの試薬の混合物が挙げられる。他の有用な溶媒には、DMSO、ピリジン、クロロホルム、ジオキサン、テトラヒドロフラン、酢酸エチル、N−メチルピロリドン及びその混合物が挙げられる。一部の場合においては、カップリングを、二成分溶媒系、例えば、DMFとDCMの混合物(9:1〜1:9、より一般的には、4:1〜1:4の容積比で)で行うことができる。
本発明の合成は、好ましくは、特に記載しない限り適切な保護基の存在下で行われる。保護基の性質及び使用は、当技術分野で公知である。一般的に、適切な保護基は、それが結合している原子又は部分、例えば、酸素又は窒素が、プロセシング及び合成過程において望まない反応に関与することを防ぐように作用する任意の種類の基である。保護基には、側鎖保護基及びアミノ又はN−末端保護基が挙げられる。保護基は、また、カルボン酸、チオールなどの反応又は結合を防ぐことができる。
側鎖保護基は、側鎖の一部を、ペプチド合成、プロセシングなどの工程で使用される化学物質との反応から保護するように作用する、アミノ酸の側鎖(即ち、アミノ酸一般式:H2N−C(R)(H)−COOHのR基)に結合した化学部分を指す。側鎖保護基の選択は、様々な要素、例えば、実施される合成の種類、ペプチドが受けるプロセシング及び所望の中間生成物又は最終生成物に依存する。側鎖保護基の性質は、また、アミノ酸自体の性質にも依存する。一般的に、固相合成過程のα−アミノ基の脱保護中に除去されない側鎖保護基が選択される。従って、α−アミノ保護基及び側鎖保護基は、典型的には同じではない。
一部の場合においては、そして、固相合成及び他のペプチドプロセシングで使用される試薬の種類によっては、アミノ酸に側鎖保護基が存在してなくてもよい。このようなアミノ酸は、典型的には、反応性の酸素、窒素又は他の反応性部分を側鎖に含まない。
側鎖保護基の例には、アセチル(Ac)、ベンゾイル(Bz)、tert−ブチル、トリフェニルメチル(トリチル)、テトラヒドロピラニル、ベンジルエーテル(Bzl)及び2,6−ジクロロベンジル(DCB)、t−ブトキシカルボニル(Boc)、ニトロ、p−トルエンスルホニル(Tos)、アダマンチルオキシカルボニル、キサンチル(Xan)、ベンジル、2,6−ジクロロベンジル、メチル、エチル及びt−ブチルエステル、ベンジルオキシカルボニル(cBz又はZ)、2−クロロベンジルオキシカルボニル(2−Cl−Z)、t−アミルオキシカルボニル(Aoc)、並びに、芳香族又は脂肪族ウレタン型保護基、ニトロ−ベラトリルオキシカルボニル(NVOC)などの光解離性基;2−トリメチルシリルエトキシカルボニル(TEOC)などのフッ化物感受性基が挙げられる。
本発明の実施において、GLP−1ペプチドを合成するために通常使用されるアミノ酸のための好ましい側鎖保護基を、以下の表Aに示す:
アミノ末端保護基は、アミノ酸のαアミノ基に結合した化学部分を含む。典型的には、アミノ末端保護基は、ペプチド鎖を伸長するために付加される次のアミノ酸の付加の前に脱保護反応で除去されるが、ペプチドが支持体から切断される時に、維持させることができる。アミノ末端保護基の選択は、様々な要素、例えば、実施される合成の種類及び所望の中間生成物又は最終生成物に依存する。
アミノ末端保護基の例には、(1)アシル型保護基、例えば、ホルミル、アクリリル(Acr)、ベンゾイル(Bz)及びアセチル(Ac);(2)芳香族ウレタン型保護基、例えば、ベンジルオキシカルボニル(Z)及び置換Z、例えば、p−クロロベンジルオキシカルボニル、p−ニトロベンジルオキシカルボニル、p−ブロモベンジルオキシカルボニル、p−メトキシベンジルオキシカルボニル;(3)脂肪族ウレタン保護基、例えば、t−ブチルオキシカルボニル(Boc)、ジイソプロピルメトキシカルボニル、イソプロピルオキシカルボニル、エトキシカルボニル、アリルオキシカルボニル;(4)シクロアルキルウレタン型保護基、例えば、9−フルオレニル−メチルオキシカルボニル(Fmoc)、シクロペンチルオキシカルボニル、アダマンチルオキシカルボニル及びシクロヘキシルオキシカルボニル;並びに(5)チオウレタン型保護基、例えば、フェニルチオカルボニルが挙げられる。好ましい保護基には、9−フルオレニル−メチルオキシカルボニル(Fmoc)、2−(4−ビフェニリル)−プロピル(2)オキシカルボニル(Bpoc)、2−フェニルプロピル(2)−オキシカルボニル(Poc)及びt−ブチルオキシカルボニル(Boc)が挙げられる。
Fmoc又はFmoc様化学は、固相ペプチド合成に非常に好ましく用いられる。その理由としては、得られる保護状態のペプチドが、弱酸性の切断試薬を使用して比較的容易に切断されるからである。この種類の切断反応は、得られる副生成物、不純物などが比較的少なく、技術的にも経済的にも、膨張及び収縮洗浄の両方からペプチドを大規模ベースで回収することが可能となり、収率が向上する。ぺプチド合成に関して本明細書で使用される「大規模」は、一般的に、バッチあたり少なくとも500g、より好ましくは、少なくとも2kgの範囲でのペプチドの合成を含む。大規模合成は、典型的には、試薬、例えば、樹脂、溶媒、アミノ酸、カップリング及び脱保護反応用の化学物質の量に対応することができように、そして、キログラム〜メートルトン範囲でペプチド製造を可能とするサイズである、スチール反応容器などの大きな反応容器で行われる。
さらに、Fmoc保護基は、側鎖保護基に比べ、ペプチドから選択的に切断することができるため、Fmocが切断される時に側鎖保護がそのまま残る。この種類の選択性は、側鎖反応を最小限にするために、アミノ酸カップリング過程において重要である。さらに、側鎖保護基を選択的に切断し、Fmocに対し側鎖保護基を除去することで、Fmocをそのまま残すことができる。この後者の選択性は、さらに後述される精製スキーム過程に極めて有利に働く。
固相カップリング反応は、カップリング反応を増強又は向上する1以上の化合物の存在下で行うことができる。反応速度を増加し、副反応速度を減少することができる化合物には、第三級塩基、例えば、ジイソプロピルエチルアミン(DIEA)及びトリエチルアミン(TEA)の存在下、保護されたアミノ酸を活性種(例えば、HOBtエステルを生成するBOP、PyBOP、HBTU及びTBTU並びにHOOBtエステルを生成するDEPBT)に変換することができるホスホニウム塩及びウロニウム塩が挙げられる。他の試薬は、保護試薬によりもたらされるラセミ化を防ぐように作用する。これらの試薬には、カルボジイミド(例えば、DCC又はWSCDI)が挙げられ、一緒に補助求核剤(例えば、1−ヒドロキシ−ベンゾトリアゾール(HOBt)、1−ヒドロキシ−アザベンゾトリアゾール(HOAt)又はHOSu)を添加する。補助求核剤を添加又は非添加の、クロロギ酸イソブチルを使用する混合酸無水物法も、また、それが関連するラセミ化が起こりにくいことから、アジド方法と同様に利用することができる。これらの種類の化合物は、また、カルボジイミド介在性カップリングの速度を増加することができ、さらに、Asn及びGln残基の脱水を防ぐことができる。
カップリングが終了したことが決定された後、カップリング反応混合物を溶媒で洗浄し、ペプチド材料の後続のアミノ酸残基のそれぞれについてカップリングサイクルを繰り返す。次のアミノ酸をカップリングさせるために、樹脂結合材料からのN−末端保護基(例えば、Fmoc基)の除去は、典型的には、N−メチルピロリドン(NMP)又はジメチルホルムアミド(DMF)などの溶媒中に10〜50%(重量ベース)ピペリジンを含む試薬で処理することにより達成される。Fmoc保護基を除去した後、典型的には、数回の洗浄を行って、残留ピペリジン及びFmoc副生成物(ジベンゾフルベン及びそのピペリジン付加体など)を除去する。
後続のアミノ酸を、樹脂支持体上のペプチド材料の添加率に関して、過剰の化学量論量のアミノ酸で使用することができる。一般的に、カップリング工程で使用するアミノ酸の量は、樹脂上の第一のアミノ酸の添加率と少なくとも当量である(1当量以上)。好ましくは、カップリング工程で使用するアミノ酸の量は、1.7〜2.0当量である。
最終カップリングサイクルの後、樹脂をNMPなどの溶媒で洗浄し、次に、DCMなどの不活性な第二の溶媒で洗浄する。合成されたペプチド材料を樹脂から除去するために、切断処理を、切断されるペプチド材料が、依然十分な側鎖及び末端保護基を有するように行う。その場所に保護基を残すことにより、樹脂切断の間又はその後のペプチドフラグメントの望まないカップリング又は他の望まない反応を防ぐことができる。Fmoc又は類似の化学を用いてペプチドを合成する場合、保護された切断は、任意の所望の様式、例えば、酢酸又は希釈TFAなどの比較的弱い酸試薬を使用し、DCMなどの溶媒中で達成することができる。典型的には、DCM中、0.5〜10重量パーセント、好ましくは、1〜3重量パーセントのTFAを使用する。例えば、米国特許第6,281,335号を参照されたい。
固相樹脂からペプチド中間フラグメントを切断する工程は、下記のような典型的なプロセスラインに沿って進めることができる。また、ペプチド中間フラグメントを樹脂から効果的に切断する任意の適切なプロセスを使用することができる。例えば、約5〜20、好ましくは、約10容積の酸性切断試薬を含有する溶媒を、樹脂結合ペプチド材料を含有する容器に添加する。樹脂は、典型的にはビーズ形状であり、結果として試薬中に浸漬する。切断反応は、液体内容物を適切な温度で適切な時間撹拌することにより生じる。撹拌により、ビーズが塊になるのを防ぐことができる。適切な時間及び温度条件は、使用する酸試薬、ペプチドの性質、樹脂の性質などの要素に依存する。一般的なガイドラインとして、約−15℃〜約5℃、好ましくは、約−10℃〜約0℃で、約5分間〜2時間、好ましくは、約25分間〜約45分間の撹拌が適切であろう。切断時間は、約10分間〜約2時間又はさらに1日であってもよい。切断は、望ましくは、このような冷却温度範囲で行うことにより、反応中に典型的に生じる発熱反応に適応させる。さらに、低い温度での切断反応を行うと、trt基などの酸感受性の側鎖保護基がこの段階で除去されるのを防ぐ。
切断処理の終了時に、反応をクエンチする。これは、例えば、切断試薬を適切な塩基、例えば、ピリジンなどと混合して、さらに5分間〜2時間、好ましくは、約20分間〜約40分間追加でかき混ぜ及び撹拌を続けて達成することができる。塩基の添加及び続けてかき混ぜを行うと、容器内容物の温度が上昇する。かき混ぜの終了時に、容器内容物の温度が、約0℃〜約15℃、好ましくは、約5℃〜約10℃であるのがよい。
ペプチド回収の態様を改善するために、樹脂を膨張及び収縮させるなどの要素を、場合により、合成プロセス全体に組み込むことができる。これらの技術は、例えば、米国特許出願第2005/0164912 A1号に記載されている。
一部の態様においては、切断されたペプチドフラグメントを、他のペプチドフラグメント及び/又はアミノ酸への溶液相カップリング用に調製することができる。溶液相におけるペプチドカップリング反応は、例えば、New Trends in Peptide Coupling Reagents; Albericio, Fernando; Chinchilla, Rafeal; Dodsworth, David J.; and Najera, Armen; Organic Preparations and Procedures International (2003), 33(3), 203-303に概説されいている。
溶液相におけるペプチド中間フラグメントの他のフラグメント又はアミノ酸へのカップリングは、in situカップリング試薬、例えば、ベンゾトリアゾール−1−イル−オキシ−トリス−(ジメチルアミノ)ホスホニウムヘキサフルオロリン酸(BOP)、ベンゾトリアゾール−1−イル−オキシ−トリピロリジノホスホニウムヘキサフルオロリン酸(PyBOP)、O−(ベンゾトリアゾール−1−イル)−N,N,N’,N’−テトラメチルウロニウムヘキサフルオロリン酸(HBTU)、O−(7−アザベンゾトリアゾール−1−イル)−1,1,3,3−テトラメチルウロニウムヘキサフルオロホウ酸(HATU)、O−(7−アザベンゾトリアゾール−1−イル)−1,1,3,3−テトラメチルウロニウムテトラフルオロリン酸(TATU),O−(1H−6−クロロ−ベンゾトリアゾール−1−イル)−1,1,3,3−テトラメチルウロニウムヘキサフルオロリン酸(HCTU)、O−(1H−6−クロロ−ベンゾトリアゾール−1−イル)−1,1,3,3−テトラメチルウロニウムテトラフルオロホウ酸(TCTU)、O−(ベンゾトリアゾール−1−イル)オキシビオス(oxybios)−(ピロリジノ)−ウロニウムヘキサフルオロリン酸(HAPyU)、ジシクロヘキシルカルボジイミド(DCC)、ジイソプロピルカルボジイミド、3−(ジエトキシホスホリルオキシ)−1,2,3−ベンゾトリアジン−4(3H)−オン(DEPBT)、水溶性カルボジイミド(WSCDI)、O−(シアノ−エトキシカルボニル−メチレンアミノ)−N,N,N’,N”−テトラメチルウロニウムテトラフルオロホウ酸(TOTU)又はO−(ベンゾトリアゾール−1−イル)−N,N,N’,N’−テトラメチルウロニウムテトラフルオロホウ酸(TBTU)を使用して行うことができる。他のカップリング技術は、ヒドロキシスクシンイミド(HOSu)及びp−ニトロフェノール(HONp)エステルなどの事前に形成された活性エステル;事前に形成された対称無水物;非対称無水物、例えば、N−カルボン酸無水物(NCA);又はフッ化アシル並びに塩化アシルなどの酸ハロゲン化物を使用する。
適切なカップリング溶媒を、溶液相カップリング反応で使用することができる。使用するカップリング溶媒が、形成されるペプチド結合のラセミ化の程度;ペプチド及び/又はペプチドフラグメントの溶解度;並びにカップリング反応速度に影響を与えうることが理解される。一部の実施態様においては、カップリング溶媒は、1以上の水混和性試薬を含む。水混和性溶媒の例には、例えば、DMSO、ピリジン、クロロホルム、ジオキサン、テトラヒドロフラン、酢酸エチル、N−メチルピロリドン、ジメチルホルムアミド、ジオキサン又はその混合物が挙げられる。
他の実施態様においては、カップリング反応は、1以上の非水混和性試薬を含んでもよい。非水混和性溶媒の典型例は、塩化メチレンである。これらの実施態様においては、非水混和性溶媒は、脱保護反応に適合することが好ましい;例えば、非水混和性溶媒を使用する場合、脱保護反応に悪影響を及ぼさないことが好ましい。
配列番号9のペプチドを形成した後、生成物を、脱保護、精製、凍結乾燥、追加のプロセシング(例えば、他のペプチドと反応させて、融合タンパク質を形成する)、これらの組み合わせ及び/又その同類のものに、適宜付すことができる。
例えば、本発明によれば、側鎖保護基は、典型的には、固相合成を通して、並びに、また、溶液相カップリング反応へ向けて及び溶液相カップリング反応を通してペプチド中間フラグメントに保持される。一般的に、溶液相工程が終了した後、1以上の脱保護工程を行って、ペプチドから1以上の保護基を除去することができる。全体的な脱保護による側鎖保護基の除去は、典型的には、酸分解試薬を含む脱保護溶液を使用して側鎖保護基を切断する。全体的な脱保護に通常使用される酸分解試薬には、原液のトリフルオロ酢酸(TFA)、HCl、BF3Et2O又はMe3SiBrなどのルイス酸、液体のフッ化水素酸(HF)、臭化水素(HBr)、トリフルオロメタンスルホン酸及びその組み合わせが挙げられる。脱保護溶液には、また、1以上の適切なカチオンスカベンジャー、例えば、ジチオスレイトール(DTT)、アニソール、p−クレゾール、エタンジチオール又は硫化ジメチルが挙げられる。脱保護溶液は、また、水を含むことができる。本明細書で使用されるように、脱保護組成物に存在する試薬量は、典型的には、比率で表され、ここで、個々の成分量は、分子は、「重量部」又は「容積部」などの「部」として表され、分母は、組成物の全部分である。例えば、TFA:H2O:DTTを90:5:5(重量/重量/重量)の比率で含有する脱保護溶液は、TFAを90/100重量部、H2Oを5/100重量部及びDTTを5/100重量部で有する。
析出は、典型的には、エーテル、例えば、ジエチルエーテル又はMTBE(メチルtert−Buエーテル)を使用して行われる。析出後、ペプチドは、単離及び乾燥させた後に、他の成分との混合、凍結乾燥、パッケージング、保存、追加のプロセシング及び/又は他の処理を行うことが望ましい。これは、任意の適切な方法により達成することができる。一つの適切なアプローチによれば、ペプチドを濾取し、十分なMTBE洗浄液で洗浄し、最終塩含量を適切なレベルにまで低下させた後、乾燥させる。
本発明は、また、GLP−1ペプチド及びその対応物を含む広範なペプチドを精製するための有用な技術を提供する。
特に好ましい精製プロセスは、クロマトグラフ媒体による少なくとも2つの精製通過工程を含み、ここで、少なくとも第一の通過工程が第一のpHで起こり、少なくとも第二の通過工程が第二のpHで起こる。より具体的には、第一の通過工程が酸性pHで起こり、一方で、第二の通過工程が塩基性のpHで起こる。好ましい実施態様においては、酸性条件下での少なくとも1回の通過工程が、塩基性条件下で起こる通過工程の前に起こる。この精製アプローチを実施する例示的な方法は、完全に保護されたペプチド11を精製する例示的状況で説明することができる。最初に、ペプチドで全体的な脱保護を行う。N−末端及び側鎖保護基の両方を切断する。第一のクロマトグラフィー通過工程は、水/ACNグラジエントで、pH約1〜5、好ましくは約2にするために十分なTFAを使用して行われる。次に、第二の通過工程は、水/ACNグラジエントで、pH約8〜9、好ましくは8.5〜8.9にするために少量のアンモニア及び/又は酢酸アンモニウムなどを使用して行われる。
pH値は、酸又は塩基に関わらず、均一なイオン種が各場合で存在するように均一性を促進する。従って、酸性pHは、ペプチド材料の実質的に全てのアミノ酸残基がプロトン化されるように十分に低いことが望ましい。塩基性pHは、ペプチド材料の実質的に全てのアミノ酸残基が脱プロトン化されるように十分に高いことが望ましい。酸性及び塩基性クロマトグラフィーは、任意の順序で行うことができる。ペプチド酢酸塩が所望の生成物である場合は、最後に塩基性クロマトグラフィーを行うことが都合がよい。その理由としては、酢酸塩がクロマトグラフィーの生成物である可能性があるためである。
通常使用される略語は以下を含む:アセチル(Ac)、アゾビスイソブチリルニトリル(AIBN)、大気圧(Atm)、9−ボラビシクロ[3.3.1]ノナン(9−BBN又はBBN)、tert−ブトキシカルボニル(Boc)、ピロ炭酸ジ−tert−ブチル又はBoc無水物(BOC2O)、ベンジル(Bn)、ブチル(Bu)、ケミカルアブストラクト登録番号(CASRN)、ベンジルオキシカルボニル(CBZ又はZ)、カルボニルジイミダゾール(CDI)、1,4−ジアザビシクロ[2.2.2]オクタン(DABCO)、三フッ化ジエチルアミノ硫黄(DAST)、ジベンジリデンアセトン(dba)、1,5−ジアザビシクロ[4.3.0]ノナ−5−エン(DBN)、1,8−ジアザビシクロ[5.4.0]ウンデカ−7−エン(DBU)、N,N’−ジシクロヘキシルカルボジイミド(DCC)、1,2−ジクロロエタン(DCE)、ジクロロメタン(DCM)、アゾジカルボン酸ジエチル(DEAD)、(3−(ジエトキシホスホリルオキシ)−1,2,3−ベンゾトリアジン−4(3H)−オン)(DEPBT)、アゾジカルボン酸ジイソプロピル(DIAD)、水素化ジイソブチルアルミニウム(DIBAL又はDIBAL−H)、ジイソプロピルエチルアミン(DIPEA)、N,N−ジメチルアセトアミド(DMA)、4−N,N−ジメチルアミノピリジン(DMAP)、エチレングリコールジメチルエーテル(DME)、N,N−ジメチルホルムアミド(DMF)、ジメチルスルホキシド(DMSO)、1,1’−ビス−(ジフェニルホスフィノ)エタン(dppe)、1,1’−ビス−(ジフェニルホスフィノ)フェロセン(dppf)、1−(3−ジメチルアミノプロピル)−3−エチルカルボジイミド塩酸塩(EDCI)、エチル(Et)、酢酸エチル(EtOAc)、エタノール(EtOH)、2−エトキシ−2H−キノリン−1−カルボン酸エチルエステル(EEDQ)、ジエチルエーテル(Et2O)、O−(7−アザベンゾトリアゾール−1−イル)−N、N,N’N’−テトラメチルウロニウムヘキサフルオロリン酸(HATU)、酢酸(HOAc)、1−N−ヒドロキシベンゾトリアゾール(HOBt)、高圧液体クロマトグラフィー(HPLC)、イソプロパノール(IPA)、リチウムヘキサメチルジシラザン(LiHMDS)、メタノール(MeOH)、融点(mp)、MeSO2−(メシル又はMs)、メチル(Me)、アセトニトリル(MeCN)、m−クロロ過安息香酸(MCPBA)、質量スペクトル(ms)、メチルt−ブチルエーテル(MTBE)、N−ブロモスクシンイミド(NBS)、N−カルボン酸無水物(NCA)、N−クロロスクシンイミド(NCS)、N−メチルモルホリン(NMM)、N−メチルピロリドン(NMP)、クロロクロム酸ピリジニウム(PCC)、二クロム酸ピリジニウム(PDC)、フェニル(Ph)、プロピル(Pr)、イソプロピル(i−Pr)、ポンド/平方インチ(psi)、ピリジン(pyr)、(ベンゾトリアゾール−1−イルオキシ)トリピロリジノホスホニウムヘキサフルオロリン酸(PyBOP)、室温(rt又はRT)、tert−ブチルジメチルシリル又はt−BuMe2Si(TBDMS)、トリエチルアミン(TEA又はEt3N)、2,2,6,6−テトラメチルピペリジン1−オキシル(TEMPO)、トリフラート又はCF3SO2−(Tf)、トリフルオロ酢酸(TFA)、1,1’−ビス−2,2,6,6−テトラメチルヘプタン−2,6−ジオン(TMHD)、O−ベンゾトリアゾール−1−イル−N,N,N’,N’−テトラメチルウロニウムテトラフルオロホウ酸(TBTU)、薄層クロマトグラフィー(TLC)、テトラヒドロフラン(THF)、トリメチルシリル又はMe3Si(TMS)、p−トルエンスルホン酸一水和物(TsOH又はpTsOH)、4−Me−C6H4SO2−又はトシル(Ts)、N−ウレタン−N−カルボン酸無水物(UNCA)。接頭語ノルマル(n)、イソ(i−)、第二級(sec−)、第三級(tert−)及びネオを含む従来の命名は、アルキル部分で使用される場合、通常の意味を有する(J. Rigaudy and D. P. Klesney, Nomenclature in Organic Chemistry, IUPAC 1979Pergamon Press, Oxford.)。
ここで、本発明の原理は、以下の例示的な実施例に関してさらに説明される。以下の全てのパーセンテージ及び比率は、明示的に別段の定めをした場合を除き容積で示される。
実施例
GLP−1フラグメントFmoc−AA(7−17)−OHのGLP−1固相合成
Fmoc−His(trt)−Aib−Glu(OtBu)−Gly−Thr(tBu)−Phe−Thr(tBu)−Ser(OtBu)−Asp(OtBu)−Val−Ser(OtBu)−OH
GLP−1フラグメントFmoc−AA(7−17)−OHのGLP−1固相合成
Fmoc−His(trt)−Aib−Glu(OtBu)−Gly−Thr(tBu)−Phe−Thr(tBu)−Ser(OtBu)−Asp(OtBu)−Val−Ser(OtBu)−OH
実施例1
Fmoc−AA(7−17)−O−2CT2CTの固相合成
Fmoc−AA(7−17)−OHの固相合成を、0.55mmol/gで添加した15.0gのH−Ser(OtBu)−2−CT樹脂(Peptides International;Lot#601511)から開始した。樹脂を、DCM(150mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMPで3回洗浄した(各洗浄に90mL)。
Fmoc−AA(7−17)−O−2CT2CTの固相合成
Fmoc−AA(7−17)−OHの固相合成を、0.55mmol/gで添加した15.0gのH−Ser(OtBu)−2−CT樹脂(Peptides International;Lot#601511)から開始した。樹脂を、DCM(150mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMPで3回洗浄した(各洗浄に90mL)。
カップリング溶液を調製するために、アミノ酸(2.0当量)及び1−ヒドロキシベンゾトリアゾール水和物(HOBT、2.0当量)を計量し、43.3mLのDMFに溶解させた後、HBTU(2.0当量)のDMF溶液(濃度:205.76g/L;31.4mL)と混合し、次に、DIEA(3.5当量)を0〜5℃で添加することで活性化させた。得られた溶液を、樹脂を含有する反応容器に添加し、アクチベーションフラスコ(activation flask)を、24.5mLのDCMでリンスしてリアクターに入れ、その後、25℃で4〜6時間撹拌した。カップリング反応混合物を4時間撹拌した後、カップリング溶液を排液し、樹脂をDMFで4回洗浄した(各洗浄に90mL)。次に、樹脂を20%ピペリジン/DMFで2回処理し(各処理に90mL)、Fmoc保護基を除去した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMFで9回洗浄した(各洗浄に90mL)。フラグメントの残りのアミノ酸に対して、Fmoc保護基の除去及びカップリング反応サイクルを繰り返した(即ち、Val→Asp(OtBu)→Ser(tBu)→Thr(tBu)→Phe→Thr(tBu)→Gly→Glu(OtBu)→Aib→His(trt)の順で)。最後のHis(trt)カップリング反応の溶媒を、DMFから0.1MLiBr−THF/NMP(3:1)に置換した。そして、最後のHisカップリング反応のカップリング試薬は、DEPBTのDMF溶液(濃度:162.33g/L;31.4mL)を使用した。そして、Hisをもう一度再カップリングして、カップリングを確実に完了させた。
この実施例で使用する全ての試薬を以下の表に列挙する:
構築した樹脂を、NMP(90mL)で4回、そして、DCM(90mL)で7回洗浄した。
構築した樹脂からのGLP−1フラグメントFmoc−AA(7−17)−OHの切断
上記の構築した樹脂を、最後のDCM洗浄液で−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(150mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(4.0mL)を切断レシーバーに添加して、TFAを中和した。構築した樹脂を0℃で15分間処理した後、切断溶液を切断レシーバーに回収した。別の1%TFA/DCM冷却溶液(150mL、−5〜−10℃)を添加し、0℃で15分間撹拌した後、切断レシーバーに排液した。第三の1%TFA/DCM冷却溶液(150mL、−5〜−10℃)を添加し、0℃で30分間撹拌した後、ピリジン(2.0mL)を切断容器に添加してTFAを中和し、そして、また、最後の切断溶液を切断レシーバーに排液した。容器を25℃まで温めながら、樹脂をDCM(90mL)で5回洗浄し、切断溶液レシーバーに排液した。集めたDCM切断及び洗浄溶液を90mLまで濃縮した後、水(90mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。次に、生成物を濾過し、水で洗浄し、35℃で真空乾燥させた。合計14.371gのFmoc−AA(7−17)−OHを、純度95.7%AN、収率90.7%で得た。
上記の構築した樹脂を、最後のDCM洗浄液で−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(150mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(4.0mL)を切断レシーバーに添加して、TFAを中和した。構築した樹脂を0℃で15分間処理した後、切断溶液を切断レシーバーに回収した。別の1%TFA/DCM冷却溶液(150mL、−5〜−10℃)を添加し、0℃で15分間撹拌した後、切断レシーバーに排液した。第三の1%TFA/DCM冷却溶液(150mL、−5〜−10℃)を添加し、0℃で30分間撹拌した後、ピリジン(2.0mL)を切断容器に添加してTFAを中和し、そして、また、最後の切断溶液を切断レシーバーに排液した。容器を25℃まで温めながら、樹脂をDCM(90mL)で5回洗浄し、切断溶液レシーバーに排液した。集めたDCM切断及び洗浄溶液を90mLまで濃縮した後、水(90mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。次に、生成物を濾過し、水で洗浄し、35℃で真空乾燥させた。合計14.371gのFmoc−AA(7−17)−OHを、純度95.7%AN、収率90.7%で得た。
GLP−1フラグメントFmoc−AA(18−22)−OHのGLP−1固相合成
Fmoc−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−OH
実施例2
Fmoc−AA(18−22)−O−2CT2CTの固相合成
Fmoc−AA(11−22)−OHの固相合成を、0.51mmol/gで添加した20.0gのH−Gly−2−CT樹脂(Patras;Lot#2592)から開始した。樹脂を、DCM(200mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMP(120mL)で3回洗浄した。
Fmoc−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−OH
実施例2
Fmoc−AA(18−22)−O−2CT2CTの固相合成
Fmoc−AA(11−22)−OHの固相合成を、0.51mmol/gで添加した20.0gのH−Gly−2−CT樹脂(Patras;Lot#2592)から開始した。樹脂を、DCM(200mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMP(120mL)で3回洗浄した。
カップリング溶液を調製するために、アミノ酸(2.0当量)及び1−ヒドロキシベンゾトリアゾール水和物(HOBT・H2O;0.16g;0.1当量)を計量し、29.8mLのNMPに溶解させた後、HBTUのNMP溶液(濃度:172.4g/L;43.8mL;1.95当量)と混合し、次に、DIEA(3.9mL;2.2当量)を0〜5℃で添加することで活性化させた。得られた溶液を、樹脂を含有する反応容器に添加し、アクチベーションフラスコ(activation flask)を、23.7mLのDCMでリンスしてリアクターに入れ、その後、22℃で撹拌した。カップリング反応混合物を5.0〜6.5時間撹拌した後、カップリング溶液を排液し、樹脂をNMP(120mL)で4回洗浄した。次に、樹脂を20%ピペリジン/NMP(120mL)で2回処理し、Fmoc保護基を除去した。二回目の20%ピペリジン/NMP処理を行った後、樹脂をNMP(120mL)で9回洗浄した。フラグメントの残りのアミノ酸に対して、Fmoc保護基の除去及びカップリング反応サイクルを繰り返した(即ち、Glu(OtBu)→Leu→Tyr(tBu)→Ser(tBu)の順で)。
この実施例で使用する全ての試薬を以下の表に列挙する:
構築した樹脂をNMP(120mL)で4回、そして、DCM(120mL)で7回洗浄した。
構築した樹脂からのGLP−1フラグメントFmoc−AA(18−22)−OHの切断
上記の構築した樹脂を、最後のDCM洗浄液で−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(160mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(2.0mL)を切断レシーバーに添加し、最初の切断溶液のTFAを中和した。30分間撹拌した後、切断溶液を切断レシーバーに回収した。次に、別の1%TFA/DCM冷却溶液(160mL、−5〜−10℃)を添加し、0℃で30分間撹拌した。ピリジン(2.1mL)を切断容器に添加して、TFAを中和した。第二の切断溶液を切断レシーバーに排液した後、容器を25℃まで温め、樹脂をDCM(120mL)で6回洗浄して、切断溶液レシーバーに排液した。集めたDCM切断及び洗浄溶液を容積150mLまで濃縮した後、水(150mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。フラグメントを水で洗浄し、30〜35℃で真空乾燥させた。合計8.76gのGLP−1 Fmoc−AA(18−22)−OHを、純度98.6%AN、収率89.6%で得た。
上記の構築した樹脂を、最後のDCM洗浄液で−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(160mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(2.0mL)を切断レシーバーに添加し、最初の切断溶液のTFAを中和した。30分間撹拌した後、切断溶液を切断レシーバーに回収した。次に、別の1%TFA/DCM冷却溶液(160mL、−5〜−10℃)を添加し、0℃で30分間撹拌した。ピリジン(2.1mL)を切断容器に添加して、TFAを中和した。第二の切断溶液を切断レシーバーに排液した後、容器を25℃まで温め、樹脂をDCM(120mL)で6回洗浄して、切断溶液レシーバーに排液した。集めたDCM切断及び洗浄溶液を容積150mLまで濃縮した後、水(150mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。フラグメントを水で洗浄し、30〜35℃で真空乾燥させた。合計8.76gのGLP−1 Fmoc−AA(18−22)−OHを、純度98.6%AN、収率89.6%で得た。
GLP−1フラグメントH−AA(18−36)−NH2の溶液相合成
H−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−Gln(trt)−Ala−Ala−Lys(Boc)−Glu(OtBu)−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−Arg−NH2
実施例3
GPAフラグメント3’H−AA(23−36)−NH2(2.76g)、フラグメントFmoc−AA(18−22)−OH(0.99g)及びHOBT水和物(0.16g)をDMF(14mL)に溶解させた。この溶液に、BOP(0.56g)のDMF(15mL)溶液及びDIEA(0.29)を、DMFリンス(10mL)と共に加えた。反応物を20℃で撹拌し、HPLCで観測した。4時間後、カップリング反応は未完了であった。フラグメントの追加フラグメントFmoc−AA(18−22)−OH(0.02g)、BOP(0.07当量)のDMF(1mL)溶液及びDIEA(0.07.)のキッカーを、DMFリンス(1mL)と共に添加した。反応は一晩撹拌した後に完了した。ピペリジン(0.38g)を反応混合物に加えた。Fmoc除去を38℃で1時間後に行った。25℃に冷却した後、反応混合物を、周囲温度において水(100mL)でクエンチした。クエンチした混合物をDCM(100mL)で抽出した。DCM層を水(2×100mL)で洗浄して、〜20gに濃縮した。濃縮DCM溶液を撹拌したヘプタンに注ぎ、生成物を析出させた。次に、析出混合物中のDCMを、20〜25℃、減圧下で留去し(350〜50mmHg)、その後、MTBE(100mL)を加えて、25℃で一晩撹拌した。固体を濾過し、MTBE/ヘプタン(1:1、各50mL)で2回洗浄した。フィルターケーキを0.5時間風乾させた後、35〜40℃で真空乾燥させた。合計3.37gを実収率96.6%、純度81.9%ANで得た。
H−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−Gln(trt)−Ala−Ala−Lys(Boc)−Glu(OtBu)−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−Arg−NH2
実施例3
GPAフラグメント3’H−AA(23−36)−NH2(2.76g)、フラグメントFmoc−AA(18−22)−OH(0.99g)及びHOBT水和物(0.16g)をDMF(14mL)に溶解させた。この溶液に、BOP(0.56g)のDMF(15mL)溶液及びDIEA(0.29)を、DMFリンス(10mL)と共に加えた。反応物を20℃で撹拌し、HPLCで観測した。4時間後、カップリング反応は未完了であった。フラグメントの追加フラグメントFmoc−AA(18−22)−OH(0.02g)、BOP(0.07当量)のDMF(1mL)溶液及びDIEA(0.07.)のキッカーを、DMFリンス(1mL)と共に添加した。反応は一晩撹拌した後に完了した。ピペリジン(0.38g)を反応混合物に加えた。Fmoc除去を38℃で1時間後に行った。25℃に冷却した後、反応混合物を、周囲温度において水(100mL)でクエンチした。クエンチした混合物をDCM(100mL)で抽出した。DCM層を水(2×100mL)で洗浄して、〜20gに濃縮した。濃縮DCM溶液を撹拌したヘプタンに注ぎ、生成物を析出させた。次に、析出混合物中のDCMを、20〜25℃、減圧下で留去し(350〜50mmHg)、その後、MTBE(100mL)を加えて、25℃で一晩撹拌した。固体を濾過し、MTBE/ヘプタン(1:1、各50mL)で2回洗浄した。フィルターケーキを0.5時間風乾させた後、35〜40℃で真空乾燥させた。合計3.37gを実収率96.6%、純度81.9%ANで得た。
実施例4
GPAフラグメント3’H−AA(23−36)−NH2(一般的に、U.S.S.N. 12/316,309の手順に従って合成した)(合計2.83g)を、DMF(24mL)及びメチル−THF(5mL)に35〜40℃で3時間溶解させた後、0〜5℃に冷却した。次に、DMF(2mL)及びMe−THF(24mL)混合溶媒に溶かしたフラグメントFmoc−AA(18−22)−OH(1.154g)及びHOBT水和物(0.018g)の冷却溶液(0〜5℃)を、DMFリンス(5mL)と共に加えた。この得られた溶液に、BOP(0.69g)のDMF(2mL)溶液及びDIEA(0.21g)を、DMFリンス(10mL)と共に加えた。反応物を0℃で撹拌し、HPLCで観測した。15.5時間後、カップリング反応は未完了であった。フラグメントの追加フラグメント3’(0.172g)、BOP(0.16g)のDMF(2mL)溶液及びDIEA(0.15.)のキッカーを、DMFリンス(1mL)と共に添加した。反応は20℃で一晩撹拌した後に完了した。ピペリジン(0.44g)を反応混合物に加えた。Fmoc除去を38℃で1時間後に行った。25℃に冷却した後、反応混合物を、周囲温度において水(75mL)及びMe−THF(30mL)でクエンチした。相分離した後、Me−THF(15mL)を使用して下の水層の逆抽出を行った。集めたMe−THF層をロータリーエバポレーターで濃縮し、次に、新たなMe−THF(30mL)を加えて残渣を溶解させた。濃縮、Me−THF(30mL)に再溶解、そして、濃縮の操作を再度繰り返した。残渣を最後に、Me−THF(15mL)に溶解させ、撹拌したヘプタン(120mL)にMe−THFリンス(3mL)と共に注いだ。析出した固体を濾過し、ヘプタン(各25mL)で洗浄した。フィルターケーキを0.5時間風乾させた後、35〜40℃で真空乾燥させた。合計3.66gを、実収率95.5%、純度85.1%ANで得た。
GPAフラグメント3’H−AA(23−36)−NH2(一般的に、U.S.S.N. 12/316,309の手順に従って合成した)(合計2.83g)を、DMF(24mL)及びメチル−THF(5mL)に35〜40℃で3時間溶解させた後、0〜5℃に冷却した。次に、DMF(2mL)及びMe−THF(24mL)混合溶媒に溶かしたフラグメントFmoc−AA(18−22)−OH(1.154g)及びHOBT水和物(0.018g)の冷却溶液(0〜5℃)を、DMFリンス(5mL)と共に加えた。この得られた溶液に、BOP(0.69g)のDMF(2mL)溶液及びDIEA(0.21g)を、DMFリンス(10mL)と共に加えた。反応物を0℃で撹拌し、HPLCで観測した。15.5時間後、カップリング反応は未完了であった。フラグメントの追加フラグメント3’(0.172g)、BOP(0.16g)のDMF(2mL)溶液及びDIEA(0.15.)のキッカーを、DMFリンス(1mL)と共に添加した。反応は20℃で一晩撹拌した後に完了した。ピペリジン(0.44g)を反応混合物に加えた。Fmoc除去を38℃で1時間後に行った。25℃に冷却した後、反応混合物を、周囲温度において水(75mL)及びMe−THF(30mL)でクエンチした。相分離した後、Me−THF(15mL)を使用して下の水層の逆抽出を行った。集めたMe−THF層をロータリーエバポレーターで濃縮し、次に、新たなMe−THF(30mL)を加えて残渣を溶解させた。濃縮、Me−THF(30mL)に再溶解、そして、濃縮の操作を再度繰り返した。残渣を最後に、Me−THF(15mL)に溶解させ、撹拌したヘプタン(120mL)にMe−THFリンス(3mL)と共に注いだ。析出した固体を濾過し、ヘプタン(各25mL)で洗浄した。フィルターケーキを0.5時間風乾させた後、35〜40℃で真空乾燥させた。合計3.66gを、実収率95.5%、純度85.1%ANで得た。
スキーム1に従った粗GLP−1の溶液相合成
実施例5
GLP−1フラグメントFmoc−AA(7−17)−OH(0.843g)をTHF(20mL)に溶解させた。次に、この溶液とフラグメントH−AA(18−36)−NH2(1.433g)を混合し、撹拌して固体を全て溶解させた。この溶液に、6−Cl−HOBt(0.101g)、DEPBT(0.199g)、そして、次に、DIEA(0.132mL)を、THFリンス(3mL)と共に加えた。反応物を室温(18〜22℃)で撹拌し、HPLCで観測した。2日後、反応の完了をチェックしたが、反応は未完了であった(11%の過剰フラグメントFmoc−AA(7−17)−OH)。フラグメントH−AA(18−36)−NH2(0.123g)、DEPBT(0.039g)及びDIEA(0.043mL)のキッカーを添加し、室温で撹拌を続けた。19.5時間後、HPLC分析により反応が完了したことが分かった。ピペリジン(0.267g)を加え、得られた反応混合物を室温で撹拌した。7.5時間撹拌した後、脱保護反応を行った。次に、反応混合物中のTHFを減圧下(130mmHg減圧下、35℃)、DCM(2×15mL)で置換した。残渣をDCM(5.6mL)に溶解させ、DTT(1.11g)、水(1.09g)及びTFA(19mL)の溶液と14℃で混合した。15℃で6時間撹拌した後、反応混合物に冷却した(−5℃)MTBE(89mL)を加えてクエンチした。クエンチした反応混合物を15℃で30分間静置した。固体生成物を濾過し、MTBE(3×19mL)で洗浄して、35℃、減圧下で一晩乾燥させた。1.91gの粗GPA(34.3%wt/wt)を、純度63.4%AN、収率45.6%で得た。
実施例5
GLP−1フラグメントFmoc−AA(7−17)−OH(0.843g)をTHF(20mL)に溶解させた。次に、この溶液とフラグメントH−AA(18−36)−NH2(1.433g)を混合し、撹拌して固体を全て溶解させた。この溶液に、6−Cl−HOBt(0.101g)、DEPBT(0.199g)、そして、次に、DIEA(0.132mL)を、THFリンス(3mL)と共に加えた。反応物を室温(18〜22℃)で撹拌し、HPLCで観測した。2日後、反応の完了をチェックしたが、反応は未完了であった(11%の過剰フラグメントFmoc−AA(7−17)−OH)。フラグメントH−AA(18−36)−NH2(0.123g)、DEPBT(0.039g)及びDIEA(0.043mL)のキッカーを添加し、室温で撹拌を続けた。19.5時間後、HPLC分析により反応が完了したことが分かった。ピペリジン(0.267g)を加え、得られた反応混合物を室温で撹拌した。7.5時間撹拌した後、脱保護反応を行った。次に、反応混合物中のTHFを減圧下(130mmHg減圧下、35℃)、DCM(2×15mL)で置換した。残渣をDCM(5.6mL)に溶解させ、DTT(1.11g)、水(1.09g)及びTFA(19mL)の溶液と14℃で混合した。15℃で6時間撹拌した後、反応混合物に冷却した(−5℃)MTBE(89mL)を加えてクエンチした。クエンチした反応混合物を15℃で30分間静置した。固体生成物を濾過し、MTBE(3×19mL)で洗浄して、35℃、減圧下で一晩乾燥させた。1.91gの粗GPA(34.3%wt/wt)を、純度63.4%AN、収率45.6%で得た。
GLP−1フラグメントFmoc−AA(19−27)−OHのGLP−1固相合成
Fmoc−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−Gln(trt)−Ala−Ala−Lys(Boc)−Glu(OtBu)−OH
実施例6
Fmoc−AA(19−27)−O−2CT2CTの固相合成
Fmoc−AA(19−27)−OHの固相合成を、0.58mmol/gで添加した20.0gのFmoc−Glu(OtBu)−2−CTC樹脂から開始した。樹脂を、DCM(200mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMF(120mL)で3回洗浄した。Fmoc保護基の除去を、膨張した樹脂を20%ピペリジン/DMF(120mL)で2回処理することにより達成した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMF(120mL)で9回洗浄した。
Fmoc−Ser(OtBu)−Tyr(tBu)−Leu−Glu(OtBu)−Gly−Gln(trt)−Ala−Ala−Lys(Boc)−Glu(OtBu)−OH
実施例6
Fmoc−AA(19−27)−O−2CT2CTの固相合成
Fmoc−AA(19−27)−OHの固相合成を、0.58mmol/gで添加した20.0gのFmoc−Glu(OtBu)−2−CTC樹脂から開始した。樹脂を、DCM(200mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMF(120mL)で3回洗浄した。Fmoc保護基の除去を、膨張した樹脂を20%ピペリジン/DMF(120mL)で2回処理することにより達成した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMF(120mL)で9回洗浄した。
カップリング溶液を調製するために、アミノ酸(2.0当量)及び1−ヒドロキシベンゾトリアゾール水和物(HOBT・H2O;3.55g;2.0当量)を計量し、60.0mLのDMFに溶解させた後、HBTUのDMF溶液(濃度:205.76g/L;42.8mL;2.0当量)と混合し、次に、DIEA(9.1mL;4.5当量)を0〜5℃で添加することで活性化させた。得られた溶液を、樹脂を含有する反応容器に添加し、アクチベーションフラスコ(activation flask)を、34.3mLのDCMでリンスしてリアクターに入れ、その後、25℃で撹拌した。カップリング反応混合物を5.0時間撹拌した後、カップリング溶液を排液し、樹脂をDMF(120mL)で4回洗浄した。次に、樹脂を20%ピペリジン/DMF(120mL)で2回処理し、Fmoc保護基を除去した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMF(120mL)で9回洗浄した。フラグメントの残りのアミノ酸に対して、Fmoc保護基の除去及びカップリング反応サイクルを繰り返した(即ち、Lys(Boc)→Ala→Ala→Gln(trt)→Gly→Glu(OtBu)→Leu→Tyr(tBu)の順で)
この実施例で使用する全ての試薬を以下の表に列挙する:
構築した樹脂をDMF(120mL)で4回、DCM(120mL)で8回、そして、IPA(120mL)で4回順次洗浄した。次に、構築した樹脂を、35℃で真空乾燥させて、32.75gのFmoc−(19−27)−O−2CT樹脂を得た。収率83.6%は樹脂の増量に基づく。
実施例7
Fmoc−AA(18−27)−O−2CT2CTの固相合成
Fmoc−AA(18−27)−OHの固相合成を、16.38gの上記Fmoc−AA(19−27)−O−2−CTC樹脂で行った。樹脂を、DCM(100mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMF(60mL)で3回洗浄した。Fmoc保護基の除去は、膨張した樹脂を20%ピペリジン/DMF(60mL)で2回処理することにより達成した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMF(60mL)で9回洗浄した。
Fmoc−AA(18−27)−O−2CT2CTの固相合成
Fmoc−AA(18−27)−OHの固相合成を、16.38gの上記Fmoc−AA(19−27)−O−2−CTC樹脂で行った。樹脂を、DCM(100mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMF(60mL)で3回洗浄した。Fmoc保護基の除去は、膨張した樹脂を20%ピペリジン/DMF(60mL)で2回処理することにより達成した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMF(60mL)で9回洗浄した。
カップリング溶液を調製するために、Fmoc−Ser(OtBu)(4.48g、2.0当量、Fmoc−Glu(OtBu)−O−2CT樹脂に基づく)及び1−ヒドロキシベンゾトリアゾール水和物(HOBT・H2O;1.78g;2.0当量、Fmoc−Glu(OtBu)−O−2CT樹脂に基づく)を計量し、30.0mLのDMFに溶解させた後、HBTUのDMF溶液(濃度:205.76g/L;21.4mL;2.0当量、Fmoc−Glu(OtBu)−O−2CT樹脂に基づく)と混合し、次に、DIEA(4.5mL;4.5当量、Fmoc−Glu(OtBu)−O−2CT樹脂に基づく)を0〜5℃で添加することで活性化させた。得られた溶液を、樹脂を含有する反応容器に添加し、アクチベーションフラスコ(activation flask)を、18.7mLのDCMでリンスしてリアクターに入れ、その後、25℃で撹拌した。カップリング反応混合物を6.0時間撹拌した後、カップリング溶液を排液し、樹脂をDMF(120mL)で4回洗浄した。
この実施例で使用する全ての試薬を以下の表に列挙する:
構築した樹脂を、DMF(120mL)で4回、DCM(120mL)で8回、そして、IPA(120mL)で4回順次洗浄した。
実施例8
構築した樹脂からのGLP−1フラグメントFmoc−AA(18−27)−OHの切断
構築した樹脂を、DCM(200mL)で30分間膨張させて、次に−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(200mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(6.5mL)を切断レシーバーに添加し、切断溶液のTFAを中和した。30分間撹拌した後、切断溶液を切断レシーバーに回収した。次に、別の1%TFA/DCM冷却溶液(200mL、−5〜−10℃)を添加し、0℃で30分間撹拌した。第二の切断溶液を切断レシーバーに排液した後、IPA(20mL)を切断レシーバーに加え、ゲル形成を回避した。切断容器を25℃まで温めて、樹脂をDCM(200mL)で6回洗浄し、切断溶液レシーバーに排液した。集めた切断及び洗浄溶液を、容積200mL未満まで濃縮した後、水(200mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。フラグメントを濾過し、水で洗浄し、30〜35℃で真空乾燥させた。合計18.09gのGLP−1フラグメントFmoc−AA(18−27)−OHを、純度89.0%AN、収率82.7%で得た。
構築した樹脂からのGLP−1フラグメントFmoc−AA(18−27)−OHの切断
構築した樹脂を、DCM(200mL)で30分間膨張させて、次に−5℃に冷却した。DCMを排液し、1%v/vTFA/DCM冷却溶液(200mL、−5〜−10℃)を添加して、0℃で撹拌した。ピリジン(6.5mL)を切断レシーバーに添加し、切断溶液のTFAを中和した。30分間撹拌した後、切断溶液を切断レシーバーに回収した。次に、別の1%TFA/DCM冷却溶液(200mL、−5〜−10℃)を添加し、0℃で30分間撹拌した。第二の切断溶液を切断レシーバーに排液した後、IPA(20mL)を切断レシーバーに加え、ゲル形成を回避した。切断容器を25℃まで温めて、樹脂をDCM(200mL)で6回洗浄し、切断溶液レシーバーに排液した。集めた切断及び洗浄溶液を、容積200mL未満まで濃縮した後、水(200mL)と混合した。DCMを、減圧下で激しく撹拌しながら蒸留した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水混合物から析出した。フラグメントを濾過し、水で洗浄し、30〜35℃で真空乾燥させた。合計18.09gのGLP−1フラグメントFmoc−AA(18−27)−OHを、純度89.0%AN、収率82.7%で得た。
GLP−1フラグメント3a、Fmoc−AA(28−35)−OHの固相合成
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−OH
実施例9
GLP−1代替フラグメント3a、Fmoc−AA(28−35)−O−2CTの固相合成
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−2−CTC
Fmoc−AA(28−35)−O−2CTの固相合成を、Rocheのペプチドシンセサイザーで行った。添加係数0.36mmol/gで15.02gのFmoc−Aib−2−CTC樹脂を反応容器に入れ、DCM(150mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMFで3回洗浄した(各洗浄に6容積)。樹脂を20%ピペリジン/DMF(各処理に6容積)で2回処理することにより、全ての樹脂の脱保護を行い、Fmoc保護基を除去した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMFで9回洗浄した(各洗浄に6.7容積)。
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−OH
実施例9
GLP−1代替フラグメント3a、Fmoc−AA(28−35)−O−2CTの固相合成
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−2−CTC
Fmoc−AA(28−35)−O−2CTの固相合成を、Rocheのペプチドシンセサイザーで行った。添加係数0.36mmol/gで15.02gのFmoc−Aib−2−CTC樹脂を反応容器に入れ、DCM(150mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をDMFで3回洗浄した(各洗浄に6容積)。樹脂を20%ピペリジン/DMF(各処理に6容積)で2回処理することにより、全ての樹脂の脱保護を行い、Fmoc保護基を除去した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をDMFで9回洗浄した(各洗浄に6.7容積)。
カップリング溶液を調製するために、アミノ酸及び1−ヒドロキシベンゾトリアゾール水和物(HOBT・H2O)を計量し、DMFに溶解させた後、HBTUのDMF溶液(0.503mmol/mL)及びDIEAと0〜5℃で順次混合した。得られた溶液を反応容器に添加し、フラスコをDCMでリアクター中にリンスし、樹脂と25℃で4〜16時間撹拌した。試料をKaiserテスト又はHPLC分析用に取り、反応の完了をチェックした。カップリング反応が完了した後、カップリング溶液を排液し、樹脂をNMPで4回洗浄した(各洗浄に6.7容積)。次に、フラグメントの残りのアミノ酸に対して、Fmoc基の脱保護及びカップリング反応サイクルを繰り返した(即ち、Lys(Boc)→Val→Leu→Trp(Boc)→Ala→Ile→Pheの順に)
2−メチルアラニン(Aib)と2−CTC樹脂間の作用が強いことから、最初の2つのアミノ酸カップリング反応(Lys(Boc)−34及びVal−33)を完了させることは非常に困難である。Lys(Boc)−34及びVal−33のカップリング条件を変更して(アミノ酸及びHOBT水和物の両方の使用量を1.7当量から2.35当量に、そして、DIEAの使用量を4.0当量から5.0当量に増加)、カップリング反応を完了させた。また、この実施例においては、酢酸無水物を使用して、Lys(Boc)−34及びVal−33のカップリング反応後の、樹脂上の任意の未反応ペプチドフラグメント又はアミノ酸をエンドキャッピングした。これにより、クロマトグラフィー精製において、不純物が所望の生成物から離れて移動することで精製工程の効率が改善した。
この実施例で使用する全ての試薬を以下の表に列挙する:
固相合成の完了後、樹脂をDMF(4×6.7容積)、DCM(7×6.7)及びイソプロパノール(3×6.7容積)で洗浄した。構築した樹脂を真空乾燥させて、切断のために保持した。
実施例10
構築した樹脂からのGLP−1中間フラグメントFmoc−AA(28−35)−OHの切断
上記の構築した樹脂を、DCM(10容積)中、25℃で30分間膨張させた。次に、ポット混合物を−5℃に冷却した。DCMを排液し、樹脂を2%TFA/DCM冷却溶液(2×7.5容積)で、0℃で30分間撹拌して2回処理した。切断溶液を、ピリジン(全TFAの1.3当量)を含有するフラスコに回収した。容器を25℃まで温めながら、樹脂をDCM(10容積)で6回洗浄し、DCM洗浄液に排液した。DCM溶液を集めて、濃縮し、水(10容積)と混合した。得られた混合物を減圧下で蒸留し、DCMを除去した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水から析出した。フラグメントを濾過し、洗浄して、30〜35℃で真空乾燥させた。GLP−1 Fmoc−AA(28−35)−OHを、収率92.7%、純度95.2%ANで得た。
構築した樹脂からのGLP−1中間フラグメントFmoc−AA(28−35)−OHの切断
上記の構築した樹脂を、DCM(10容積)中、25℃で30分間膨張させた。次に、ポット混合物を−5℃に冷却した。DCMを排液し、樹脂を2%TFA/DCM冷却溶液(2×7.5容積)で、0℃で30分間撹拌して2回処理した。切断溶液を、ピリジン(全TFAの1.3当量)を含有するフラスコに回収した。容器を25℃まで温めながら、樹脂をDCM(10容積)で6回洗浄し、DCM洗浄液に排液した。DCM溶液を集めて、濃縮し、水(10容積)と混合した。得られた混合物を減圧下で蒸留し、DCMを除去した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水から析出した。フラグメントを濾過し、洗浄して、30〜35℃で真空乾燥させた。GLP−1 Fmoc−AA(28−35)−OHを、収率92.7%、純度95.2%ANで得た。
実施例11
GLP−1フラグメント3a、Fmoc−AA(28−35)−O−2CTの固相合成
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−2−CTC
Fmoc−AA(28−35)−O−2CTの固相合成を、Rocheのペプチドシンセサイザーで行った。0.59mmol/gの添加係数で25.01gのH−Aib−2−CTC樹脂を反応容器に入れ、DCM(250mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMPで3回洗浄した(各洗浄に6容積)。
GLP−1フラグメント3a、Fmoc−AA(28−35)−O−2CTの固相合成
Fmoc−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−2−CTC
Fmoc−AA(28−35)−O−2CTの固相合成を、Rocheのペプチドシンセサイザーで行った。0.59mmol/gの添加係数で25.01gのH−Aib−2−CTC樹脂を反応容器に入れ、DCM(250mL)中、25℃で30分間膨張させた。DCM溶媒を排液し、樹脂をNMPで3回洗浄した(各洗浄に6容積)。
樹脂を20%ピペリジン/NMP(各処理に5.6容積)で2回処理することにより全ての樹脂の脱保護を行い、Fmoc保護基を除去した。二回目の20%ピペリジン/DMF処理を行った後、樹脂をNMPで9回洗浄した(各洗浄に5.6容積)。
カップリング溶液を調製するために、アミノ酸及び1−ヒドロキシベンゾトリアゾール水和物(HOBT・H2O)を計量し、NMPに溶解させた後、HBTUのNMP溶液(0.46mmol/mL)及びDIEAと0〜5℃で順次混合した。得られた溶液を反応容器に添加し、フラスコをNMPでリアクター中にリンスし、樹脂と25℃で4〜16時間撹拌した。試料をKaiserテスト又はHPLC分析用に取り、反応の完了をチェックした。カップリング反応が完了した後、カップリング溶液を排液し、樹脂をNMPで4回洗浄した(各洗浄に6.7容積)。次に、フラグメントの残りのアミノ酸に対して、Fmoc基の脱保護及びカップリング反応サイクルを繰り返した(即ち、Lys(Boc)→Val→Leu→Trp(Boc)→Ala→Ile→Pheの順に)。
Lys(Boc)−34及びVal−33のカップリング条件を変更して(アミノ酸及びHOBT水和物の両方の使用量を1.7当量から2.0当量に、そして、DIEAの使用量を2.13当量から2.5当量に増加)、カップリング反応を完了させた。また、この実施例においては、酢酸無水物/DCMを使用して、Lys(Boc)−34及びVal−33のカップリング反応後の、樹脂上の任意の未反応ペプチドフラグメント又はアミノ酸をエンドキャッピングした。
この実施例で使用する全ての試薬を以下の表に列挙する:
固相合成の完了後、樹脂をNMP(4×6.0容積)、DCM(7×6.0容積)で洗浄した。
構築した樹脂からのGLP−1中間フラグメントFmoc−AA(28−35)−OHの切断
上記の構築した樹脂を、DCM(6容積)中、30分間−5℃に冷却した。次に、DCMを排液し、樹脂を2%TFA/DCM冷却溶液(2×10容積)で、0℃で30分間撹拌して2回処理した。切断溶液を、ピリジン(全TFAの1.3当量)を含有するフラスコに回収した。容器を25℃まで温めながら、樹脂をDCM(10容積)で6回洗浄し、DCM洗浄液に排液した。DCM溶液を集め、濃縮し、水(6容積)と混合した。得られた混合物を減圧下で蒸留し、DCMを除去した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水から析出した。フラグメントを濾過し、洗浄して、30〜35℃で真空乾燥させた。Fmoc−AA(28−35)−OHを、収率96.9%、純度96.1%ANで得た。
上記の構築した樹脂を、DCM(6容積)中、30分間−5℃に冷却した。次に、DCMを排液し、樹脂を2%TFA/DCM冷却溶液(2×10容積)で、0℃で30分間撹拌して2回処理した。切断溶液を、ピリジン(全TFAの1.3当量)を含有するフラスコに回収した。容器を25℃まで温めながら、樹脂をDCM(10容積)で6回洗浄し、DCM洗浄液に排液した。DCM溶液を集め、濃縮し、水(6容積)と混合した。得られた混合物を減圧下で蒸留し、DCMを除去した(25℃で、350〜50torr)。DCMが除去された時、フラグメントが水から析出した。フラグメントを濾過し、洗浄して、30〜35℃で真空乾燥させた。Fmoc−AA(28−35)−OHを、収率96.9%、純度96.1%ANで得た。
GLP−1フラグメント3’a、H−AA(28−36)−NH2の溶液相合成
H−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−Arg−NH2
実施例12
代替フラグメント3a(Fmoc−AA(28−35)−OH、6.11g、4.42mmol)及びアルギニンアミド二塩酸塩(H−Arg(2HCl)−NH2、2.18g、8.84mmol、2当量)をDMF(42mL)に溶解させた。この溶液に、HOBT・H2O(0.67g、1当量)及びHBTU(3.38g、2当量)のDMF(42mL)溶液、DIEA(3.44mL、4当量)を、15mLのDMFと共に順次加えた。反応物を25℃で撹拌し、HPLCで観測した。2時間後、反応は完了していなかった。反応を一晩行った(21時間)。次に、ピペリジン(2.26g、6当量)を反応混合物に添加した。Fmoc除去は、35℃で1時間撹拌した後も完了していなかった。追加のピペリジン(2.33g、6.2当量)を添加して、さらに1.75時間撹拌した。反応混合物を水(240mL)でクエンチした。ピリジン塩酸塩(8.33g、16.3当量)を析出したポット混合物に加え、ピペリジンを中和した。生じた白色固体を濾過し、水(400mL)で洗浄して、一晩かけてある程度乾燥させた。フィルターケーキを、100mLのMTBE/n−ヘプタン(1:1=容積:容積)で再度スラリーにして、濾過し、MTBE/n−ヘプタン(1:1=容積:容積;2×25mL)で洗浄して、真空乾燥させて、GLP−1代替フラグメント3’H−AA(28−36)−NH2(6.22g、重量収率106.9%)を得た。HPLC分析により、純度は87%ANであった。
H−Phe−Ile−Ala−Trp(Boc)−Leu−Val−Lys(Boc)−Aib−Arg−NH2
実施例12
代替フラグメント3a(Fmoc−AA(28−35)−OH、6.11g、4.42mmol)及びアルギニンアミド二塩酸塩(H−Arg(2HCl)−NH2、2.18g、8.84mmol、2当量)をDMF(42mL)に溶解させた。この溶液に、HOBT・H2O(0.67g、1当量)及びHBTU(3.38g、2当量)のDMF(42mL)溶液、DIEA(3.44mL、4当量)を、15mLのDMFと共に順次加えた。反応物を25℃で撹拌し、HPLCで観測した。2時間後、反応は完了していなかった。反応を一晩行った(21時間)。次に、ピペリジン(2.26g、6当量)を反応混合物に添加した。Fmoc除去は、35℃で1時間撹拌した後も完了していなかった。追加のピペリジン(2.33g、6.2当量)を添加して、さらに1.75時間撹拌した。反応混合物を水(240mL)でクエンチした。ピリジン塩酸塩(8.33g、16.3当量)を析出したポット混合物に加え、ピペリジンを中和した。生じた白色固体を濾過し、水(400mL)で洗浄して、一晩かけてある程度乾燥させた。フィルターケーキを、100mLのMTBE/n−ヘプタン(1:1=容積:容積)で再度スラリーにして、濾過し、MTBE/n−ヘプタン(1:1=容積:容積;2×25mL)で洗浄して、真空乾燥させて、GLP−1代替フラグメント3’H−AA(28−36)−NH2(6.22g、重量収率106.9%)を得た。HPLC分析により、純度は87%ANであった。
実施例13
代替フラグメント3a(Fmoc−AA(28−35)−OH、6.12g、4.42mmol)及びアルギニンアミド二塩酸塩(H−Arg(2HCl)−NH2、2.19g、8.84mmol、2当量)をDMF(42mL)に溶解させた。この溶液に、HOBT・H2O(0.67g、1当量)及びHBTU(3.38g、2当量)のDMF(42mL)溶液、DIEA(3.44mL、4当量)を、15mLのDMFと共に順次加えた。反応物を25℃で撹拌し、HPLCで観測した。反応を一晩行った(16.3時間)。次に、ピペリジン(4.52g、12当量)を反応混合物に添加した。Fmoc除去は、25℃で35分間撹拌した後に完了した。反応混合物を水(200mL)でクエンチした。180mLのDCMを加え、析出した生成物を抽出した。下のDCM層を水で2回洗浄し(2×100mL)、容積50mLに濃縮した。この濃縮DCM溶液を、滴下して、生成物を析出させた。DCMを減圧下で蒸留した。MTBEを析出混合物に加えた。生じた白色固体を濾過し、MTBE/n−ヘプタン(1:1=容積:容積;2×50mL)で洗浄し、真空乾燥させて、GLP−1代替フラグメント3’a、H−AA(28−36)−NH2(6.54g、重量収率112.4%)を得た。HPLC分析より、純度は92.1%ANであった。
代替フラグメント3a(Fmoc−AA(28−35)−OH、6.12g、4.42mmol)及びアルギニンアミド二塩酸塩(H−Arg(2HCl)−NH2、2.19g、8.84mmol、2当量)をDMF(42mL)に溶解させた。この溶液に、HOBT・H2O(0.67g、1当量)及びHBTU(3.38g、2当量)のDMF(42mL)溶液、DIEA(3.44mL、4当量)を、15mLのDMFと共に順次加えた。反応物を25℃で撹拌し、HPLCで観測した。反応を一晩行った(16.3時間)。次に、ピペリジン(4.52g、12当量)を反応混合物に添加した。Fmoc除去は、25℃で35分間撹拌した後に完了した。反応混合物を水(200mL)でクエンチした。180mLのDCMを加え、析出した生成物を抽出した。下のDCM層を水で2回洗浄し(2×100mL)、容積50mLに濃縮した。この濃縮DCM溶液を、滴下して、生成物を析出させた。DCMを減圧下で蒸留した。MTBEを析出混合物に加えた。生じた白色固体を濾過し、MTBE/n−ヘプタン(1:1=容積:容積;2×50mL)で洗浄し、真空乾燥させて、GLP−1代替フラグメント3’a、H−AA(28−36)−NH2(6.54g、重量収率112.4%)を得た。HPLC分析より、純度は92.1%ANであった。
スキーム2に従った粗GLP−1の溶液相合成
実施例14
GLP−1フラグメントFmoc−AA(18−27)−OH(1.87g)を、2−Me−THF(20mL)及びDMSO(5mL)と22℃で混合した。次に、この溶液を、フラグメントH−AA(28−36)−NH2(1.30g、1.0当量)と混合し、撹拌した。この濁った懸濁液に、DEPBT(0.41g、1.3当量)、そして、次にDIEA(0.40mL、2.3当量)を、Me−THFリンス(5mL)と共に加えた。反応物を室温(22℃)で撹拌し、HPLCで観測した。4.5時間後、反応の完了をチェックしたが、反応は完了していなかった(16.8%の過剰フラグメントFmoc−AA(18−27)−OH)。フラグメントH−AA(28−36)−NH2(0.43g)、DEPBT(0.13g)及びDIEA(0.08mL)のキッカーチャージを添加した。室温で一晩撹拌した後、HPLC分析から、反応が完了したことが分かった。ピペリジン(0.30mL、3当量)を加え、得られた反応混合物を室温で撹拌した。1時間撹拌した後、脱Fmocの完了をチェックしたが、反応は未完了であった。ピペリジン(0.30mL)のキッカーチャージを添加した。一晩撹拌した後の試料では、脱保護反応が終了していた。水(35mL)を加え、反応をクエンチし、有機層を抽出した。相分離した後、Me−THF(20mL)を逆抽出のために水層に添加した。集めた有機相を減圧下で蒸留し(95torr、37℃浴)、油状物を得て、Me−THF(30mL)に再度溶解させた後、再び蒸留して油状物を得た。油状物をMe−THF(30mL)に再度溶解させ、得られた混合物(Me−THF(10mL)リンスと共に)を、n−ヘプタン(60mL)を含有する反応容器に15℃で注いだ。30分間静置した後、析出生成物を濾過し、n−ヘプタン(20mL)で洗浄した後、一晩乾燥させて、2.78gの生成物を、純度55.2%AN、収率94.1%で得た(フラグメントFmoc−AA(18−27)−OHに基づく)。
実施例14
GLP−1フラグメントFmoc−AA(18−27)−OH(1.87g)を、2−Me−THF(20mL)及びDMSO(5mL)と22℃で混合した。次に、この溶液を、フラグメントH−AA(28−36)−NH2(1.30g、1.0当量)と混合し、撹拌した。この濁った懸濁液に、DEPBT(0.41g、1.3当量)、そして、次にDIEA(0.40mL、2.3当量)を、Me−THFリンス(5mL)と共に加えた。反応物を室温(22℃)で撹拌し、HPLCで観測した。4.5時間後、反応の完了をチェックしたが、反応は完了していなかった(16.8%の過剰フラグメントFmoc−AA(18−27)−OH)。フラグメントH−AA(28−36)−NH2(0.43g)、DEPBT(0.13g)及びDIEA(0.08mL)のキッカーチャージを添加した。室温で一晩撹拌した後、HPLC分析から、反応が完了したことが分かった。ピペリジン(0.30mL、3当量)を加え、得られた反応混合物を室温で撹拌した。1時間撹拌した後、脱Fmocの完了をチェックしたが、反応は未完了であった。ピペリジン(0.30mL)のキッカーチャージを添加した。一晩撹拌した後の試料では、脱保護反応が終了していた。水(35mL)を加え、反応をクエンチし、有機層を抽出した。相分離した後、Me−THF(20mL)を逆抽出のために水層に添加した。集めた有機相を減圧下で蒸留し(95torr、37℃浴)、油状物を得て、Me−THF(30mL)に再度溶解させた後、再び蒸留して油状物を得た。油状物をMe−THF(30mL)に再度溶解させ、得られた混合物(Me−THF(10mL)リンスと共に)を、n−ヘプタン(60mL)を含有する反応容器に15℃で注いだ。30分間静置した後、析出生成物を濾過し、n−ヘプタン(20mL)で洗浄した後、一晩乾燥させて、2.78gの生成物を、純度55.2%AN、収率94.1%で得た(フラグメントFmoc−AA(18−27)−OHに基づく)。
実施例15
GLP−1フラグメントFmoc−AA(7−17)−OH(1.00g)を、22℃でTHF(20mL)に溶解させた。次に、この溶液をフラグメントH−AA(18−36)−NH2(1.81g、1.2当量)と混合し、撹拌して固体を全て溶解させた。この溶液に、DEPBT(0.181g、1.2当量)、そして、次に、DIEA(0.22mL、2.4当量)を、THFリンス(5mL)と共に加えた。反応物を室温(22℃)で撹拌し、HPLCで観測した。2.5時間後、反応の完了をチェックが、反応は未完了であった(21.9%の過剰フラグメントFmoc−AA(7−17)−OH)。フラグメントH−AA(18−36)−NH2(0.80g)、DEPBT(0.10g)及びDIEA(0.11mL)のキッカーチャージを添加した。室温で一晩撹拌した後、HPLC分析から、反応が完了したことが分かった。ピペリジン(0.30mL、6当量)を加え、得られた反応混合物を室温で撹拌した。5時間撹拌した後、脱保護反応を行った。次に、反応混合物中のTHFを、減圧下、DCM(13mL)で置換した(50mmHg減圧下、35℃)。残渣をDCM(10mL)に溶解させ、DCMリンス(2mL)を添加したDTT(2.04g)、水(2.0g)及びTFA(40mL)の溶液と15℃で混合した。15℃で6時間撹拌した後、反応混合物を−3℃に冷却し、冷却した(−20℃)MTBE(180mL)を加えてクエンチした。クエンチした反応混合物を15℃で30分間静置した。固体生成物を濾過し、MTBE(3×50mL)で洗浄して、一晩乾燥させた。2.78gの粗GPA(21.0%wt/wt)を、純度38.9%AN、収率163.6%で得た(フラグメントFmoc−AA(7−17)−OHに基づく)。
GLP−1フラグメントFmoc−AA(7−17)−OH(1.00g)を、22℃でTHF(20mL)に溶解させた。次に、この溶液をフラグメントH−AA(18−36)−NH2(1.81g、1.2当量)と混合し、撹拌して固体を全て溶解させた。この溶液に、DEPBT(0.181g、1.2当量)、そして、次に、DIEA(0.22mL、2.4当量)を、THFリンス(5mL)と共に加えた。反応物を室温(22℃)で撹拌し、HPLCで観測した。2.5時間後、反応の完了をチェックが、反応は未完了であった(21.9%の過剰フラグメントFmoc−AA(7−17)−OH)。フラグメントH−AA(18−36)−NH2(0.80g)、DEPBT(0.10g)及びDIEA(0.11mL)のキッカーチャージを添加した。室温で一晩撹拌した後、HPLC分析から、反応が完了したことが分かった。ピペリジン(0.30mL、6当量)を加え、得られた反応混合物を室温で撹拌した。5時間撹拌した後、脱保護反応を行った。次に、反応混合物中のTHFを、減圧下、DCM(13mL)で置換した(50mmHg減圧下、35℃)。残渣をDCM(10mL)に溶解させ、DCMリンス(2mL)を添加したDTT(2.04g)、水(2.0g)及びTFA(40mL)の溶液と15℃で混合した。15℃で6時間撹拌した後、反応混合物を−3℃に冷却し、冷却した(−20℃)MTBE(180mL)を加えてクエンチした。クエンチした反応混合物を15℃で30分間静置した。固体生成物を濾過し、MTBE(3×50mL)で洗浄して、一晩乾燥させた。2.78gの粗GPA(21.0%wt/wt)を、純度38.9%AN、収率163.6%で得た(フラグメントFmoc−AA(7−17)−OHに基づく)。
特定の形態又は開示された機能を実施するための手段に関して表現される、前述の記載又は以下の特許請求の範囲において開示され特徴、あるいは、開示される結果を達成するための方法もしくはプロセスは、適宜、別々に、又は、これらの特徴を任意に組み合わせて、本発明をその多様な形態で実現するために利用することができる。
前述の発明は、明瞭に、且つ、理解するために例示及び実施例によりある程度詳細に記載されている。添付の特許請求の範囲内で変更及び改変を実施することができることは、当業者には明らかであろう。従って、上記記載が例示を意図するものであり制限するものではないことを理解されたい。本発明の範囲は、従って、上記記載を基準にして決定されるのではなく、以下の添付の特許請求の範囲、さらには、このような請求の範囲が与える等価物の全ての範囲を基準にして決定されるべきである。
Claims (18)
- インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程を含む、前記製造方法。 - 工程h)から得られる脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、請求項1に記載の方法。 - インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号6):
[式中、
B’は、固相樹脂であり;
Zは、H−であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)(配列番号11):
[式中、
B’は、固相樹脂であり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得るために、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせる工程、
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号11):
[式中、
B’は、−OHであり;
Zは、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号5):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程を含む、前記製造方法。 - 脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、請求項3に記載の方法。 - インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号12):
[式中、
Zは、H−であり;そして
B’は、固相樹脂である]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)第二のペプチドフラグメントを第一のペプチドフラグメントにカップリングさせ、(配列番号13):
[式中、
Zは、N−末端保護基であり;
B’は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程、
d)固相樹脂から第三のペプチドフラグメントを除去して、(配列番号13):
[式中、
Zは、H−であり;
B’は、−OHであり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、及び
e)(配列番号14):
[式中、
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第四のペプチドフラグメントを第五のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、N−末端保護基であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程g)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程を含む、前記製造方法。 - 脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、請求項5に記載の方法。 - インスリン分泌促進ペプチドの製造方法であって、
a)(配列番号14):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第一のペプチドフラグメントを準備する工程、
b)(配列番号12):
[式中、
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第二のペプチドフラグメントを準備する工程、
c)溶液中、第一のペプチドフラグメントを第二のペプチドフラグメントにカップリングさせ、(配列番号7):
[式中、
Zは、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第三のペプチドフラグメントを得る工程、
d)第三のペプチドフラグメントのN−末端保護基を除去し、(配列番号7):
[式中、
Zは、H−であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第四のペプチドフラグメントを得る工程、
e)(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、N−末端保護基であり;
B’は、−OHであり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含む第五のペプチドフラグメントを準備する工程、
f)溶液中、第五のペプチドフラグメントを第四のペプチドフラグメントにカップリングさせ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、
g)工程f)から得られるインスリン分泌促進ペプチドのN−末端保護基を除去し、(配列番号9):
[式中、
Zは、H−であり;
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のアミノ酸配列を含むインスリン分泌促進ペプチドを得る工程、及び
h)アミノ酸側鎖を脱保護するために、工程h)から得られるインスリン分泌促進ペプチドを酸と接触させ、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを得る工程を含む、前記製造方法。 - 脱保護されたインスリン分泌促進ペプチドが、アミノ酸配列(配列番号4):
を有する、請求項7に記載の方法。 - 請求項1、3、5及び7に記載される方法から選択される、(配列番号9):
[式中、
Zは、H−であり;そして
X8及びX35は、互いに独立して、アキラルな、場合により立体障害のアミノ酸残基である]
のアミノ酸配列を含む脱保護されたインスリン分泌促進ペプチドを調製するための方法。 - アミノ酸配列(配列番号5):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号7):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号8):
[式中、
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号11):
[式中、
B’は、−OHであるか、又は、固相樹脂であり;
Zは、H−であるか、又は、N−末端保護基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号12):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;そして
B’は、−OHであるか、又は、固相樹脂である]
のペプチド。 - アミノ酸配列(配列番号13):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
B’は、−OHであるか、又は、固相樹脂であり;
X8は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号7):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - アミノ酸配列(配列番号14):
[式中、
Zは、H−であるか、又は、N−末端保護基であり;
X35は、アキラルな、場合により立体障害のアミノ酸残基であり;そして
配列の1以上の残基は、場合により側鎖保護を含む]
のペプチド。 - ZがFmocである、請求項10〜17のいずれか一項に記載のペプチド。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US17466209P | 2009-05-01 | 2009-05-01 | |
| US61/174,662 | 2009-05-01 | ||
| PCT/EP2010/055662 WO2010125079A2 (en) | 2009-05-01 | 2010-04-28 | Insulinotropic peptide synthesis using solid and solution phase combination techniques |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2012525348A true JP2012525348A (ja) | 2012-10-22 |
Family
ID=42225103
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2012507718A Pending JP2012525348A (ja) | 2009-05-01 | 2010-04-28 | 固相及び溶液相の組み合わせ技術を用いたインスリン分泌促進ペプチド合成 |
Country Status (7)
| Country | Link |
|---|---|
| US (1) | US20100292435A1 (ja) |
| EP (1) | EP2424888A2 (ja) |
| JP (1) | JP2012525348A (ja) |
| CN (1) | CN102414220A (ja) |
| CA (1) | CA2759468A1 (ja) |
| SG (1) | SG175411A1 (ja) |
| WO (1) | WO2010125079A2 (ja) |
Cited By (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2019117274A1 (ja) * | 2017-12-15 | 2019-06-20 | 中外製薬株式会社 | ペプチドの製造方法、及び塩基の処理方法 |
| KR20210110349A (ko) * | 2019-01-29 | 2021-09-07 | 일라이 릴리 앤드 캄파니 | Gip/glp1 이중 효능제의 제조 방법 |
| US11542299B2 (en) | 2017-06-09 | 2023-01-03 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptide containing N-substituted amino acid |
| JP2023529200A (ja) * | 2020-06-12 | 2023-07-07 | イーライ リリー アンド カンパニー | Glp-1/グルカゴンデュアルアゴニストを調製するための方法 |
| US11732002B2 (en) | 2018-11-30 | 2023-08-22 | Chugai Seiyaku Kabushiki Kaisha | Deprotection method and resin removal method in solid-phase reaction for peptide compound or amide compound, and method for producing peptide compound |
| US11891457B2 (en) | 2011-12-28 | 2024-02-06 | Chugai Seiyaku Kabushiki Kaisha | Peptide-compound cyclization method |
| US12071396B2 (en) | 2019-03-15 | 2024-08-27 | Chugai Seiyaku Kabushiki Kaisha | Method for preparing aromatic amino acid derivative |
| US12163134B2 (en) | 2015-03-13 | 2024-12-10 | Chugai Seiyaku Kabushiki Kaisha | Modified aminoacyl-tRNA synthetase and use thereof |
| US12312297B2 (en) | 2018-11-07 | 2025-05-27 | Chugai Seiyaku Kabushiki Kaisha | O-substituted serine derivative production method |
| US12371454B2 (en) | 2019-11-07 | 2025-07-29 | Chugai Seiyaku Kabushiki Kaisha | Cyclic peptide compound having Kras inhibitory action |
| US12391971B2 (en) | 2017-01-31 | 2025-08-19 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptides in cell-free translation system |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN110041399B (zh) | 2011-12-29 | 2023-12-12 | 诺沃—诺迪斯克有限公司 | 包含非成蛋白质性的氨基酸的二肽 |
| US20160031962A1 (en) * | 2012-04-20 | 2016-02-04 | Kleomenis K. Barlos | Solid phase peptide synthesis of insulin using side chain achored lysine |
| JP6480872B2 (ja) | 2013-02-15 | 2019-03-13 | メイヨ・ファウンデーション・フォー・メディカル・エデュケーション・アンド・リサーチ | インスリン分泌性ポリペプチド |
| IL321413A (en) | 2022-12-29 | 2025-08-01 | Lilly Co Eli | Processes and intermediates for the preparation of tirazeptide |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2007017892A2 (en) * | 2005-05-05 | 2007-02-15 | Cadila Healthcare Limited | Novel compounds as glp-i agonists |
| WO2007147816A1 (en) * | 2006-06-23 | 2007-12-27 | F. Hoffmann-La Roche Ag | Insulinotropic peptide synthesis |
Family Cites Families (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP1137667B1 (en) * | 1998-12-07 | 2004-11-17 | Societe De Conseils De Recherches Et D'applications Scientifiques S.A.S. | Analogues of glp-1 |
| EP2067483A1 (en) * | 2003-02-19 | 2009-06-10 | Ipsen Pharma | Analogues of GLP-1 |
| CN1918177A (zh) * | 2003-12-18 | 2007-02-21 | 诺和诺德公司 | 新型glp-1化合物 |
| CN100503637C (zh) * | 2004-04-14 | 2009-06-24 | 浙江贝达药业有限公司 | 胰高血糖素样肽类似物、其组合物及其使用方法 |
| CN101223189A (zh) * | 2005-05-05 | 2008-07-16 | 卡地拉健康护理有限公司 | 作为glp-i激动剂的新颖化合物 |
| ATE507235T1 (de) * | 2006-02-08 | 2011-05-15 | Lonza Ag | Synthese von glucagon-ähnlichen peptiden |
| JP5473925B2 (ja) * | 2007-10-27 | 2014-04-16 | コーデン ファーマ コロラド インコーポレイテッド | 固相および溶液相の組み合わせ技法を使用するインスリン分泌性ペプチドの合成 |
| CA2707132A1 (en) * | 2007-12-11 | 2009-06-18 | F. Hoffmann-La Roche Ag | Insulinotropic peptide synthesis using solid and solution phase combination techniques |
-
2010
- 2010-04-28 WO PCT/EP2010/055662 patent/WO2010125079A2/en not_active Ceased
- 2010-04-28 JP JP2012507718A patent/JP2012525348A/ja active Pending
- 2010-04-28 CA CA2759468A patent/CA2759468A1/en not_active Abandoned
- 2010-04-28 EP EP10716828A patent/EP2424888A2/en not_active Withdrawn
- 2010-04-28 SG SG2011079852A patent/SG175411A1/en unknown
- 2010-04-28 CN CN2010800192548A patent/CN102414220A/zh active Pending
- 2010-04-30 US US12/770,907 patent/US20100292435A1/en not_active Abandoned
Patent Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2007017892A2 (en) * | 2005-05-05 | 2007-02-15 | Cadila Healthcare Limited | Novel compounds as glp-i agonists |
| WO2007147816A1 (en) * | 2006-06-23 | 2007-12-27 | F. Hoffmann-La Roche Ag | Insulinotropic peptide synthesis |
| JP2009541257A (ja) * | 2006-06-23 | 2009-11-26 | エフ.ホフマン−ラ ロシュ アーゲー | インスリン分泌性ペプチドの合成 |
Cited By (26)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US12415835B2 (en) | 2011-12-28 | 2025-09-16 | Chugai Seiyaku Kabushiki Kaisha | Peptide-compound cyclization method |
| US11891457B2 (en) | 2011-12-28 | 2024-02-06 | Chugai Seiyaku Kabushiki Kaisha | Peptide-compound cyclization method |
| US12163134B2 (en) | 2015-03-13 | 2024-12-10 | Chugai Seiyaku Kabushiki Kaisha | Modified aminoacyl-tRNA synthetase and use thereof |
| US12391971B2 (en) | 2017-01-31 | 2025-08-19 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptides in cell-free translation system |
| US11542299B2 (en) | 2017-06-09 | 2023-01-03 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptide containing N-substituted amino acid |
| US12281141B2 (en) | 2017-06-09 | 2025-04-22 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptide containing N-substituted amino acid |
| US11787836B2 (en) | 2017-06-09 | 2023-10-17 | Chugai Seiyaku Kabushiki Kaisha | Method for synthesizing peptide containing N-substituted amino acid |
| JP7411414B2 (ja) | 2017-12-15 | 2024-01-11 | 中外製薬株式会社 | ペプチドの製造方法、及び塩基の処理方法 |
| JPWO2019117274A1 (ja) * | 2017-12-15 | 2020-12-03 | 中外製薬株式会社 | ペプチドの製造方法、及び塩基の処理方法 |
| US11492369B2 (en) | 2017-12-15 | 2022-11-08 | Chugai Seiyaku Kabushiki Kaisha | Method for producing peptide, and method for processing bases |
| WO2019117274A1 (ja) * | 2017-12-15 | 2019-06-20 | 中外製薬株式会社 | ペプチドの製造方法、及び塩基の処理方法 |
| US12312297B2 (en) | 2018-11-07 | 2025-05-27 | Chugai Seiyaku Kabushiki Kaisha | O-substituted serine derivative production method |
| US11732002B2 (en) | 2018-11-30 | 2023-08-22 | Chugai Seiyaku Kabushiki Kaisha | Deprotection method and resin removal method in solid-phase reaction for peptide compound or amide compound, and method for producing peptide compound |
| US12331072B2 (en) | 2018-11-30 | 2025-06-17 | Chugai Seiyaku Kabushiki Kaisha | Deprotection method and resin removal method in solid-phase reaction for peptide compound or amide compound, and method for producing peptide compound |
| JP2023078130A (ja) * | 2019-01-29 | 2023-06-06 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| JP2024170401A (ja) * | 2019-01-29 | 2024-12-10 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| JP7681050B2 (ja) | 2019-01-29 | 2025-05-21 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| JP7315683B2 (ja) | 2019-01-29 | 2023-07-26 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| JP2022517834A (ja) * | 2019-01-29 | 2022-03-10 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| KR20210110349A (ko) * | 2019-01-29 | 2021-09-07 | 일라이 릴리 앤드 캄파니 | Gip/glp1 이중 효능제의 제조 방법 |
| KR102860373B1 (ko) | 2019-01-29 | 2025-09-16 | 일라이 릴리 앤드 캄파니 | Gip/glp1 이중 효능제의 제조 방법 |
| JP7856703B2 (ja) | 2019-01-29 | 2026-05-11 | イーライ リリー アンド カンパニー | Gip/glp1デュアルアゴニストを調製するためのプロセス |
| US12071396B2 (en) | 2019-03-15 | 2024-08-27 | Chugai Seiyaku Kabushiki Kaisha | Method for preparing aromatic amino acid derivative |
| US12371454B2 (en) | 2019-11-07 | 2025-07-29 | Chugai Seiyaku Kabushiki Kaisha | Cyclic peptide compound having Kras inhibitory action |
| JP2023529200A (ja) * | 2020-06-12 | 2023-07-07 | イーライ リリー アンド カンパニー | Glp-1/グルカゴンデュアルアゴニストを調製するための方法 |
| JP2025169298A (ja) * | 2020-06-12 | 2025-11-12 | イーライ リリー アンド カンパニー | Glp-1/グルカゴンデュアルアゴニストを調製するための方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| EP2424888A2 (en) | 2012-03-07 |
| WO2010125079A3 (en) | 2011-04-07 |
| WO2010125079A2 (en) | 2010-11-04 |
| SG175411A1 (en) | 2011-12-29 |
| CN102414220A (zh) | 2012-04-11 |
| CA2759468A1 (en) | 2010-11-04 |
| US20100292435A1 (en) | 2010-11-18 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US8227571B2 (en) | Insulinotropic peptide synthesis using solid and solution phase combination techniques | |
| AU2007263043B2 (en) | Insulinotropic peptide synthesis | |
| US20100292435A1 (en) | Insulinotropic peptide synthesis using solid and solution phase combination techniques | |
| EP2205624B1 (en) | Insulinotropic peptide synthesis using solid and solution phase combination techniques | |
| US20100137561A1 (en) | Process for preparing therapeutic peptide | |
| CN101133076B (zh) | 使用肽中间片段合成肽t-1249 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20130702 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20140304 |
|
| RD04 | Notification of resignation of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7424 Effective date: 20150305 |