EP0824531B1 - Procede de preparation d'un derive d'acide benzofurane carboxylique optiquement pur, et son utilisation pour preparer l'efaroxan - Google Patents
Procede de preparation d'un derive d'acide benzofurane carboxylique optiquement pur, et son utilisation pour preparer l'efaroxan Download PDFInfo
- Publication number
- EP0824531B1 EP0824531B1 EP96919883A EP96919883A EP0824531B1 EP 0824531 B1 EP0824531 B1 EP 0824531B1 EP 96919883 A EP96919883 A EP 96919883A EP 96919883 A EP96919883 A EP 96919883A EP 0824531 B1 EP0824531 B1 EP 0824531B1
- Authority
- EP
- European Patent Office
- Prior art keywords
- optically pure
- ethyl
- general formula
- acid
- preparing
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/04—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
- C07D307/77—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D307/78—Benzo [b] furans; Hydrogenated benzo [b] furans
- C07D307/82—Benzo [b] furans; Hydrogenated benzo [b] furans with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to carbon atoms of the hetero ring
- C07D307/84—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen
- C07D307/85—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen attached in position 2
Definitions
- the present invention relates to a process for preparing a optically 2-ethyl-2,3-dihydro-benzofuran-carboxylic acid derivative pure, the derivative obtained and its use for the preparation of the derivative of 2- [2- (2-ethyl-2,3-dihydro-benzofuranyl)] - 2-imidazoline optically pure corresponding, in particular efaroxan.
- 2- [2- (2-Ethyl-2,3-dihydro-benzofuranyl)] - 2-imidazoline derivatives are antagonistic derivatives of a2-adrenergic receptors, described in the European patent application No. 0 071 368 (Reckitt & Colman) for the treatment of depression or migraine. They are also described for the treatment of Parkinson's and neurodegenerative disorders like Alzheimer's disease in patent applications WO N ° 95/00145 and N ° 95/01791 (Pierre Fabre Drug).
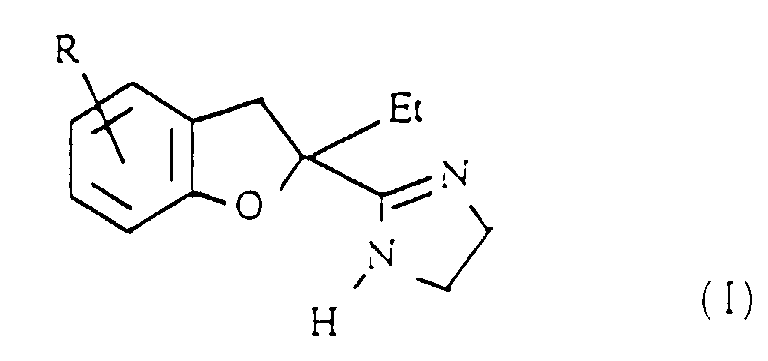
- the present invention relates to a new method for stereospecific synthesis of optically pure derivatives of 2- [2- (2-ethyl-2,3-dihydrobenzofuranyl)] - 2-imidazoline, of general formula I wherein R represents a hydrogen atom, a halogen, a lower alkyl, lower alkoxy or hydroxy radical, from a corresponding optically pure 2-ethyl-2,3-dihydro-benzofuran-carboxylic acid derivative, and the optically pure derivatives obtained by this process.
- the specific synthesis process according to the invention takes up this general scheme with, as starting acid, the 2-ethyl-2,3-dihydro-benzofuran-carboxylic acid derivative optically pure corresponding.
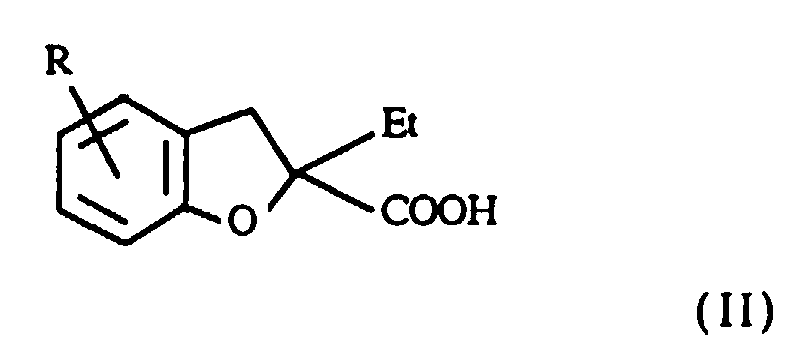
- the present invention therefore relates first of all to the process for preparing the starting acid of general formula II in which R represents a hydrogen atom, a halogen, a lower alkyl, lower alkoxy or hydroxy radical, process for which a resolution of the racemic mixture is carried out by selective crystallization with the appropriate optically pure enantiomer of 2-phenylglycinol, in a suitable solvent, then the acid of formula II optically pure crystallized is isolated and recovered.
- suitable optically pure enantiomer of 2-phenylglycinol is meant the enantiomer of the acid allowing good separation of the diastereoisomeric salts obtained, one being more stable than the other, and crystallizing.
- the acid of general formula II of configuration R is obtained, by selective crystallization with S (+) - 2-phenylglycinol and conversely the acid of configuration S with R (-) - 2-phenylglycinol.
- suitable solvent any solvent capable of favor the selective crystallization of an enantiomeric salt, while preserving the other in solution. It will advantageously be chosen from acetone, acetate ethyl, methyl ethyl ketone and mixtures thereof.
- Different chiral amines can be used to form a diastereoisomeric salt with the acid of general formula II, such as for example ⁇ -methyl-benzyl-amine, or amino alcohols such as optically active phenylalaninol or prolinol.
- S (+) - 2-phenylglycinol is an amino alcohol easily accessible by reduction of S (+) - phenylglycine ( Tetrahedron Lett., 1992, 33 , 5517), and its use for the separation of certain racemic acids of structure distant from the acids of general formula It is described in particular in Japanese patent applications No. 58,029,719, No. 53,018,529 and No. 03,095,138.
- the present invention also relates to the derivatives of formula general II, optically pure which can be obtained by the above process, in particular derivatives having a higher enantiomeric purity or equal to 95%, more particularly greater than 96.5%.
- the enantiomerically pure (+) - 2-ethyl-2,3-dihydro-benzofuran-carboxylic acid is obtained.
- This acid is transformed into an ester by treatment with SOCl 2 / MeOH, then the methyl ester obtained is treated with ammonia to form the amide which, by dehydration with P 2 O 5 in toluene, provides the corresponding nitrile.
- the last stage of the synthesis consists in the preparation of the imidate from nitrile, by reaction with a catalytic quantity of sodium methylate, which is then treated with ethylenediamine in a solution of isopropanol and hydrochloric acid , to obtain the desired imidazoline.
- the overall yield of the preparation of the dextrorotatory isomer of 2-ethyl-2,3-dihydro-benzofuran-2-carboxylic acid is 50% from its racemic, and the preparation of (+) - 2 - [2- (2-ethyl-2,3-dihydrobenzofuranyl] -2-imidazoline as hydrochloride is 50%.
- Example 1 The enantiomerically pure acid obtained in Example 1 is treated with 0.5 ml of SOCl 2 in 100 ml of methanol, at ordinary temperature overnight, by evaporation, 1.5 g of methyl ester are obtained.
- Example 3 The amide of Example 3 is treated with 5 g of P 2 O 5 in 50 ml of toluene at reflux for 16 h. After decantation, usual extraction, 1.06 g of nitrile is obtained, which is used directly in the next step.
- Example 4 The nitrile obtained in Example 4 (1 g) is placed in ethanol (50 ml) and treated with a catalytic amount of sodium methylate at 0 ° C, then left for 6 days at ordinary temperature.
- TLC 0.582 ml of ethylenediamine is added to the reaction medium followed by a 5N solution of isopronanol saturated with hydrochloric gas. Stirring is continued for 4 days, then the reaction mixture is extracted with CH 2 Cl 2 and a 1N sodium hydroxide solution, 702 mg of the compound are then obtained in the base form, the hydrochloride of which is formed in ether by adding 0 , 62 ml of isopropanol, HCl (5N).
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Furan Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Description


puis en dérivé cyano correspondant de formule générale IV, par déshydratation,


procédé pour lequel on effectue une résolution du mélange racémique par cristallisation sélective avec l'énantiomère optiquement pur approprié du 2-phénylglycinol, dans un solvant approprié, puis on isole et on récupère l'acide de formule II optiquement pur cristallisé.
| ALCOOL CHIRAL | RESULTAT | HPLC |
| R(+)-α-méthylbenzylamine | cristallisation 2 sels | 2 pics d'égale intensité |
| S(-)-phénylalaninol | cristallisation 2 sels | 2 pics d'égale intensité |
| S(+)-prolinol | pas de cristallisation | - |
| R(-)-2-phénylglycinol | cristallisation avec l'énantiomère (-) | 1 seul pic |
| S(+)-2-phénylglycinol | cristallisation avec l'énantiomère (+) | 1 seul pic |

F = 246°C ; [a]D = + 99,32 (C = 0,29 ; MeOH)
IR (KBr) : ν cm-1 = 2977, 2901, 1603, 1480, 1460
1H-RMN(DMSO): δ = 0,90 (t, 3H, J = 7,2 Hz, CH3) ; 1,95 - 2,2 (m, 2H, CH2 éthyl) ; 3,35 (d, 1H, J = 16,7 Hz, ArCHA) ; 3,57 (d = 1H, J = 16,7 Hz, ArCHB) ; 3,85 (s, 4H, 2CH2 imidazoline) ; 6,86 - 6,95 (m, 2H, H5 - H7) ; 7,13 - 7,25 (m, 2H, H4 - H6) ; 9,20 (d, 1H, NH).
Claims (9)
- Procédé de préparation d'un dérivé d'acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur, de formule générale IIdans laquelle R représente un atome d'hydrogène, un halogène, un radical alkyle inférieur, alkoxy inférieur ou hydroxy,

procédé pour lequel on effectue une résolution du mélange racémique par cristallisation sélective avec l'énantiomère optiquement pur approprié du 2-phénylglycinol, dans un solvant approprié, puis on isole et on récupère l'acide de formule II optiquement pur cristallisé. - Procédé selon la revendication 1, caractérisé en ce que l'on obtient l'acide de formule générale II de configuration R(+), par cristallisation sélective avec le S(+)-2-phénylglycinol.
- Procédé selon l'une des revendications 1 ou 2, caractérisé en ce que le solvant est séléctionné parmi l'acétone, l'acétate d'éthyle, la méthyl-éthyl-cétone et leurs mélanges.
- Acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur, de formule générale II pouvant être obtenu par le procédé selon l'une des revendications 1 à 3.
- Acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur, de formule générale II optiquement pur,dans laquelle R représente un atome d'hydrogène, un halogène, un radical alkyle inférieur, alkoxy inférieur ou hydroxy,
caractérisé en ce qu'il a une pureté énantiomérique supérieure ou égale à 95 %, en particulier supérieure à 96,5 %. - Acide R(+)-2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur selon l'une des revendications 4 ou 5.
- Procédé de préparation d'un dérivé optiquement pur du 2-[2-(2-éthyl-2,3-dihydro-benzofuranyl)]-2-imidazoline de formule générale Idans laquelle R représente un atome d'hydrogène, un halogène, un radical alkyle inférieur, alkoxy inférieur ou hydroxy,
par transformation du dérivé d'acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur, de formule générale Il correspondant, défini selon l'une des revendications 4 à 6. - Procédé selon la revendication 7, caractérisé en ce que le dérivé du 2-[2-(2-éthyl-2,3-dihydro-benzofuranyl)]-2-imidazoline de formule générale I et l'acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur de formule générale II, correspondant, sont chacun de configuration R.
- Procédé selon la revendication 8, caractérisé en ce que R représente un atome d'hydrogène, et le dérivé du 2-[2-(2-éthyl-2,3-dihydrobenzofuranyl)]-2-imidazoline de formule générale I et l'acide 2-éthyl-2,3-dihydro-benzofurane-carboxylique optiquement pur de formule générale II, correspondant, sont chacun de configuration R et dextrogyres (+).
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR9505513A FR2733983B1 (fr) | 1995-05-10 | 1995-05-10 | Procede de preparation d'un derive d'acide benzofurane carboxylque optiquement pur et son utilisation pour preparer l'efaroxan |
| FR9505513 | 1995-05-10 | ||
| PCT/FR1996/000697 WO1996035682A1 (fr) | 1995-05-10 | 1996-05-09 | Procede de preparation d'un derive d'acide benzofurane carboxylique optiquement pur, et son utilisation pour preparer l'efaroxan |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0824531A1 EP0824531A1 (fr) | 1998-02-25 |
| EP0824531B1 true EP0824531B1 (fr) | 2000-03-22 |
Family
ID=9478824
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP96919883A Expired - Lifetime EP0824531B1 (fr) | 1995-05-10 | 1996-05-09 | Procede de preparation d'un derive d'acide benzofurane carboxylique optiquement pur, et son utilisation pour preparer l'efaroxan |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US5880296A (fr) |
| EP (1) | EP0824531B1 (fr) |
| JP (1) | JPH11505223A (fr) |
| AT (1) | ATE190977T1 (fr) |
| AU (1) | AU708894B2 (fr) |
| CA (1) | CA2221031A1 (fr) |
| DE (1) | DE69607341D1 (fr) |
| FR (1) | FR2733983B1 (fr) |
| NZ (1) | NZ308581A (fr) |
| WO (1) | WO1996035682A1 (fr) |
Families Citing this family (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7745142B2 (en) * | 1997-09-15 | 2010-06-29 | Molecular Devices Corporation | Molecular modification assays |
| US20050227294A1 (en) * | 1997-09-15 | 2005-10-13 | Molecular Devices Corporation | Molecular modification assays involving lipids |
| US7070921B2 (en) | 2000-04-28 | 2006-07-04 | Molecular Devices Corporation | Molecular modification assays |
| US7632651B2 (en) * | 1997-09-15 | 2009-12-15 | Mds Analytical Technologies (Us) Inc. | Molecular modification assays |
| US6297018B1 (en) | 1998-04-17 | 2001-10-02 | Ljl Biosystems, Inc. | Methods and apparatus for detecting nucleic acid polymorphisms |
| US6982431B2 (en) * | 1998-08-31 | 2006-01-03 | Molecular Devices Corporation | Sample analysis systems |
| FR2780967B1 (fr) * | 1998-07-13 | 2000-09-29 | Pf Medicament | Procede de preparation de derives du 2,3-dihydrobenzofurane -2,2-disubstitues |
| FR2784989B1 (fr) * | 1998-09-10 | 2002-09-27 | Fabre Pierre Sante | Derive d'ester d'acide 2-ethyl-2,3-dihydrobenzofurane- carboxylique, procede de preparation et utilisation pour la preparation de derives de l'efaroxan |
Family Cites Families (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB2102422B (en) * | 1981-07-28 | 1984-10-10 | Reckitt & Colmann Prod Ltd | Imidazoline derivatives |
| GB2167408B (en) * | 1984-11-23 | 1988-05-25 | Farmos Oy | Substituted imidazole derivatives and their preparation and use |
| GB9020128D0 (en) * | 1990-09-14 | 1990-10-24 | Reckitt & Colmann Prod Ltd | Imidazoline derivatives |
-
1995
- 1995-05-10 FR FR9505513A patent/FR2733983B1/fr not_active Expired - Lifetime
-
1996
- 1996-05-09 AU AU58255/96A patent/AU708894B2/en not_active Ceased
- 1996-05-09 EP EP96919883A patent/EP0824531B1/fr not_active Expired - Lifetime
- 1996-05-09 DE DE69607341T patent/DE69607341D1/de not_active Expired - Lifetime
- 1996-05-09 AT AT96919883T patent/ATE190977T1/de not_active IP Right Cessation
- 1996-05-09 CA CA002221031A patent/CA2221031A1/fr not_active Abandoned
- 1996-05-09 WO PCT/FR1996/000697 patent/WO1996035682A1/fr not_active Ceased
- 1996-05-09 US US08/952,133 patent/US5880296A/en not_active Expired - Fee Related
- 1996-05-09 NZ NZ308581A patent/NZ308581A/xx unknown
- 1996-05-09 JP JP8533831A patent/JPH11505223A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| CA2221031A1 (fr) | 1996-11-14 |
| JPH11505223A (ja) | 1999-05-18 |
| AU708894B2 (en) | 1999-08-12 |
| AU5825596A (en) | 1996-11-29 |
| DE69607341D1 (de) | 2000-04-27 |
| ATE190977T1 (de) | 2000-04-15 |
| FR2733983A1 (fr) | 1996-11-15 |
| WO1996035682A1 (fr) | 1996-11-14 |
| NZ308581A (en) | 1999-11-29 |
| EP0824531A1 (fr) | 1998-02-25 |
| FR2733983B1 (fr) | 1997-08-01 |
| US5880296A (en) | 1999-03-09 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP0522915B1 (fr) | Dérivés de pyrimidine-4-carboxamide, leur préparation et leur application en thérapeutique | |
| EP0494010A1 (fr) | Nouvelles 4-(4-imidazolyl) pipéridines substituées en 1, leur préparation ainsi que leurs applications thérapeutiques | |
| EP0424243A1 (fr) | Dérivés d'aryl-3 oxazolidinone, leur procédé de préparation et leur application en thérapeutique | |
| EP0538080A1 (fr) | Dérivés de l'aminométhyl-4 pipéridine, leur préparation et leur application en thérapeutique | |
| EP0824531A1 (fr) | Procede de preparation d'un derive d'acide benzofurane carboxylique optiquement pur, et son utilisation pour preparer l'efaroxan | |
| EP0564358B1 (fr) | Nouveaux dérivés spiraniques du 3-amino chromane, leurs procédés de préparation et les compositions pharmaceutiques qui les contiennent | |
| EP0322263B1 (fr) | Carbamates tricycliques, leur procédé de préparation et leur application en thérapeutique | |
| FR2539415A1 (fr) | Derives de la d-2 imidazoline, leur preparation et leur application en therapeutique | |
| EP1023287B1 (fr) | Derives de la 3-oxo-2(h)-1,2,4-triazine en tant que ligands des recepteurs 5ht1a | |
| EP0141686A1 (fr) | Dérivés de l'indole, leur préparation et leur application en thérapeutique | |
| BE1006403A3 (fr) | Procede de fabrication d'un derive a groupe benzo(b)thiophenyle-5 et intermediaire de fabrication. | |
| EP1187824B1 (fr) | Derives de [(2-substitue-5-[3-thienyl)-benzyl]-[2-([2-isopropoxy-5-fluoro]-phenoxy)-ethyl]-amine, leur procede de preparation et leur utilisation a titre de medicaments | |
| FR2702211A1 (fr) | Nouveaux dérivés de la phénoxy-2 éthylamine, leur préparation et leur application en thérapeutique. | |
| EP0521766B1 (fr) | Nouveau procédé de synthèse d'énantiomères de dérivés du 3-amino chromane | |
| FR2565586A1 (fr) | Derives de la naphtoxazine, leur preparation, leur application comme medicaments et compositions pharmaceutiques les contenant | |
| EP0259228B1 (fr) | Dérivés 5-aminoéthylés de l'oxazolidinone-2, leur procédé de préparation et leur application en thérapeutique | |
| EP0100257B1 (fr) | Nouveaux dérivés aminoalkyl naphtaléniques, leurs sels d'addition d'acide et le procédé de préparation ainsi que l'application en thérapeutique de ces dérivés et sels | |
| FR2741071A1 (fr) | Derives de 3-(benzofuran-5-yl)oxazolidin-2-one, leur preparation et leur application en therapeutique | |
| FR2741072A1 (fr) | Derives d'oxazolidin-2-one, leur preparation et leur application en therapeutique | |
| FR2504532A1 (fr) | Nouveaux derives heterocycliques du type benzimidazole, indole et purine, leur procede de preparation et leur application en therapeutique | |
| FR2807753A1 (fr) | Nouveaux derives d'heterocycloalkylbenzocyclobutane et d'heteroarylbenzocyclobutane, leur procede de preparation et les compositions pharmaceutiques qui les contiennent | |
| EP1135360B1 (fr) | Nouveaux derives de 3-alkoxybenzylamines et leur utilisation a titre de medicaments pour le traitement de la schizophrenie | |
| WO1998003485A1 (fr) | PHENOXYPROPANOLAMINES A ACTION ANTAGONISTE β3-ADRENERGIQUE | |
| FR2609029A1 (fr) | Derives 5-aminoethyles de l'oxazolidinone-2, leur procede de preparation et leur application en therapeutique | |
| WO2007104872A1 (fr) | Procede de preparation de dérivés [2-(2,3-dihydro-benzofuran- ou benzofuran-7-yloxy)-ethyl]-(3-cyclopenten-1-yl-benzyl)-amines et intermediaire de synthese |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| 17P | Request for examination filed |
Effective date: 19971201 |
|
| AK | Designated contracting states |
Kind code of ref document: A1 Designated state(s): AT BE CH DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| 17Q | First examination report despatched |
Effective date: 19990719 |
|
| GRAG | Despatch of communication of intention to grant |
Free format text: ORIGINAL CODE: EPIDOS AGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAH | Despatch of communication of intention to grant a patent |
Free format text: ORIGINAL CODE: EPIDOS IGRA |
|
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Kind code of ref document: B1 Designated state(s): AT BE CH DE DK ES FI FR GB GR IE IT LI LU MC NL PT SE |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Free format text: THE PATENT HAS BEEN ANNULLED BY A DECISION OF A NATIONAL AUTHORITY Effective date: 20000322 Ref country code: NL Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000322 Ref country code: IT Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT;WARNING: LAPSES OF ITALIAN PATENTS WITH EFFECTIVE DATE BEFORE 2007 MAY HAVE OCCURRED AT ANY TIME BEFORE 2007. THE CORRECT EFFECTIVE DATE MAY BE DIFFERENT FROM THE ONE RECORDED. Effective date: 20000322 Ref country code: GR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000322 Ref country code: GB Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000322 Ref country code: FR Free format text: THE PATENT HAS BEEN ANNULLED BY A DECISION OF A NATIONAL AUTHORITY Effective date: 20000322 Ref country code: FI Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000322 Ref country code: ES Free format text: THE PATENT HAS BEEN ANNULLED BY A DECISION OF A NATIONAL AUTHORITY Effective date: 20000322 Ref country code: AT Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000322 |
|
| REF | Corresponds to: |
Ref document number: 190977 Country of ref document: AT Date of ref document: 20000415 Kind code of ref document: T |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: EP |
|
| REF | Corresponds to: |
Ref document number: 69607341 Country of ref document: DE Date of ref document: 20000427 |
|
| REG | Reference to a national code |
Ref country code: IE Ref legal event code: FG4D Free format text: FRENCH |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000509 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LI Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000531 Ref country code: CH Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000531 Ref country code: BE Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20000531 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DK Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000622 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: PT Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000623 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DE Free format text: LAPSE BECAUSE OF FAILURE TO SUBMIT A TRANSLATION OF THE DESCRIPTION OR TO PAY THE FEE WITHIN THE PRESCRIBED TIME-LIMIT Effective date: 20000624 |
|
| NLV1 | Nl: lapsed or annulled due to failure to fulfill the requirements of art. 29p and 29m of the patents act | ||
| GBV | Gb: ep patent (uk) treated as always having been void in accordance with gb section 77(7)/1977 [no translation filed] |
Effective date: 20000322 |
|
| BERE | Be: lapsed |
Owner name: PIERRE FABRE MEDICAMENT Effective date: 20000531 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: MC Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 20001130 |
|
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |
|
| 26N | No opposition filed |