JP2017521046A - 有害な免疫応答を処置するための寛容原性タンパク質療法としてのB細胞標的化抗原IgG融合物の使用 - Google Patents
有害な免疫応答を処置するための寛容原性タンパク質療法としてのB細胞標的化抗原IgG融合物の使用 Download PDFInfo
- Publication number
- JP2017521046A JP2017521046A JP2016567011A JP2016567011A JP2017521046A JP 2017521046 A JP2017521046 A JP 2017521046A JP 2016567011 A JP2016567011 A JP 2016567011A JP 2016567011 A JP2016567011 A JP 2016567011A JP 2017521046 A JP2017521046 A JP 2017521046A
- Authority
- JP
- Japan
- Prior art keywords
- cells
- bait
- cell
- antigen
- protein
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Images





Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/46—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans from vertebrates
- C07K14/47—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans from vertebrates from mammals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K39/0005—Vertebrate antigens
- A61K39/0007—Nervous system antigens; Prions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P21/00—Drugs for disorders of the muscular or neuromuscular system
- A61P21/04—Drugs for disorders of the muscular or neuromuscular system for myasthenia gravis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
- A61P7/04—Antihaemorrhagics; Procoagulants; Haemostatic agents; Antifibrinolytic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/28—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants
- C07K16/2887—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants against CD20
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K35/00—Medicinal preparations containing materials or reaction products thereof with undetermined constitution
- A61K35/12—Materials from mammals; Compositions comprising non-specified tissues or cells; Compositions comprising non-embryonic stem cells; Genetically modified cells
- A61K2035/122—Materials from mammals; Compositions comprising non-specified tissues or cells; Compositions comprising non-embryonic stem cells; Genetically modified cells for inducing tolerance or supression of immune responses
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K2039/57—Medicinal preparations containing antigens or antibodies characterised by the type of response, e.g. Th1, Th2
- A61K2039/577—Medicinal preparations containing antigens or antibodies characterised by the type of response, e.g. Th1, Th2 tolerising response
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K2039/60—Medicinal preparations containing antigens or antibodies characteristics by the carrier linked to the antigen
- A61K2039/6031—Proteins
- A61K2039/6056—Antibodies
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/745—Blood coagulation or fibrinolysis factors
- C07K14/755—Factors VIII, e.g. factor VIII C (AHF), factor VIII Ag (VWF)
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/78—Connective tissue peptides, e.g. collagen, elastin, laminin, fibronectin, vitronectin or cold insoluble globulin [CIG]
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/50—Immunoglobulins specific features characterized by immunoglobulin fragments
- C07K2317/52—Constant or Fc region; Isotype
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/50—Immunoglobulins specific features characterized by immunoglobulin fragments
- C07K2317/52—Constant or Fc region; Isotype
- C07K2317/53—Hinge
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/60—Immunoglobulins specific features characterized by non-natural combinations of immunoglobulin fragments
- C07K2317/62—Immunoglobulins specific features characterized by non-natural combinations of immunoglobulin fragments comprising only variable region components
- C07K2317/622—Single chain antibody (scFv)
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/60—Immunoglobulins specific features characterized by non-natural combinations of immunoglobulin fragments
- C07K2317/64—Immunoglobulins specific features characterized by non-natural combinations of immunoglobulin fragments comprising a combination of variable region and constant region components
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2319/00—Fusion polypeptide
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2319/00—Fusion polypeptide
- C07K2319/30—Non-immunoglobulin-derived peptide or protein having an immunoglobulin constant or Fc region, or a fragment thereof, attached thereto
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2319/00—Fusion polypeptide
- C07K2319/33—Fusion polypeptide fusions for targeting to specific cell types, e.g. tissue specific targeting, targeting of a bacterial subspecies
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2319/00—Fusion polypeptide
- C07K2319/40—Fusion polypeptide containing a tag for immunodetection, or an epitope for immunisation
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Organic Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Immunology (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Biophysics (AREA)
- Genetics & Genomics (AREA)
- Molecular Biology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Neurology (AREA)
- Diabetes (AREA)
- Biomedical Technology (AREA)
- Neurosurgery (AREA)
- Gastroenterology & Hepatology (AREA)
- Zoology (AREA)
- Toxicology (AREA)
- Hematology (AREA)
- Rheumatology (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Physical Education & Sports Medicine (AREA)
- Epidemiology (AREA)
- Microbiology (AREA)
- Mycology (AREA)
- Emergency Medicine (AREA)
- Obesity (AREA)
- Transplantation (AREA)
- Endocrinology (AREA)
- Hospice & Palliative Care (AREA)
Abstract
Description
本出願は、35 USC§119(e)の下で、2014年5月8日に出願された米国特許仮出願第61/990,456号(その内容全体が参照により本明細書に組み込まれる)に対する利益を主張する。
本出願は、ASCII形式で電子的に提出された配列表を含有し、その全体が参照により本明細書に組み込まれる。2015年5月1日に作製された前記ASCIIコピーは、103783-0181_SL.txtのファイル名であり、27,626バイトのサイズである。
本発明は一般に、抗原特異的寛容原性タンパク質療法ならびに多発性硬化症(MS)などの自己免疫疾患と関連するもの、および血友病における治療タンパク質に対する抗体応答を含む、有害な免疫応答を処置するためのその使用に関する。特に、本発明は、単独での、または例えば、阻害抗体と組み合わせた、抗原特異的寛容原性タンパク質療法としてのB細胞標的化IgG融合タンパク質の適用を含む。
BAIT融合タンパク質は、例えば、CD20、-CD19、またはCD23標的化に基づいてもよい、B細胞表面標的化分子を含む。いくつかの実施形態においては、BAIT融合タンパク質は、抗CD19、抗CD20、抗CD22または抗CD23からなる群から選択されるB細胞特異的mAbを含む。かくして、BAIT融合タンパク質は、B細胞表面標的化一本鎖抗体(例えば、svCD19、svCD20、svCD22、svCD23)を含んでもよい。そのような融合タンパク質を、寛容原性抗原提示のためにナイーブな休止B細胞および/または辺縁帯B細胞によりプロセッシングすることができる。以下により詳細に考察されるように、調節的T細胞誘導を増強することができる、BAIT融合タンパク質中にヒトIgG重鎖の定常領域を含有させることにより、寛容原性効果がさらに促進される8。抗CD20 B細胞枯渇剤を用いることなどにより、FO B細胞を前もって一時的に枯渇させることにより、ナイーブな休止および/またはMZ B細胞へのBAIT融合タンパク質の選択的標的化を容易にすることができる。この新しい戦略を用いれば、疾患症状を軽減することができるだけでなく、元凶であるCNS自己抗原に対する末梢寛容を回復させることもできる。
BAIT融合タンパク質は、改変されたヒトIgG4重鎖定常領域であるIgG重鎖定常領域などのIgG重鎖を含む。いくつかの実施形態においては、IgG4重鎖定常領域は、ヒンジ領域を欠く。他の実施形態においては、IgG4重鎖定常領域は、CH1領域を欠く。これらの実施形態によれば、抗原を、IgG4部分のヒンジ領域によりIgG4重鎖骨格に連結することができる。
融合タンパク質の抗原部分を、以下でより詳細に考察されるように、処置しようとする状態に応じて任意の好適な標的抗原から選択することができる。例としては、自己免疫疾患については、自己抗原が挙げられる。例えば、MSの場合、CNS抗原MOG、PLP、MBPタンパク質またはペプチド抗原を用いることができる。血友病Aについては、第VIII因子またはそのドメインを用いることができる。以下の表1は、例示的な疾患および抗原を記載する。

融合タンパク質の成分は、抗原、IgG部分、およびB細胞表面標的化分子の相対位置に関して異なる構成を有してもよい。いくつかの実施形態においては、融合タンパク質は、N末端からC末端に向かって、B細胞表面標的化分子、IgG4部分、および抗原(ScFv-IgG4H-抗原)を含む。他の実施形態においては、融合タンパク質は、N末端からC末端に向かって、B細胞表面標的化分子、抗原、およびIgG4部分(ScFv-抗原-IgG4H)を含む。
いくつかの実施形態においては、BAIT融合タンパク質療法を、単独で独立型有効療法として用いる。いくつかの実施形態においては、選択的なB細胞枯渇手法を、BAIT融合タンパク質療法を用いずに用いる。いくつかの実施形態においては、本発明は、寛容原性BAIT融合タンパク質療法を部分的B細胞枯渇と組み合わせることを含む。いくつかの実施形態においては、本発明の療法を用いて、MS、または他の自己免疫疾患、または本明細書で考察される他の状態を処置する。
BAIT融合タンパク質の生成および特性評価
全体戦略
この提唱される試験における重要なステップの1つは、BAIT分子の設計を最適化し、所望の特徴を有する融合タンパク質を生成することである。BAIT分子の3つの基本モジュールは、(1)B細胞標的化モジュール、(2)IgG4重鎖定常領域の部分、および(3)CNS抗原モジュールである。B細胞標的化モジュールについては、抗CD20 mAb B9E9からクローニングされた、抗CD20一本鎖抗体を、分子のN末端上に操作することができる。あるいは、抗CD19一本鎖抗体配列を用いることができる。
pBSSK-svCD20
オリゴヌクレオチドプライマー、CD20-フォワード5'- agaggaagcttatggctcaggttca -3'(配列番号20)およびCD20-リバース5'- agagcgaattccttcagctccagct -3'(配列番号21)を設計した。下線で示された、HindIIIおよびEcoRI部位を、それぞれ、フォワードおよびリバースプライマー中に含有させた。さらに、単一ヌクレオチド「g」を、HindIII部位とsvCD20配列の間でフォワードプライマー中に含有させて読み枠を維持した。鋳型としてpCG-H-αCD20ベクター(Kneissl SおよびBuchholz CJにより親切に提供された)を用いて、プライマー対はマウス抗ヒトCD20 mAbクローンB9E9から誘導されるsvCD20をコードする断片を増幅する。PCR断片を、HindIIIおよびEcoRI制限部位を用いてpBSSKベクター中にクローニングすることができる。
RNAを、IgG4抗第VIII因子抗体(クローン2C11)を分泌するヒトB細胞ハイブリドーマから単離することができる。cDNAを、オリゴdTプライマーを用いて逆転写することができる。RNAseHを用いて鋳型RNAを除去した後、cDNAをPCR鋳型として用いることができる。ヒトIgG4重鎖のコンセンサス定常領域に基づいてオリゴヌクレオチドプライマー対を設計した:IgG4-フォワード5'- agagagaattccttccaccaa -3'(配列番号22)およびIgG4-リバース5'- acccacactagttttacccagagaca -3'(配列番号23)。5'末端に、プライマーはEcoRIまたはSpeI部位を含有する(下線で示される)。CH3ドメインの末端の停止コドン「tga」は、リバースプライマー中には含まれない。増幅されたPCR断片(CH1-ヒンジ-CH2-CH3)を、EcoRIおよびSpeI制限部位を用いてpBSSKベクター中にクローニングすることができる。得られるベクターにおいて、hIgG4の36bpのヒンジ領域(agtccaaatatggtcccccatgcccatcatgcccag (配列番号24))を、製造業者の指示書にしたがって部位特異的突然変異誘発キット(Stratagene)を用いて欠失させることができる。
MSのマウスモデルにおいてBAITを試験するために、マウスMOG35-55をコードする配列(MEVGWYRSPFSRVVHLYRNGK (配列番号25))に基づいてオリゴヌクレオチドプライマーを設計した:MOG35-55-フォワード5'- agcagactagtatggaggtgggt -3' (配列番号26)およびMOG35-55-リバース5'- attatgcggccgccttgccatttcggt -3' (配列番号27)。このフォワードおよびリバースプライマーは、それぞれ、5'および3'末端にSpeIおよびNotI部位を含有する。マウスMOGをコードするベクター(Dr. Joan Goverman, University of Washingtonにより親切に提供された)を、PCR鋳型として用いることができる。増幅された断片を、制限部位SpeIおよびNotIを用いてpBSSKベクター中にクローニングすることができる。位置42のプロリン置換によってのみマウスMOG35-55と異なるヒトMOG35-55は、DR2トランスジェニックマウスにおいて脳炎誘発性である20。ヒトMOG35-55を含有するベクターを、将来の臨床試験のために、上記の部位特異的突然変異誘発を用いてpBSSK-mMOG35-55に基づいて生成することができる。
次に、IgG4断片を、pBSSK-hIgG4ベクターから切断し、EcoRIおよびSpeI制限部位を用いてpBSSK-svCD20ベクター中にライゲートすることができる。得られるベクターは、pBSSK-svCD20-hIgG4と呼ばれる。pBSSK-svCD20-hIgG4-mMOG35-55を構築するために、マウスMOG断片をSpeIおよびNotI部位を介して切断した後、その断片を、同じ酵素で消化されたpBSSK-svCD20-hIgG4ベクター中にライゲートすることができる。
哺乳動物発現のために、svCD20-IgG4-MOG35-55を含有する挿入物を、HindIIIおよびNotI消化によりpBSSK-svCD20-hIgG4-MOG35-55ベクターから切り出すことができる。次いで、得られた断片を、HindIII/NotI消化されたpSecTag2ベクター中にライゲートすることができる。得られるベクターは、pSec-svCD20-hIgG4-MOG35-55-Tag2である。pSecTagベクター中で発現される組換えタンパク質を、そのC末端上でc-Mycエピトープおよび6個のタンデムヒスチジンタグ(配列番号32)と融合させることができる。挿入物全体を配列決定して、配列とコード枠が正確であることを確保することができる。対照発現ベクターpSec-svCD20-hIgG4-OVA323-339-Tag2およびpSec-svCD20-hIgG4-GFP-Tag2を、同様に生成することができる。
BAIT融合タンパク質の臨床品質のGMP製造のために、上記のpSecTag2ベクター中の抗原モジュールの末端に停止コドンを導入することができる。かくして、c-Mycおよび6個のタンデムヒスチジンタグ(配列番号32)は、融合タンパク質の一部ではない。精製ステップ中に、プロテインAカラムを、Ni-NTIカラムの代わりに用いることができる。
分子量
BAIT融合タンパク質の天然の分子質量を、非変性PAGEゲル電気泳動を用いて見積もることができる。精製されたBAIT融合タンパク質(0.1μg)を、ローディングバッファー(1mMリン酸ナトリウム、pH7.0および50mM NaCl)中で混合し、標準的なプロトコールにしたがって7.5%非変性ポリアクリルアミドゲル中で分離させることができる。融合タンパク質の天然の分子質量を、タンパク質標準と比較することにより見積もることができる。
融合タンパク質の結合能力を、本発明者らがCD20について陽性であることを知っているRajiヒトB細胞株を用いてアッセイすることができる。精製された融合タンパク質BAIT-GFPを、4℃で1時間、0.1〜20μg/mlの濃度でRaji細胞(106個)に添加することができる。PBS中で3回洗浄した後、細胞を、GFP蛍光についてフローサイトメトリーにより分析することができる。バックグラウンド染色を、svCD20ドメインを含有しないIg-GFP融合タンパク質を用いることにより決定することができる。
寛容原性抗原提示のために、表面結合した融合タンパク質はB細胞によって内在化される必要がある。融合タンパク質がB細胞によって内在化され得るかどうかを決定するために、精製されたBAIT-GFPを、ヒトCD20トランスジェニックマウスに由来する脾臓B細胞に添加し、37℃で30分〜6時間インキュベートすることができる。洗浄後、細胞を、室温で5min、トリプシンで処理して、表面結合したGFP融合タンパク質を除去し、蛍光強度をフローサイトメトリーにより分析することができる。細胞を対照Ig-GFPと共にインキュベートすることにより、バックグラウンド蛍光を決定することができる。脾臓B細胞の異なる集団間の形質導入効率を、FO (CD19+CD23highCD21low)、MZ (CD19+CD23lowCD21high)、B1 B (CD19+CD23lowIgMhighCD93-CD43+)、および形質芽球(CD19+IgMhighVLA4lowCD138+)について比較することができる。
BAIT融合タンパク質によるB細胞形質導入を、in vitroで96ウェル平底プレート中で以下のように検査することもできる。ヒトCD20トランスジェニックマウス(C57BL/6バックグラウンド)に由来する照射された(1500rad)脾臓B細胞(2x105個/100μl)に、37℃で4時間、BAIT-MOG35-55 (FACSの結果に基づく濃度で)またはBAIT-OVA323-339をパルスすることができる。2D2(MOG特異的TCRトランスジェニック)に由来するCD4+ T細胞(0.5x10⁵個/100μl)またはMOG35-55/CFA免疫化マウスに由来するリンパ節細胞(1x105個/100μl)を、各ウェルに添加することができる。MOG35-55およびOVA323-339を、それぞれ、陽性および陰性対照として用いることができる。BAIT-OVA323-339に対するOT-II OVA特異的TCRトランスジェニック細胞の応答を、同様に試験することができる。37℃で48h後、細胞に1μCiの3H-チミジンをさらに12〜16hパルスし、3H-チミジンの取込みを、以前の刊行物21にしたがって標準的な方法により決定することができる。BAIT-MOG35-55またはOVAペプチドを含有しないウェルから得られたCPMを差し引いて、デルタCPMを得ることができる。
この計画の長期目標は、臨床試験における使用に向けたステップとして、EAEにおける療法としてBAIT-MOG35-55を用いることである。上記の予備的in vitro分析に基づいて、C57Bl/6マウスを、予防的に処置した後、CFA+百日咳中のMOGペプチドで免疫するか、または(より重要なことには)次の目的で概略されるように、本発明者らの標準的なEAEプロトコールにおける症状出現の後に処置することができる。
一本鎖抗CD19 mAb配列を、上記のように、融合物のN末端でクローニングして、svCD20配列を置き換えることができる。BAIT MOG35-55はアネルギーまたは抑制を誘導することができるが、2D2細胞と共にFoxP3+細胞の増加が予想される。調節的T細胞抑制アッセイは、当業界でよく確立されている。MS患者からのOb.1A 12 T細胞クローンを用いて、翻訳のためにMBPペプチドを用いてBAIT構築物を改変することができる。IgG4重鎖タンパク質のさらなる突然変異を作製して、FcγR結合活性を防止する、BAIT分子中のそれぞれの成分の位置を調整する、および/または最終融合産物中のc-mycおよび6個のタンデムヒスチジンタグ(配列番号32)を除去することができる。
MSのためのマウスモデルにおける選択的B細胞枯渇剤と共に/それなしで用いられるBAIT融合タンパク質の寛容原性効果の決定
全体戦略
本発明は、疾患症状を軽減するだけでなく、根本的な自己免疫問題に対処することができる、MSのための有効な新規生物療法を確立する。BAIT-MOG35-55を、MZ B細胞を使わず、寛容を支持する部分的B細胞枯渇剤であるIgG1抗マウスCD20 mAbと組み合わせて試験することができる。BAIT-MOG35-55が、MSのためのマウスモデルであるEAEにおいて、それ自体で(一般のMOG-IgGよりも良好に)、または有効な療法としての部分的B細胞枯渇と共に作用することができるかどうかを決定するべきである。さらに、MS患者のPBMC再構成Rag2-/-マウスにおけるBAIT寛容原性融合タンパク質療法を試験することができる。最初に、C57BL/6バックグラウンドのヒトCD20トランスジェニックマウス(hCD20 Tg;認可されたMTAの下でDr. Mark Shlomchikにより提供された)を、in vivoでの実験におけるドナーとレシピエントの両方として用いる。B細胞上で発現されるhCD20トランスジーンは、融合タンパク質中のsvCD20により認識される(および上記で検証される)。重要なことに、これらのB細胞は、内因性マウスCD20を依然として発現し、IgG1抗マウスCD20抗体を用いる枯渇を可能にする。疾患誘導のために、活性MOG35-55により誘導された慢性EAEモデルを、この試験において用いる。疾患経過を、以前の刊行物21、23、24において用いられた標準的な0〜5のスコアリングシステムを用いて毎日評価することができる。さらに、脊髄組織に関する組織学的評価(以下を参照されたい)を、様々な時点で実施して、寛容原性療法の際に進行し得る潜在的なCNS修復および再ミエリン化を検査することができる。
BAIT-MOG35-55単独での投与が寛容原性であり、MOG35-55により誘導されるEAEに対する治療効果を有するかどうかを決定するべきである。この実験において、6〜8週齢のメスhCD20 Tgマウス(n=8)を、4mg/mlのマイコバクテリウム・ツベルクロシス(Mycobacterium tuberculosis) H37Ra(DIFCO、Detroit、MI)を含有するCFA中に乳化された100μgのMOG35-55ペプチドを用いる標準的なプロトコール(尾の側面および基部への皮下注射)で0日目にEAEについて積極的に誘導することができる。0日目および48h後に、マウスはまた、0.2mlのPBS中の200ngの百日咳毒素(Sigma-Aldrich)を腹腔内的に受けることができる。
IgGアイソタイプの抗マウスCD20 mAb(Biogen Idecにより提供される)は、B細胞枯渇に関して異なる効果を有することが以前に見出された。かくして、IgG2a抗CD20 mAbは完全なB細胞枯渇を媒介するが、IgG1抗CD20抗体はMZ B細胞を大きく使わず、寛容を支持する5。BAIT処置とは無関係のMSのためのMOG誘導性マウスモデルにおけるIgG1対IgG2a抗CD20 mAbの効果を比較する。6〜8週齢のメスhCD20 Tgマウス(n=8)を、上記のようにEAEについて積極的に誘導することができる。マウスを、-7日目または7日目にIgG1抗CD20抗体、IgG2a抗CD20抗体、またはPBS(ビヒクル)で処置することができる。疾患経過を、上記のスコアリングシステムを用いて免疫化後に毎日評価することができる。さらに、実験の終わり(通常は45日目)に、脊髄を上記のように脱髄の証拠について検査することができる。
最後に、選択的FO B細胞枯渇と、BAIT-MOG35-55療法とを組み合わせる戦略を、MOG誘導性EAEにおいて評価することができる。メスの6〜8週齢のhCD20 Tgマウス(n=8)を、MOG35-55/CFA/百日咳毒素を用いて0日目に積極的に誘導することができる。疾患誘導の2週間前に、マウスに、250μg(約10mg/kg)のIgG1抗CD20抗体をi.v.注射することができる。+7日目に開始して、マウスに、100μgのBAIT-MOG35-55、100μgのBAIT-OVA323-339(特異性対照)、MOG-IgGまたはPBS(ビヒクル対照)を5日間にわたって毎日、i.v.注射することができる。疾患経過およびCNS組織病理を、上記のセクションに記載のように追跡することができる。
この試験は、寛容原性抗原提示のためのB細胞の標的化およびCNS抗原特異的CD4+ T細胞に対する寛容の誘導に焦点を合わせたものである。したがって、MOG35-55ペプチドにより誘導されるマウスEAEを選択して、提唱される療法の効能を評価した。異なるアイソタイプの抗マウスCD20抗体を用いるB細胞枯渇の効果は、以前にも報告されている5(Zhang AHら、Blood. 2011)。単回用量の抗CD20 mAbを用いた場合、B細胞枯渇のピークは約2週で起こる。その後、B細胞レパートリーはゆっくりと、徐々に回復する。組合せ療法戦略におけるBAIT-MOG35-55注射の開始時までに、新しく出現したナイーブな休止B細胞および残存するMZ B細胞は、B細胞特異的寛容原性融合タンパク質のための理想的な標的である。BAIT処置は、MOG-IgGよりも有効である(または低用量で有効である)と予想され、IgG1抗CD20枯渇との組合せ療法はEAEを治療的に処置する際にさらにより有効であり得る。B細胞表面CD20が、プロセッシングおよび提示にとって必要とされるようにB細胞により効率的にエンドサイトーシスされない場合、融合物中のsvCD20を、抗CD19一本鎖抗体により置き換えることができる。しかしながら、ヒトCD19トランスジェニックマウスは初期のB細胞発生において重大な欠陥を有すると報告されたため25、抗マウスCD19一本鎖配列を融合物中で使用し、野生型マウスを原理証明EAE実験のために使用することができる。
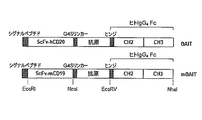
以下により詳細に説明され、図3Bに例示されるように、構成:B細胞-標的化分子-抗原-IgG4Hを有するBAIT融合物を設計および構築した。
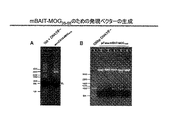
svCD20-FVIII2191-2210およびsvCD20-OVA323-339をコードする2つのpFuse発現ベクターを構築した。さらに、svCD19-MOG35-55-hIgG4をコードするpFuse発現ベクターも生成した。抗マウスsvCD19に基づくBAITタンパク質を、mBAITと省略して、抗ヒトCD20 scFvに基づくこれらの融合物を区別した。
BAIT-FVIII2191-2210およびBAIT-OVA323-339融合タンパク質の生成
BAIT-FVIII2191-2210およびBAIT-OVA323-339融合タンパク質を、上記の発現ベクターによって発現させた。BAIT-FVIII2191-2210およびBAIT-OVA323-339融合タンパク質の発現および分泌は、一過的にトランスフェクトされたCHO細胞中で成功した。
安定にトランスフェクトされたCHO細胞株の生成
本実施例は、BAIT-FVIII2191-2210およびBAIT-OVA323-339融合タンパク質のための安定にトランスフェクトされたCHO細胞株が確立され、これらの株中でのBAITタンパク質発現が検証されたことを示すものである。
BAIT融合タンパク質の効能の決定
一度、それぞれのBAIT融合タンパク質の発現が、トランスフェクトされたCHO細胞中で検証されたら、BAIT融合タンパク質を確立されたプロトコールに従って精製する。
BAIT融合タンパク質BAIThCD20-FVIII2191-2210のin vitroでのB細胞特異的結合
BAIT融合タンパク質(BAIThCD20-FVIII2191-2210)の結合能力を、CD20について陽性であることが知られるRajiヒトB細胞株を用いてアッセイした。Raji細胞(5x10⁵個)を、37℃で1時間、1μgの精製されたBAIThCD20-FVIII2191-2210と共にインキュベートした。次いで、細胞を、BAIT融合タンパク質のヒトIgG4 Fc領域を認識するAPC抗ヒトIgG抗体で染色した。PBSバッファーで3回洗浄した後、フローサイトメトリーにより細胞を分析した。細胞をライブシングレット上でゲート化した。データは、BAIT融合タンパク質がCD20+B細胞に結合したことを示す。図9を参照されたい。
特異的CD4+エフェクターT細胞の増殖応答に対するBAIT融合タンパク質BAIT-FVIII2191-2210の効果
社内で生成されたFVIII2191-2210特異的ヒトT細胞株を用いるT細胞増殖アッセイにより、BAIT融合タンパク質BAIT-TVIII2191-2210のin vitroでの取込み/提示を分析した。HLA DR1/DR2ドナーからのヒトB細胞を、抗CD19磁気ビーズ(Miltenyi)を用いて精製し、2μg/mlのCD40L + 10ng/mlのIL-4で3日間活性化させた。次いで、活性化されたB細胞を、1μg/mlのBAIThCD20-FVIII2191-2210、BAIThCD20-OVA323-339または組換えFVIIIの非存在下または存在下、5:1の比で増殖染料eFluor 450標識17195 Tエフェクターと共に同時培養した。3日後、17195 Tエフェクターの増殖状態を、eFluor 450蛍光シグナルの希釈に基づいてフローサイトメトリーによって評価した。図10を参照されたい。この実験は、BAIT融合物のFVIII2191-2210エピトープが、活性化ヒトB細胞によって適切にプロセッシングされ、特異的T細胞に提示されたことを示す。
ナイーブなマウスにおいてFVIIIに対する寛容を誘導するFVIII BAITのin vivoでの効能
FVIII BAIT融合タンパク質がFVIIIナイーブマウスにおいて寛容原性であることを示すために、トランスジェニックFVIIIノックアウトマウスに、FVIII BAIT融合タンパク質を投与した後、FVIIIを投与し、FVIIIに対する免疫応答を評価することができる。
FVIII免疫化マウスに対する寛容を誘導するFVIII BAITのin vivoでの効能
FVIII BAIT融合タンパク質がFVIIIで免疫された被験体にとって寛容原性であることを示すために、FVIIIノックアウトマウスをFVIIIで免疫し、FVIII BAIT融合タンパク質を投与し、FVIIIに対する免疫応答をBAIT処置の前後で評価することができる。
MOG35-55ペプチド/CFA/PTで誘導されたEAEマウスにおいて寛容を誘導するMOG BAITのin vivoでの効能
多発性硬化症に対するMOG BAIT融合タンパク質の効能を、実験的自己免疫性脳脊髄炎(EAE)を誘導したマウスにおいて示すことができる。
Claims (28)
- 抗原、IgG重鎖定常領域またはその断片、およびB細胞表面標的化分子を含む融合タンパク質をコードするヌクレオチド配列を含む単離された核酸分子。
- 前記IgG重鎖定常領域が改変されたヒトIgG4重鎖定常領域である、請求項1に記載の単離された核酸分子。
- 前記融合タンパク質がB細胞枯渇効能を示さない、請求項2に記載の単離された核酸分子。
- 前記IgG4重鎖定常領域がヒンジ領域またはCH1領域を欠く、請求項3に記載の単離された核酸分子。
- 前記B細胞表面標的化分子が抗CD20一本鎖可変断片または抗CD19一本鎖可変断片である、請求項4に記載の単離された核酸分子。
- 前記B細胞表面標的化分子が、抗CD20可変軽鎖領域に連結された抗CD20可変重鎖領域を含むヒト化抗CD20一本鎖可変断片である、請求項5に記載の単離された核酸分子。
- 前記重鎖および軽鎖領域が、アミノ酸配列(Gly-Gly-Gly-Gly-Ser)3(配列番号1)を含むリンカーを介して連結される、請求項6に記載の単離された核酸分子。
- 前記タンパク質抗原が、ミエリン塩基性タンパク質(MBP)、ミエリンオリゴデンドロサイト糖タンパク質(MOG)、プロテオリピドタンパク質(PLP)、第VIII因子C2ドメイン、第VIII因子A2ドメイン、またはFVIIIドメインの断片からなる群から選択される、請求項7に記載の単離された核酸分子。
- 請求項8に記載の核酸分子を含む発現ベクター。
- 請求項9に記載の発現ベクターまたは請求項8に記載の単離された核酸分子を含む宿主細胞。
- タンパク質抗原、IgG重鎖定常領域またはその断片、およびB細胞表面標的化分子を含む融合タンパク質。
- 前記IgG重鎖定常領域が、ヒンジ領域またはCH1領域を欠く改変されたヒトIgG4重鎖定常領域である、請求項11に記載の融合タンパク質。
- 前記B細胞表面標的化分子が抗CD20一本鎖可変断片または抗CD19一本鎖可変断片である、請求項12に記載の融合タンパク質。
- 前記B細胞表面標的化分子が、抗CD20可変軽鎖領域に連結された抗CD20可変重鎖領域を含むヒト化抗CD20一本鎖可変断片である、請求項13に記載の融合タンパク質。
- 前記タンパク質抗原が、ミエリン塩基性タンパク質(MBP)、ミエリンオリゴデンドロサイト糖タンパク質(MOG)、プロテオリピドタンパク質(PLP)、第VIII因子C2ドメイン、第VIII因子A2ドメイン、またはFVIIIドメインの断片からなる群から選択される、請求項14に記載の融合タンパク質。
- 請求項11に記載の融合タンパク質を個体に投与することによって前記個体において内因性タンパク質に対する寛容原性を誘導する方法。
- 請求項1に記載の単離された核酸分子を個体に投与することによって前記個体において内因性タンパク質に対する寛容原性を誘導する方法。
- B細胞枯渇剤を投与することをさらに含む、請求項16または17に記載の方法。
- 前記B細胞枯渇剤が全ての型のB細胞の量を減少させる、請求項18に記載の方法。
- 前記B細胞枯渇剤がリツキシマブまたは等価物である、請求項18に記載の方法。
- 前記B細胞枯渇剤が、濾胞性B細胞の量を選択的に減少させ、辺縁帯B細胞の量を減少させないか、または濾胞性B細胞より少ない程度で辺縁帯B細胞の量を減少させる、請求項18に記載の方法。
- 前記B細胞枯渇剤がヒトと等価なマウスIgG1アイソタイプ抗CD20モノクローナル抗体である、請求項21に記載の方法。
- 前記内因性タンパク質がMBP、MOG、PLP、第VIII因子C2ドメインおよび第VIII因子A2ドメインからなる群から選択される、請求項16に記載の方法。
- 前記内因性タンパク質がMOGであり、かつ前記抗原がMOGのアミノ酸残基35〜55を含む、請求項23に記載の方法。
- 前記個体が多発性硬化症と診断されている、請求項23に記載の方法。
- 前記個体が以下の疾患の1つ、ブドウ膜炎、1型糖尿病、関節炎、重症筋無力症、血友病AまたはBおよび多発性硬化症と診断されているが、ポンペ病などの単一酵素欠損症のためにも使用することができる、請求項16または17に記載の方法。
- コードされた融合タンパク質が、N末端からC末端に向かって、B細胞表面標的化分子、抗原、およびIgG重鎖定常領域またはその断片を含む、請求項1に記載の単離された核酸分子。
- N末端からC末端に向かって、B細胞表面標的化分子、抗原、およびIgG重鎖定常領域またはその断片を含む、請求項11に記載の融合タンパク質。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201461990456P | 2014-05-08 | 2014-05-08 | |
| US61/990,456 | 2014-05-08 | ||
| PCT/US2015/029642 WO2015171863A1 (en) | 2014-05-08 | 2015-05-07 | USING B-CELL-TARGETING ANTIGEN IgG FUSION AS TOLEROGENIC PROTEIN THERAPY FOR TREATING ADVERSE IMMUNE RESPONSES |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2017521046A true JP2017521046A (ja) | 2017-08-03 |
Family
ID=53189225
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2016567011A Pending JP2017521046A (ja) | 2014-05-08 | 2015-05-07 | 有害な免疫応答を処置するための寛容原性タンパク質療法としてのB細胞標的化抗原IgG融合物の使用 |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US20170121379A1 (ja) |
| EP (1) | EP3152233A1 (ja) |
| JP (1) | JP2017521046A (ja) |
| AU (1) | AU2015255979B2 (ja) |
| CA (1) | CA2948165A1 (ja) |
| WO (1) | WO2015171863A1 (ja) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2022513930A (ja) * | 2018-12-17 | 2022-02-09 | オックスフォード ユニヴァーシティ イノヴェーション リミテッド | 修飾抗体 |
| JP2023515219A (ja) * | 2020-02-28 | 2023-04-12 | イーライ リリー アンド カンパニー | 抗ヒトcd19抗体 |
Families Citing this family (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US9850296B2 (en) | 2010-08-10 | 2017-12-26 | Ecole Polytechnique Federale De Lausanne (Epfl) | Erythrocyte-binding therapeutics |
| US9517257B2 (en) | 2010-08-10 | 2016-12-13 | Ecole Polytechnique Federale De Lausanne (Epfl) | Erythrocyte-binding therapeutics |
| AU2011289579B2 (en) | 2010-08-10 | 2016-11-17 | Ecole Polytechnique Federale De Lausanne | Erythrocyte-binding therapeutics |
| US10046056B2 (en) | 2014-02-21 | 2018-08-14 | École Polytechnique Fédérale De Lausanne (Epfl) | Glycotargeting therapeutics |
| US10953101B2 (en) | 2014-02-21 | 2021-03-23 | École Polytechnique Fédérale De Lausanne (Epfl) | Glycotargeting therapeutics |
| CA2946064C (en) | 2014-02-21 | 2023-09-26 | Ecole Polytechnique Federale De Lausanne (Epfl) | Glycotargeting therapeutics |
| US10946079B2 (en) | 2014-02-21 | 2021-03-16 | Ecole Polytechnique Federale De Lausanne | Glycotargeting therapeutics |
| CA3020599A1 (en) * | 2016-04-15 | 2017-10-19 | The Children's Hospital Of Philadelphia | Compositions and methods of chimeric alloantigen receptor t cells |
| EP3638296A1 (en) | 2017-06-16 | 2020-04-22 | The University Of Chicago | Compositions and methods for inducing immune tolerance |
| EP3790577A4 (en) | 2018-05-09 | 2022-04-27 | The University of Chicago | COMPOSITIONS AND METHODS RELATED TO IMMUNTOLERANCE |
| WO2020069388A1 (en) * | 2018-09-28 | 2020-04-02 | Brentwood Industries, Inc. | Single-sided ultrasonic welding mechanism and related techniques |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO1999029344A1 (en) * | 1994-09-19 | 1999-06-17 | National Jewish Center For Immunology And Respiratory Medicine | Product and process for targeting an immune response |
| WO2008098145A1 (en) * | 2007-02-07 | 2008-08-14 | University Of Washington | Methods for modulating antigen-specific b cell responses |
Family Cites Families (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7265208B2 (en) * | 2001-05-01 | 2007-09-04 | The Regents Of The University Of California | Fusion molecules and treatment of IgE-mediated allergic diseases |
| JP2009533350A (ja) * | 2006-04-07 | 2009-09-17 | キメロス, インコーポレイテッド | B細胞悪性疾患を処置するための組成物および方法 |
-
2015
- 2015-05-07 AU AU2015255979A patent/AU2015255979B2/en not_active Ceased
- 2015-05-07 CA CA2948165A patent/CA2948165A1/en not_active Abandoned
- 2015-05-07 JP JP2016567011A patent/JP2017521046A/ja active Pending
- 2015-05-07 EP EP15723410.5A patent/EP3152233A1/en not_active Withdrawn
- 2015-05-07 WO PCT/US2015/029642 patent/WO2015171863A1/en not_active Ceased
- 2015-05-07 US US15/309,026 patent/US20170121379A1/en not_active Abandoned
Patent Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO1999029344A1 (en) * | 1994-09-19 | 1999-06-17 | National Jewish Center For Immunology And Respiratory Medicine | Product and process for targeting an immune response |
| WO2008098145A1 (en) * | 2007-02-07 | 2008-08-14 | University Of Washington | Methods for modulating antigen-specific b cell responses |
Non-Patent Citations (2)
| Title |
|---|
| NEWMAN R. ET AL., CLINICAL IMMUNOLOGY, vol. Vol.98, No.2(2001), JPN6019007182, pages 164 - 174, ISSN: 0004310991 * |
| ZHANG AI-HONG, ET AL.: "Targeting B Cells To Express a Tolerogenic Fusion Protein Using Pseudotyped Lentiviral Vectors Displ", MOLECULAR THERAPY, vol. Vol.19 Supplement 1(2011), JPN6019007181, pages 317 - 830, ISSN: 0004310990 * |
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2022513930A (ja) * | 2018-12-17 | 2022-02-09 | オックスフォード ユニヴァーシティ イノヴェーション リミテッド | 修飾抗体 |
| JP7527291B2 (ja) | 2018-12-17 | 2024-08-02 | オックスフォード ユニヴァーシティ イノヴェーション リミテッド | 修飾抗体 |
| JP2023515219A (ja) * | 2020-02-28 | 2023-04-12 | イーライ リリー アンド カンパニー | 抗ヒトcd19抗体 |
| JP7450743B2 (ja) | 2020-02-28 | 2024-03-15 | イーライ リリー アンド カンパニー | 抗ヒトcd19抗体 |
Also Published As
| Publication number | Publication date |
|---|---|
| AU2015255979B2 (en) | 2019-11-21 |
| US20170121379A1 (en) | 2017-05-04 |
| EP3152233A1 (en) | 2017-04-12 |
| AU2015255979A1 (en) | 2016-11-24 |
| WO2015171863A1 (en) | 2015-11-12 |
| CA2948165A1 (en) | 2015-11-12 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20170121379A1 (en) | Using b-cell-targeting antigen igg fusion as tolerogenic protein therapy for treating adverse immune responses | |
| JP7791916B2 (ja) | クローディン発現がん疾患の処置のためのクローディン6又はクローディン18.2とcd3とに結合する二重特異的三価抗体 | |
| JP7561905B2 (ja) | Il-15ベース分子及びその使用方法 | |
| JP7550745B2 (ja) | Il2アゴニスト | |
| KR102739572B1 (ko) | Il-12 및 il-18로의 il-15-기반 융합 | |
| JP7505984B2 (ja) | サイトカインをコードするrnaを用いた治療 | |
| CN111235113A (zh) | 包含嵌合抗原受体的免疫细胞及其用途 | |
| CN110799528A (zh) | 基于多聚体il-15的分子 | |
| CN113795272B (zh) | 涉及car工程化的t细胞和细胞因子的治疗 | |
| JP2026027331A (ja) | Il2アゴニスト | |
| JP2025131724A (ja) | インターロイキン2(il2)およびインターフェロン(ifn)を含む治療 | |
| US20230117803A1 (en) | Treatment involving antigen vaccination and binding agents binding to pd-l1 and cd137 | |
| JP2022525921A (ja) | 免疫エフェクタ細胞の特異的活性化のためのインターロイキン2受容体(il2r)およびインターロイキン2(il2)バリアント | |
| WO2016028879A1 (en) | Compositions and methods for modulating immune response |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| RD01 | Notification of change of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7426 Effective date: 20170825 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A821 Effective date: 20170825 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20180405 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20190220 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20190305 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20190530 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20190903 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20200218 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20200609 |
|
| C60 | Trial request (containing other claim documents, opposition documents) |
Free format text: JAPANESE INTERMEDIATE CODE: C60 Effective date: 20200609 |
|
| A911 | Transfer to examiner for re-examination before appeal (zenchi) |
Free format text: JAPANESE INTERMEDIATE CODE: A911 Effective date: 20200615 |
|
| C21 | Notice of transfer of a case for reconsideration by examiners before appeal proceedings |
Free format text: JAPANESE INTERMEDIATE CODE: C21 Effective date: 20200616 |
|
| A912 | Re-examination (zenchi) completed and case transferred to appeal board |
Free format text: JAPANESE INTERMEDIATE CODE: A912 Effective date: 20200722 |
|
| C211 | Notice of termination of reconsideration by examiners before appeal proceedings |
Free format text: JAPANESE INTERMEDIATE CODE: C211 Effective date: 20200728 |
|
| C22 | Notice of designation (change) of administrative judge |
Free format text: JAPANESE INTERMEDIATE CODE: C22 Effective date: 20210330 |
|
| C22 | Notice of designation (change) of administrative judge |
Free format text: JAPANESE INTERMEDIATE CODE: C22 Effective date: 20210421 |
|
| C22 | Notice of designation (change) of administrative judge |
Free format text: JAPANESE INTERMEDIATE CODE: C22 Effective date: 20210720 |
|
| C13 | Notice of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: C13 Effective date: 20210831 |
|
| C22 | Notice of designation (change) of administrative judge |
Free format text: JAPANESE INTERMEDIATE CODE: C22 Effective date: 20211012 |
|
| C22 | Notice of designation (change) of administrative judge |
Free format text: JAPANESE INTERMEDIATE CODE: C22 Effective date: 20220111 |
|
| C23 | Notice of termination of proceedings |
Free format text: JAPANESE INTERMEDIATE CODE: C23 Effective date: 20220118 |
|
| C03 | Trial/appeal decision taken |
Free format text: JAPANESE INTERMEDIATE CODE: C03 Effective date: 20220222 |
|
| C30A | Notification sent |
Free format text: JAPANESE INTERMEDIATE CODE: C3012 Effective date: 20220222 |